Zweite Abtheilung. Specieller Theil.
Reading edition
I. Analyse natürlicher Gewässer.
A. Untersuchung der gewöhnlichen süssen Gewässer (Quell-, Brunnen-, Bach-, Fluss- etc. Wasser)[91].
§. 173.
Die Stoffe, deren quantitative Bestimmung bei Untersuchung von süssen Gewässern gewöhnlich vorgenommen zu werden pflegt, sind folgende:
a. Basen: Natron, Kalk, Magnesia.
b. Säuren: Schwefelsäure, Kieselsäure, Kohlensäure (gebundene), Chlor.
c. Suspendirte Stoffe: Thon etc.
Ich fasse daher hier auch nur deren Bestimmung ins Auge. Soll sich die Untersuchung auf sonstige Bestandtheile erstrecken, so verfährt man in Betreff dieser nach den in §. 174–180 angegebenen Methoden.
I. Das zu untersuchende Wasser ist klar.
1. Bestimmung des Chlors. Man verwendet 500–1000 Grm. oder C.C.[92]. — Das Wasser wird mit Salpetersäure angesäuert und mit salpetersaurem Silberoxyd gefällt. Man filtrirt erst, nachdem sich der Niederschlag völlig abgesetzt hat (§. 112. I. a.). Sollte die Menge des Chlors so gering sein, dass durch Silberlösung nur eine schwache Trübung entsteht, so verdampft man eine grössere Portion des Wassers auf ½, ¼, ⅙ etc., filtrirt, wäscht den Niederschlag aus und verfährt mit dem Filtrat wie angegeben.
2. Bestimmung der Schwefelsäure. Man verwendet etwa 1000 Grm. — Das Wasser wird mit Salzsäure sauer gemacht und mit Chlorbaryum versetzt. Man filtrirt nach völligem Absitzen (§. 105. I. 1.). Bei sehr geringem Gehalt an Schwefelsäure verdampft man das angesäuerte Wasser auf ½, ¼, ⅙ etc., bevor man Chlorbaryum zusetzt.
3. Bestimmung der Gesammtmenge der Salze, sowie des Natrons, Kalks, der Magnesia und der Kieselsäure.
a. Man verdampft vorsichtig 1000 Grm. Wasser in einer gewogenen Platin- oder auch Porzellan-Schale zur Trockne. Es geschieht dies anfangs direct über der Lampe, zuletzt im Wasserbad. Den Rückstand erhitzt man im Luftbad bei etwa 200°, bis keine Gewichtsabnahme mehr erfolgt. Man erfährt so die Gesammtmenge der Salze.
b. Man fügt jetzt zu dem Rückstande etwas Wasser, dann vorsichtig reine verdünnte Schwefelsäure in mässigem Ueberschuss. (Die Schale ist hierbei zu bedecken, damit durch Spritzen kein Verlust entsteht.) Man stellt jetzt die Schale aufs Wasserbad. Nach 10 Minuten spritzt man die zum Bedecken verwendete Glasschale ab, verdampft den Inhalt zur Trockne, verjagt die freie Schwefelsäure, glüht den Rückstand heftig (§. 77. 1.) und wägt ihn. Er besteht aus schwefelsaurem Natron, schwefelsaurem Kalk, schwefelsaurer Magnesia und aus etwas abgeschiedener Kieselsäure.
c. Man erhitzt den Inhalt der Schale mit Wasser fast zum Kochen[93], lässt absitzen und giesst die Lösung durch ein Filter. Dies wiederholt man mit kleinen Wassermengen noch 4–5 Mal; dann kann man sicher sein, dass alles schwefelsaure Natron und alle schwefelsaure Magnesia sich in Lösung befinden.
Man stellt die kleine Schale, in welcher sich der ungelöst gebliebene, kieselsäurehaltige Gyps befindet, unter einer Glocke bei Seite, trocknet das Filter, durch welches man die Flüssigkeit abgegossen hat, und verbrennt es an einem Platindraht über der Schale, so dass alle Asche in diese fällt.
d. Die Flüssigkeit versetzt man zunächst mit Salmiak und fügt etwas oxalsaures Ammon zu. — Nach dem Absitzen filtrirt man die kleine Menge oxalsauren Kalks ab (welche dem in Lösung übergegangenen Gyps entspricht). Das ausgewaschene und getrocknete Filter verbrennt man in oder über der Schale, in welcher sich die Hauptmenge des Kalks als schwefelsaurer Kalk befindet, behandelt den Inhalt der Schale vorsichtig mit etwas verdünnter Schwefelsäure, verdampft, glüht und wägt. Nach dem Wägen erhitzt man den Inhalt der Schale mit concentrirter Salzsäure, um den Gyps zu lösen. Die unlöslich bleibende Kieselsäure behandelt man noch mehrmals mit Salzsäure und wäscht sie endlich auf einem Filterchen vollkommen aus. Zieht man ihre Menge von der des zuletzt gewogenen Schaleninhaltes ab, so erfährt man die Menge des Kalkes aus dem Gewichte des so ermittelten schwefelsauren Kalkes.
e. In der von dem oxalsauren Kalke abfiltrirten Lösung bestimmt man die Magnesia mit phosphorsaurem Natron (§. 82. 2.). Zieht man ihre Menge, berechnet auf schwefelsaure Magnesia, sammt der des Gypses und der Kieselsäure ab von dem in b. ermittelten Gesammtgewicht der schwefelsauren Salze, so bleibt als Rest: schwefelsaures Natron.
4. Aus den in 1.–3. ermittelten Zahlen ergiebt sich, nachdem man sie auf 1000 Thle. Wasser berechnet hat, die Menge der gebundenen Kohlensäure auf folgende Art.
Man addirt die Mengen Schwefelsäure, welche den gefundenen Basen entsprechen, und zieht von der Summe erstens die direct gefundene, zweitens eine dem gefundenen Chlor äquivalente Menge (für 1 Aeq. Cl 1 Aeq. SO_3) ab; der Rest ist äquivalent der mit den Basen zu einfach kohlensauren Salzen verbundenen Kohlensäure. Somit entsprechen 500 der so übrig bleibenden Schwefelsäure 275 Kohlensäure.
5. Controle.
Addirt man die Menge des Natrons, Kalks, der Magnesia, der Schwefelsäure, der Kieselsäure, der Kohlensäure und des Chlors und zieht von der Summe eine dem Chlor äquivalente Menge Sauerstoff ab (da dasselbe mit Metall, nicht mit Oxyd verbunden ist), so erhält man eine Zahl, welche nahezu gleich sein muss der in 3. a. gefundenen Gesammtmenge der Salze. — Vollkommene Uebereinstimmung kann nicht erwartet werden, da beim Eindampfen des Wassers Chlormagnesium partiell zerlegt und basisch wird, da die Kieselsäure etwas Kohlensäure austreibt, da kohlensaure Magnesia sich schwer entwässern lässt, ohne Kohlensäure zu verlieren, und da sie im Abdampfungsrückstande als basisches Salz enthalten ist, während in der Berechnung die dem neutralen Salze entsprechende Menge Kohlensäure aufgeführt ist.
II. Das zu untersuchende Wasser ist nicht klar.
Man füllt dasselbe in eine grosse Flasche von bekanntem Inhalt, verschliesst dieselbe mit einem Glasstopfen, lässt das Wasser durch Stehen im Kalten sich klären, nimmt das klare durch einen Heber so weit als möglich ab, filtrirt den Rückstand und wägt den Inhalt des Filters nach dem Trocknen oder Glühen. Mit dem klaren Wasser verfährt man nach I.
In Betreff der Berechnung der Analyse verweise ich auf §. 180 und bemerke nur, dass man dabei gewöhnlich (denn es kann dabei eine gewisse Willkür stattfinden) folgenden Grundsätzen folgt:
Chlor bindet man zunächst an Natrium, bleibt ein Rest, an Magnesium, dann an Calcium. — Bliebe dagegen Natron übrig, so wird dies an Schwefelsäure gebunden. — Die Schwefelsäure, beziehungsweise den Rest derselben, bindet man an Kalk. Die Kieselsäure führt man unverbunden auf, den Rest des Kalks und der Magnesia als kohlensaure Salze und zwar bald als einfach, bald als zweifach kohlensaure Salze.
Dass zuweilen die Ergebnisse der qualitativen Analyse ein anderes Zusammenberechnen bedingen können, muss stets beachtet werden.
Bei der Darstellung der Resultate bezieht man die Mengen öfters statt auf 1000 Thle. auf 10000 Thle. Wasser, häufig giebt man die Quantitäten der Bestandtheile auch noch nach älterer Art in Granen im Pfund Wasser an (1 Pfund = 7680 Gran).
B. Analyse der Mineralwasser[94].
§. 174.
Wie wir in der qualitativen Analyse bereits gesehen haben, erweitert sich der Kreis der Stoffe, auf deren Bestimmung bei der Analyse der Mineralwasser Rücksicht zu nehmen ist, im Vergleich zu den in süssen Gewässern zu bestimmenden, schon beträchtlich, so zwar, dass es im Ganzen folgende Stoffe sind, auf welche man seine Aufmerksamkeit zu richten hat.
a. Basen: Kali, Natron, Lithion, Ammon, Kalk, Baryt, Strontian, Magnesia, Thonerde, Eisenoxydul, Manganoxydul (Zinkoxyd, Kupferoxyd, Bleioxyd, Zinnoxyd, Antimonoxyd).
b. Säuren etc.: Schwefelsäure, Phosphorsäure, Kieselsäure, Kohlensäure, Borsäure, Salpetersäure, Chlor, Brom, Jod, Fluor, Schwefelwasserstoff, Quellsäure und Quellsatzsäure (arsenige und Arsensäure).
c. Unverbundene Elemente und indifferente Gase: Sauerstoff, Stickstoff, Kohlenwasserstoff.
d. Indifferente organische Stoffe.
Manche von diesen Bestandtheilen kommen in den meisten Quellen in vorwaltender Menge vor, namentlich Natron, Kalk, Magnesia, zuweilen Eisenoxydul, ferner Schwefelsäure, Kohlensäure, Kieselsäure, Chlor und zuweilen Schwefelwasserstoff. Die übrigen finden sich fast immer nur in höchst geringer Menge. Die in der obigen Uebersicht eingeklammerten Stoffe sind gewöhnlich nur in den schlammigen Ocher- oder festen Sinter-Absätzen der Quellen nachweisbar[95], welche sich bei den meisten Mineralquellen da bilden, wo die Luft auf das abfliessende oder in Reservoirs aufbewahrte Wasser wirkt.
Ich theile den folgenden Abschnitt ein: 1. in die Ausführung der Analyse und 2. in die Berechnung und Zusammenstellung der Resultate.
1. Ausführung der Mineralwasseranalyse.
Die Ausführung der Analyse zerfällt der Natur der Sache nach in zwei Abtheilungen, nämlich erstens in die Arbeiten, welche an der Quelle selbst zu unternehmen sind, — zweitens in die, welche im Laboratorium ausgeführt werden.
A. Arbeiten an der Quelle.
I. Apparat und Erfordernisse.
§. 175.
Im Folgenden finden sich, zur Erleichterung der Sache, die Gegenstände aufgezählt, die man haben muss, wenn man die an der Quelle vorzunehmenden Arbeiten ausführen will.
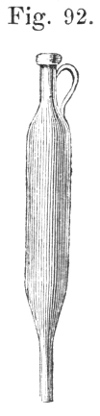
1. Ein gewöhnlicher Stechheber, Fig. 92., dessen Inhalt man dadurch genau erforscht hat, dass man ihn mit Wasser füllte und dieses in ein Messgefäss auslaufen liess. — Er mag 300 bis 400 Cubikcentimeter enthalten.
2. 5 Flaschen, von denen jede den Inhalt des Stechhebers etwa 1½ mal zu fassen vermag, mit guten Korkstopfen versehen.
3. Ein gutes Thermometer. Am besten ein solches, bei dem die Grade in die Glasröhre geätzt oder geritzt sind.
4. Eine Mischung von 2 Vol. Salmiakgeist und 1 Vol. Chlorbaryumlösung. Dieselbe wird gewöhnlich trüb. Es hat dies nichts zu sagen. Sie wird an der Quelle filtrirt.
5. Etwa 8 weisse Flaschen von 1½–2 Liter Inhalt mit gut schliessenden Stopfen, am besten fein eingeriebenen Glasstopfen. Sollen die Flaschen mit Korkstopfen verschlossen werden, so legt man zweckmässig dünne Blättchen vulcanisirten Kautschuks unter dieselben.
6. Grössere mit Glas- oder Korkstopfen gut zu verschliessende Flaschen, welche zusammen wenigstens 50 Pfund Wasser fassen. In Ermangelung solcher kann man sich auch eines kleinen Vitriolölballons bedienen.
7. Zwei grosse und ein mittelgrosser Trichter.
8. Schwedisches Filtrirpapier.
9. Kolben, Bechergläser, Lampe, Glasstäbe, Glasröhren, Kautschukschläuche, Feilen, Scheere, Messer, Korkstopfen, Bindfaden etc.
10. Reagentien und zwar vornehmlich folgende: Ammon, Salzsäure, Essigsäure, Gerbe- und Gallussäure (oder Galläpfelinfusion), Lackmustinctur (frisch bereitete), Reagenspapiere. Zu diesen Erfordernissen kommen unter gewissen Umständen noch folgende hinzu:
a. Wenn das Wasser Schwefelwasserstoff oder ein alkalisches Schwefelmetall enthält.
11. Eine Auflösung von Jod in Jodkaliumvon bekanntem Gehalt. — Diesselbe muss sehr verdünnt sein, am besten so, dass 100 C.C. etwa 0,100 Gramm Jod enthalten. Eine solche erhält man, wenn man zu 1 Vol. der Bunsen'schen Jodlösung (§. 114. Anhang) 4 Vol. Wasser mischt.
12. Essigsäure.
13. Stärkemehl.
14. Eine Bürette.
b. Wenn das Wasser viel Eisenoxydul enthält, und dieses an der Quelle direct (volumetrisch) bestimmt werden soll.
15. Eine Lösung von übermangansaurem Kali. Dieselbe verdünnt man zur Prüfung stark eisenhaltiger Wasser so, dass 100 C.C. etwa 0,04 Eisen aus dem Zustand des Oxyduls in den des Oxyds überführen. Zur Prüfung schwacher Eisenwasser muss dieselbe noch verdünnter sein. — Da dieselbe an Ort und Stelle titrirt werden muss, so braucht man ferner abgewogene Stückchen Clavierdraht, ferner Bürette und Pipette.
c. Wenn im Wasser die aufgelösten indifferenten Gase (Stickgas, Sauerstoff etc.) bestimmt werden sollen.
16. Einen Glasballon von bekanntem Inhalt. Er halte etwa 700 C.C.
17. Eine Gasleitungsröhre. Dieselbe wird mittelst eines durchbohrten Korkes in den Ballon (16.) luftdicht eingepasst.
18. Einen graduirten Cylinder von etwa 150 C.C. Inhalt und eine Anzahl ausgezogener Röhren (s. 23.).
19. Eine kleine Wasserwanne.
20. Kalilauge.
21. Einen Dreifuss, auf welchen der Ballon gestellt werden kann.
22. Etwas Wachs.
d. Wenn die Gase bestimmt werden sollen, welche sich aus der Quelle entwickeln.
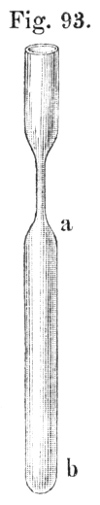
23. Eine Anzahl Röhren, von leicht schmelzbarem Glase, 2–3 Cm. weit, der Theil a b 10–12 Cm. lang, von folgender Form (Fig. 93) und ein Löthrohr. — Diese Röhren sind vorgerichtet, um das Gas an der Quelle aufzufangen und zu Hause zu untersuchen. Soll dasselbe an Ort und Stelle genau untersucht werden, so muss man einen völligen pneumatischen Quecksilberapparat mitführen, — soll dagegen nur die Menge der durch Kalilauge absorbirbaren Kohlensäure bestimmt werden gegenüber den durch Kali nicht absorbirbaren Gasen, so hat man nur eine graduirte Röhre nebst einem kleinen Trichter, sowie Kalilauge nöthig. Entströmt aber der Quelle Schwefelwasserstoffgas, so ist noch
24. Ein Kolben mit etwas ausgezogenem Hals, sammt Kautschukschlauch und Quetschhahn, und
25. ammoniakalische Kupferchloridlösung erforderlich (siehe §. 176. 14.).
I. Specielle Ausführung.
§. 176.
1. Man prüft das Wasser in Betreff seines äusseren Ansehens (Farbe, Klarheit etc.). Hierbei ist zu beachten, dass ein Wasser oft auf den ersten Anblick klar erscheint, während es bei genauer Besichtigung in einer grossen weissen Flasche einzelne oder viele, farblose oder gefärbte Flöckchen oder dergl. wahrnehmen lässt. — Ist Letzteres der Fall, so lässt man eine Flasche 1 oder 2 Tage stehen, giesst dann das klare Wasser ab und betrachtet etwaige auf den Boden abgelagerte Substanzen unter dem Mikroskop. Man wird dabei öfters Infusorien, Pflanzen niedrigster Art etc. entdecken[96].
2. Man beobachtet, ob sich aus der Quelle Gase entwickeln, ob das Wasser in einem Glase Gasperlen ansetzt und beim Schütteln in halbgefüllter Flasche Gas entbindet.
3. Man prüft den Geschmack und Geruch des Wassers. Zur Entdeckung sehr geringer Mengen von Riechstoffen füllt man ein Trinkglas, besser noch eine Wasserflasche, halb mit Wasser, verschliesst mit der Hand, schüttelt stark, nimmt die Hand weg und beobachtet dann, ob ein Geruch wahrnehmbar ist.
4. Man prüft die Reaction des Wassers mit den verschiedenen Reagenspapieren (besser noch mit blauer und ganz schwach gerötheter Lackmustinktur) und beobachtet, ob sich die Farbe, welche das Papier angenommen hat, beim Trocknen an der Luft ändert.
5. Man prüft die Temperatur des Wassers. Lässt sich dieselbe so bestimmen, dass man das Thermometer in die Quelle senken und seinen Stand genau beobachten kann, während es im Wasser bleibt, so ist diese Bestimmungsmethode die einfachste und beste; anderenfalls senkt man eine grosse Flasche mit darin befindlichem Thermometer in die Quelle, lässt sie, nachdem sie sich gefüllt hat, noch längere Zeit in der Quelle, zieht sie dann heraus und beobachtet den Stand des in der Flasche stehenden Thermometers. — Strömt das Wasser aus einem Rohre aus, so lässt man es in einen kleinen weithalsigen Kolben fliessen, schüttet es aus, füllt wieder, wiederholt dies nochmals und senkt endlich das Thermometer ein, dessen Kugel man längere Zeit der Wirkung des Wasserstrahles ausgesetzt hatte.
Die Angabe der Quellentemperatur muss durch folgende Notizen vervollständigt werden:
a. Datum,
b. Temperatur der Luft,
c. Bemerkung, ob die Temperatur in den verschiedenen Jahreszeiten constant ist, was man meist an Ort und Stelle erfahren kann.
6. Man füllt die in §. 175. 5. genannten Flaschen mit Wasser. Hierbei ist die grösste Vorsicht nöthig, dass sich dasselbe nicht trübt, was gar leicht geschehen kann, wenn man am Boden oder den Wänden des Quellenbassins anstreift. Lässt sich das Wasser nicht ganz klar einfüllen, so muss es in 4 der 8 Flaschen filtrirt werden. Man wendet grosse Trichter an mit faltigen Filtern von schwedischem Papier, so dass das Filtriren sehr rasch von Statten geht. — Die Flaschen werden gut verschlossen und wohl bezeichnet.
7. Man bringt von der frisch filtrirten, völlig klaren ammoniakalischen Chlorbaryumlösung (§. 175. 4.) in jede der Flaschen (§. 175. 2.) etwa 80 C.C.
8. Man senkt den Stechheber langsam in die Quelle bis unter den Wasserspiegel, verschliesst die obere Oeffnung fest mit dem Daumen, lässt den Inhalt in eine der 5 Flaschen auslaufen und verschliesst diese sogleich fest. Auf gleiche Weise füllt man die 4 übrigen Flaschen. — Die Korkstopfen werden alsdann der Sicherheit halber mit Schnur überbunden. — Strömt das Wasser aus einem Rohre, so lässt sich das eben beschriebene Verfahren nicht anwenden. Ich wäge alsdann das Glas sammt der darin enthaltenen ammoniakalischen Chlorbaryumlösung und dem Stopfen, lasse dann Wasser einströmen, bis die Flasche nahezu voll ist, verstopfe rasch und wäge wieder.
9. Enthält die Quelle Schwefelwasserstoff, so bestimmt man denselben mit Hülfe der titrirten Jodlösung (§. 175. 11.) in einer grösseren abgemessenen Menge des Wassers nach §. 116. I. a. (Man achte darauf, dass beim Abmessen, was mit dem Stechheber geschehen kann, so wenig als möglich Gas verloren gehe.) — Enthält das Wasser der Quelle kohlensaures Alkali, so muss man vor dem Zutröpfeln der Jodlösung etwas Essigsäure oder auch Chlorbaryum zufügen (§. 116. II. 2. b. α.).
Oefters ist es von Interesse, zu wissen, ob beim Kochen des Wassers Schwefelwasserstoff entweicht. Man erhitzt alsdann eine abgemessene Portion desselben in einem damit zu ¾ gefüllten Kolben, dessen Mündung mittelst eines Stopfens geschlossen ist, der eine luftdicht eingesetzte Schenkelröhre enthält. Nachdem das Kochen 20 Minuten gedauert, lässt man bei Luftabschluss erkalten, indem man das äussere Ende der Glasröhre mit einem Stückchen Kautschukrohr verschliesst, in dem auf der einen Seite ein Glasstabstückchen steckt. Die erkaltete Flüssigkeit säuert man mit Essigsäure an und prüft sie mit Jodlösung. Aus der Differenz dieser Bestimmung und der, welche man mit dem frischen Wasser vorgenommen hat, ergiebt sich die Menge des entwichenen Schwefelwasserstoffs.
10. Enthält das Wasser kohlensaures Eisenoxydul in etwas grösserer Menge, zeigt es somit bei Zusatz von Gallus- und Gerbesäure eine ziemlich dunkelviolette Färbung, so versucht man, dasselbe mit Hülfe der verdünnten Lösung von übermangansaurem Kali (§. 175. 15.) volumetrisch zu bestimmen (vergl. §. 89. 2. a.). Man misst zu dem Ende etwa 500 C.C. Wasser ab. Der Versuch wird in einer weissen Flasche gemacht, die auf einem Bogen weissen Papieres steht. Das Wasser ist zuvor mit reiner Salzsäure zu versetzen.
Man stellt mehrere Versuche an, bis man hinlänglich constante Resultate erhält[97]. Riecht das Wasser nach Schwefelwasserstoff oder enthält es organische Substanzen in irgend erheblicher Menge, so lässt sich diese Bestimmungsmethode nicht anwenden[98].
11. Sollen die in Wasser aufgelösten indifferenten Gase (Stickstoff, Sauerstoff, Kohlenwasserstoff) bestimmt werden, welche beim Kochen des Wassers entweichen, so füllt man den Glasballon (§. 175. 16.) mit Mineralwasser ganz voll, befestigt darin die ebenfalls mit Mineralwasser ganz gefüllte Gasleitungsröhre, die man dann vorn zweckmässig mit einem Wachskügelchen verschliesst. — Den Ballon stellt man nunmehr auf den Dreifuss; die Gasleitungsröhre lässt man in die Wasserwanne tauchen, welche mit schwacher Kalilösung gefüllt ist, und in welche der ebenfalls mit derselben angefüllte graduirte Glascylinder umgestürzt ist. Man nimmt jetzt das Wachskügelchen weg, bringt die Mündung der Röhre in die des Cylinders, stellt die Weingeistlampe unter den Ballon, auf dass das Wasser zum Sieden komme, erhält es 10 Minuten darin und nimmt alsdann die Gasleitungsröhre aus der Wanne. Man lässt den Cylinder, in welchem sich die ausgetriebenen Gase befinden, noch sehr lange in der Kalilauge umgestürzt, bis sich das Volum des unabsorbirten Gases nicht mehr vermindert, und liest alsdann unter Berücksichtigung des Luftdrucks und der Temperatur ab. Man erfährt so das Gesammtvolum der indifferenten Gase. Soll deren Natur genau ermittelt werden, so wiederholt man den Versuch, fängt aber die Gase in Röhrchen von der in §. 175. 23. beschriebenen Gestalt über Kalilauge auf[99], schmelzt dieselben mittelst des Löthrohres zu, während ihre Mündung noch in der Kalilauge sich befindet, und bewahrt sie zur weiteren Untersuchung auf. Beim Zuschmelzen ist zu beobachten, dass das Niveau des Wassers in dem unteren Theil der Röhre höher stehen muss, als aussen, weil im entgegengesetzten Falle das Glas beim Zuschmelzen sich unfehlbar ausblasen würde.
12. Wünscht man die Natur der Gase genau kennen zu lernen, welche der Quelle entströmen, so fängt man dieselben in eben solchen Röhren (§. 175. 23.) auf, indem man diese, mit Mineralwasser gefüllt, sammt einem kleinen Trichter in der Quelle umstürzt und die aufsteigenden Blasen auffängt. Ist das Röhrchen fast voll, so senkt man es unter dem Wasserspiegel in ein mit dem Wasser gefülltes Becherglas und schmelzt es an der ausgezogenen Stelle mit dem Löthrohre wie in 11. zu. Es ist nothwendig, mehrere Röhren auf diese Art zu füllen.
13. Da die ausströmenden Gase meist nur aus Kohlensäure, Sauerstoff und Stickstoff bestehen, so genügt es oft, in dem Gasgemenge die erstere direct und die Summe der anderen aus dem Verlust zu bestimmen. Man fängt dann die Gase in einem etwas engen graduirten Cylinder auf, verschliesst dessen Mündung, nachdem er sich ganz gefüllt hat, mit dem Finger, stürzt ihn in ein Glas mit Kalilauge um und bestimmt die Menge des unabsorbirten Gases. Auch dieser Versuch ist mehrmals zu wiederholen. Will man in dem Gasrückstand den Sauerstoff annähernd bestimmen, so führt man eine an einen Platindraht angeschmolzene Phosphorkugel ein und lässt sie darin, bis das Gas keine Volumabnahme mehr zeigt. Das durch den Phosphor absorbirte Gas ist Sauerstoff.
14. Entströmt der Quelle Schwefelwasserstoffgas, so nimmt man, um dieses zu bestimmen, einen grösseren Kolben mit etwas ausgezogenem Hals zu Hülfe, füllt denselben mit Mineralwasser, schiebt über den Hals ein Stück eines weiten Kautschukschlauchs, welches mit einem starken Quetschhahn versehen ist, steckt in das andere Ende des kleinen Schlauches einen Trichter, füllt diesen ebenfalls mit Wasser, dreht das Ganze unter dem Wasserspiegel um und fängt die Gase auf. Sobald der Kolben gefüllt ist, schliesst man den Quetschhahn, stülpt den Kolben in ein Becherglas um, welches, mit überschüssigem Ammon versetztes Kupferchlorid enthält, öffnet den Quetschhahn, lässt soviel von der Lösung eintreten, als man für genügend erachtet, schliesst dann den Hahn, schüttelt, lässt längere Zeit stehen und bestimmt endlich in dem abzufiltrirenden Schwefelkupfer den Schwefel (aus dessen Menge das Volum des Schwefelwasserstoffs zu berechnen ist) nach §. 116. II. 2. a. Zieht man die so gefundene Menge Schwefelwasserstoff ab von den in 13. bestimmten, durch Kalilauge absorbirbaren Gasen, so erhält man das Volum der Kohlensäure.
15. Man füllt die grossen Flaschen (§. 175. 6.) mit Wasser. Es ist gewöhnlich nicht nöthig, dasselbe zu filtriren.
16. Man nimmt auf Alles Rücksicht, was die Quelle etwa Besonderes bietet und was überhaupt für die Untersuchung von Interesse sein kann; so namentlich darauf, wie viel Wasser die Quelle liefert, — ob das Niveau constant ist, — ob sich in den Ausflussröhren und etwaigen Reservoirs ein schlammiger Absatz oder ein fester Sinter bildet (von welchem dann eine ziemliche Menge mitzunehmen ist), — welcher Formation das Gebirge angehört, in dem die Quelle zu Tage kommt, — wie tief sie entspringt, — wie sie gefasst ist, — welches die vorwaltende Wirkung des Wassers ist u. s. w.
B. Arbeiten im Laboratorium.
I. Qualitative Analyse.
Dieselbe wird nach der in meiner Anleitung zur qualitativen Analyse, achte Aufl. §. 201 beschriebenen Weise ausgeführt[100].
II. Quantitative Analyse.
§. 177.
Der Gang, den man bei der quantitativen Analyse der Mineralwasser zu befolgen hat, ist verschieden je nach der Abwesenheit oder Gegenwart von kohlensaurem Alkali. Da er bei alkalischen Wassern einfacher ist, so wollen wir zuerst den Gang bei nicht alkalischen betrachten, weil darin der für jene schon fast völlig enthalten ist, und zwar gehen wir dabei von der Annahme aus, dass alle Stoffe vorhanden sind, welche in der Regel neben einander in salinischen Wassern vorzukommen pflegen. — Alsdann soll darauf aufmerksam gemacht werden, inwiefern bei alkalischen Wassern der Gang sich anders gestaltet, sowie was bei der Analyse von Schwefelwassern zu bemerken ist.
Da das Eindampfen grösserer Wasserquantitäten, wie es zur Bestimmung der in ganz geringen Mengen vorhandenen Substanzen erforderlich ist, viel Zeit in Anspruch nimmt, so lässt man es zweckmässig neben der eigentlichen Analyse hergehen und macht gleich damit den Anfang.
Man verdampft somit nach und nach 10000–20000 Grm. Wasser in einer Platinschale oder auch (aber dann muss auf die Entdeckung und Bestimmung der Thonerde verzichtet werden) in einer Schale von ächtem Porzellan unter Zusatz von soviel absolut reinem, namentlich von Phosphorsäure, Thonerde und Mangan freiem, kohlensaurem Natron, dass die Flüssigkeit eine schwach alkalische Reaction zeigt[101]. Das Abdampfen geschieht am reinlichsten in einem besonderen Raum, in welchen Niemand Zutritt hat, über Gas- oder Spirituslampen oder auch im Sandbad; dass dabei die grösste Reinlichkeit obwalten muss, bedarf keiner Erwähnung. Man kann daher dieses Geschäft nicht gut in fremde Hand geben. Wenn die Flüssigkeit anfängt concentrirt zu werden, so setzt man das Abdampfen auf dem Wasserbade oder auf dem sehr gelinde warmen Sandbade fort, bis die Masse völlig trocken geworden.
Der eigentlichen Analyse lässt man ferner vorangehen die
Bestimmung des specifischen Gewichts.
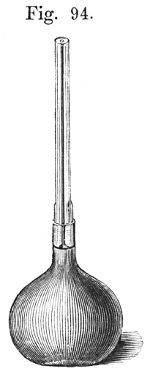
Man bringt eine Flasche Mineralwasser und eine Flasche destillirtes Wasser auf gleiche Temperatur und bestimmt dieselbe. — Man füllt alsdann ein mit einem Glasstopfen gut verschliessbares Fläschchen von wenigstens 100 Grm. Inhalt, nachdem man es leer gewogen hat, zuerst mit dem destillirten Wasser und wägt, dann mit dem Mineralwasser und wägt wieder. Der Quotient, welchen man erhält, wenn man mit dem Gewichte des Wassers in das Gewicht des Mineralwassers dividirt, ist das specifische Gewicht des letzteren. — Hat man ein etwas grosses Gläschen mit eingeschliffenem, langem, durchbohrtem Stopfen (Fig. 94), so ist dessen Anwendung zur Bestimmung des specifischen Gewichtes vorzuziehen. Man achte sorgfältig, dass sich keine Gasblasen in den mit Wasser gefüllten Gläsern befinden.
Die Quantitäten, welche zu den im Folgenden zu beschreibenden einzelnen Bestimmungen verwendet werden, kann man entweder geradezu durch Wägung bestimmen, oder man kann sie messen, indem man die bei Bestimmung des specifischen Gewichtes benutzte kleine Flasche oder sonstige beliebige Messgefässe anwendet. Ich ziehe das Wägen vor.
1. Bestimmung des Gesammtquantums der fixen Bestandtheile.
Man wägt 200–300 Grm. des Mineralwassers in einem kleinen Kolben ab und verdampft sie vorsichtig, indem man von Zeit zu Zeit wieder zugiesst, in einer gewogenen Platinschale, bei einer den Siedepunkt nicht erreichenden Temperatur. Ist das Wasser sehr gasreich, so ist die Schale, anfangs und nach Zusatz frischer Portionen, mit einem grösseren Uhrglas zu bedecken. Das Abdampfen kann direct über der Lampe ausgeführt werden. Man vollendet es im Wasserbade, trocknet den Rückstand im Luft- oder Oelbade bei 180–200°, bis sein Gewicht bei wiederholten Wägungen constant bleibt, und bestimmt dieses[102]. — Man füllt nun die Schale wieder halb mit destillirtem Wasser, fügt, während man sie mit einer Glasschale bedeckt hält, von Zeit zu Zeit einen Tropfen verdünnte Schwefelsäure zu, bis man sicher ist, dass die Menge derselben genügt, um alle Salze in Sulfate zu verwandeln, verdampft zur Trockne, glüht (§. 76. 1.) und wägt. Die so erhaltene Zahl liefert eine sehr gute Controle der Analyse (siehe unten). Im Rückstand bestimmt man dann zweckmässig die Kieselsäure, indem man ihn erst mit Wasser, dann, zur Lösung des Gypses, mit concentrirter Salzsäure behandelt, bis alles Lösliche entfernt ist.
2. Bestimmung der Schwefelsäure.
Giebt Chlorbaryum in dem mit Salzsäure angesäuerten Wasser sogleich starke Trübung, so versetzt man etwa 600 Grm. Wasser mit Salzsäure, fügt Chlorbaryum zu, lässt 24 Stunden absitzen und bestimmt den schwefelsauren Baryt nach §. 105. Entsteht bei der angeführten Probe nur geringe Trübung, so verdampft man 1000–2000 Grm. unter Zusatz von Salzsäure auf ½, ¼ oder noch weiter ein und verfährt, wie angegeben.
3. Bestimmung des Chlors, Jods und Broms zusammen.
Man säuert 50–100 Grm. des Wassers mit Salpetersäure an, fällt mit salpetersaurem Silberoxyd und bestimmt den Niederschlag nach §. 112. I. a.
4. Bestimmung der Totalmenge des Kalks, der Magnesia, des Eisens, des Mangans (wenn solches in etwas grösserer Menge vorhanden ist), der Kieselsäure und der Alkalien.
Man wägt eine von den Flaschen (§. 176. 6.), welche an der Quelle mit ganz klarem, nöthigenfalls filtrirtem, Wasser gefüllt worden sind, im Ganzen, giesst dann vorsichtig und ohne einen Tropfen zu verschütten, etwas in ein Becherglas aus und versetzt sowohl das Wasser in letzterem, wie auch jenes in der Flasche mit etwas Salzsäure, so dass dieselbe gelinde vorwaltet. Man bedeckt die Flasche mit einem Uhrglas, das Becherglas mit einer Glasplatte und erwärmt höchst gelinde, bis die Kohlensäure entwichen ist. Den Inhalt beider Gefässe verdampft man sodann in einer Platin- oder Porzellanschale zur Trockne und scheidet die Kieselsäure nach §. 111. II. a.. Die salzsaure Lösung versetzt man mit Salmiak, fügt kohlensäurefreies Ammon zu, bis zum Vorwalten, dann etwas Schwefelammonium, verschliesst und lässt in gelinder Wärme 12 Stunden lang stehen; dann filtrirt man rasch ab und wäscht den Niederschlag mit Wasser aus, dem etwas Schwefelammonium zugesetzt worden ist.
a. Im Niederschlage muss man Rücksicht nehmen auf Eisen, Mangan, Thonerde, Phosphorsäure. Gewöhnlich bestimmt man darin nur das Eisenoxyd (wohl auch das Manganoxydul) und ermittelt die Spuren der anderen Substanzen in dem Rückstand der eingedampften grösseren Wassermenge.
Man löst denselben zu dem Behufe durch Erhitzen mit Salzsäure, kocht mit etwas Salpetersäure, filtrirt, sättigt fast mit kohlensaurem Natron, fügt dann kohlensauren Baryt zu (§. 128. A. 1.) und filtrirt. Den Niederschlag löst man in Salzsäure, fällt den Baryt durch Schwefelsäure und scheidet Eisen und Thonerde[103] nach §. 128. B. 1. b. oder 10. Nachdem das Eisenoxyd gewogen ist, muss man sich noch überzeugen, ob es beim Auflösen in Salzsäure keine Kieselsäure zurücklässt, d. h. nicht mehr, als der Filterasche entspricht.
Aus der Flüssigkeit, welche von dem durch kohlensauren Baryt erzeugten Niederschlage abfiltrirt ist, fällt man den Baryt durch Schwefelsäure, dann das Mangan durch Ammon und Schwefelammonium (§. 86). Das Filtrat prüft man auf Kalk und später auf Magnesia. Finden sich Spuren derselben, so sammelt man sie auf kleinen Filtern und glüht diese mit den die Hauptmengen enthaltenden (siehe b.). — Anstatt das Mangan mit Schwefelammonium zu fällen, kann man auch der Flüssigkeit ein wenig Chlorzink zufügen, dann mit kohlensaurem Natron fällen und im geglühten Niederschlag das Mangan nach §. 128. B. 10. d. bestimmen. Fällt man dann die im Kölbchen gebliebene Lösung mit Ammon und Schwefelammonium, so kann man im Filtrat etwaige Spuren von Kalk und Magnesia immer noch bestimmen.
Anstatt nach der angegebenen Methode kann man in dem fraglichen Niederschlage Eisen und Mangan auch geradezu maassanalytisch bestimmen (§. 128. B. 10.).
b. Im Filtrate bestimmt man den Kalk mit oxalsaurem Ammon (von dem man nur einen kleinen Ueberschuss zusetzt)[104], dann verdampft man, zuletzt unter Zusatz von etwas Salzsäure zur Trockne, verjagt die Ammonsalze durch gelindes Glühen und trennt die Magnesia von den Alkalien nach §. 121. A. 1. Die die Chloralkalimetalle enthaltende Flüssigkeit verdampft man, zuletzt unter Zusatz einer neuen aber ganz geringen Menge von Quecksilberoxyd, zur Trockne, glüht die bedeckte Schale mässig, bis man sicher sein kann, dass alles Quecksilberoxyd verjagt ist, und wägt. Man behandelt jetzt mit Wasser. Bleibt noch eine Spur Magnesia ungelöst, so filtrirt man dieselbe ab, wägt sie, zieht sie von dem gewogenen Inhalt der Schale ab und addirt sie der Hauptmenge zu. Ehe man die Quantität Magnesia als richtig erkennt, prüft man, ob sich dieselbe auch klar (bis auf die Filterasche) in Salzsäure löst, und ob in der hinlänglich sauren Lösung Ammon keinen Niederschlag bewirkt (Thonerde, aus der Porzellanschale aufgenommen). Im Falle ein unlöslicher Rückstand bliebe, oder durch Ammon in der stark sauren Lösung ein Niederschlag entstände, müssten diese Verunreinigungen bestimmt und von der Magnesia abgezogen werden.
War die Quantität der Schwefelsäure gering, so ist die Lösung der Chloralkalimetalle frei davon, da die geringe Menge schwefelsauren Salzes beim Glühen mit Salmiak zersetzt worden ist. Da man dies aber nie ganz gewiss wissen kann, und ein wiederholtes Abdampfen mit Salmiak etwas lästig ist, so kann man recht gut folgendermaassen verfahren. Man bringt mit einem Glasstab einige Tropfen der Lösung in ein Proberöhrchen, fügt ein paar Tropfen alkoholische Chlorstrontiumlösung und ein wenig Weingeist zu. Entsteht kein Niederschlag, so ist die Abwesenheit bewiesen. Man vereinigt in dem Falle die Probe wieder mit der Hauptflüssigkeit und bestimmt das Kali darin nach §. 120. 1. a. — Entsteht aber ein Niederschlag, so fällt man die ganze Lösung vorsichtig in derselben Art wie die Probe, filtrirt nach längerem Stehen den nach §. 80 zu bestimmenden schwefelsauren Strontian ab und ermittelt im Filtrate das Kali (§. 120. 1. a.). Der schwefelsaure Strontian muss deswegen gewogen werden, damit man die Menge des Natrons mit Genauigkeit berechnen kann. Man findet sie, indem man von dem in der Schale gewogenen Rückstande erstens die kleine Spur Magnesia (wenn solche noch vorhanden gewesen ist), zweitens das Chlorkalium, drittens das der gefundenen Schwefelsäure entsprechende Gewicht schwefelsauren Natrons abzieht. Der Rest ist Chlornatrium. Aus den beiden letzten Salzen ergiebt sich somit das Natron.
Die in 4. beschriebene Methode ist nicht ganz die, welche man bisher gewöhnlich anwandte; ich bin aber gewiss, dass sie, mit geschickter Hand ausgeführt, sehr gute Resultate liefert. Gewöhnlich bestimmt man nämlich in der vom Kalk abfiltrirten Flüssigkeit nur die Magnesia, indem man das Filtrat geradezu mit phosphorsaurem Natron fällt. Zur Bestimmung der Alkalien nimmt man dann eine neue Portion Wasser in Arbeit, kocht dieselbe ein, fällt alsdann zunächst, ohne zu filtriren, die Schwefelsäure durch Chlorbaryum, dann die Magnesia durch Barytwasser. Jetzt filtrirt man, fällt aus dem Filtrat den Barytüberschuss sammt dem Kalk durch kohlensaures Ammon, verdampft, glüht, löst wieder in Wasser, fällt neuerdings und wohl auch noch ein drittes Mal mit Ammon und kohlensaurem Ammon und erhält endlich so die Chloralkalimetalle, in denen aber oft noch eine Spur Magnesia bleibt. Rechnet man diese verschiedenen Operationen zusammen, so wird sich bei ersterem Verfahren beträchtliche Zeitersparniss herausstellen.
5. Bestimmung des Kalkes, der Magnesia, des Eisens (und Mangans) in dem beim Kochen entstehenden Niederschlage, sowie des Kalkes und der Magnesia im gekochten Wasser.
Man kocht 600 bis 800 Grm. des Wassers in einem Glaskolben etwa eine Stunde lang, indem man von Zeit zu Zeit das verdunstete Wasser durch destillirtes ersetzt. (Gebraucht man diese Vorsicht nicht, so muss man fürchten, dass mit den kohlensauren Erden Gyps niederfällt.) Alsdann filtrirt man den Niederschlag ab und wäscht ihn aus.
Im Filtrat trennt und bestimmt man Kalk und Magnesia nach §. 122.
Den Niederschlag löst man in verdünnter Salzsäure, erhitzt mit etwas Salpetersäure und bestimmt in der Lösung Eisen, Kalk und Magnesia wie in 4.
6. Bestimmung der Kohlensäure im Ganzen.
Hierzu dienen die an der Quelle vorbereiteten Flaschen §. 176. 8. Die Bestimmung wird mit 2 oder 3 Flaschen genau nach §. 110. I. b. ausgeführt. — Aus den erhaltenen Resultaten, welche gut übereinstimmen müssen, nimmt man das Mittel. Hat man das Wasser, aus dem die Barytniederschläge herstammen, gemessen, so muss man die Anzahl der Cubikcentimeter mit dem gefundenen specifischen Gewichte multipliciren, um die Quantität der Gramme Wasser zu ermitteln, denen die gefundene Kohlensäure entspricht.
7. Bestimmung des Baryts, Strontians, Manganoxyduls, der Thonerde und der Phosphorsäure, sowie des Jods und Broms.
Man verwendet zur Bestimmung dieser in kleiner Menge vorhandenen Bestandtheile den durch Abdampfen der 10000–20000 Grm. Wasser erhaltenen Rückstand (siehe §. 177, Eingang).
Die völlig trockene Salzmasse zerreibt und digerirt man mit Weingeist von 90 Proc. wiederholt, bis man sicher sein kann, etwa vorhandene Jod- und Bromalkalimetalle gänzlich in Lösung zu haben.
a. Das alkoholische Filtrat verdampft man vorsichtig zur Trockne und bestimmt im Rückstand das Jod mittelst Chlorpalladiums, im Filtrat das Brom nach §. 137. Da in dieser Flüssigkeit Lithionspuren sein könnten, so entfernt man die Metalle durch Schwefelwasserstoff und hebt die Flüssigkeit bis zur Lithionprüfung auf (siehe unten b. bb. β.).
b. Den Rückstand übergiesst man mit Wasser, fügt vorsichtig Salzsäure zu, bis sauer, dann verdampft man zur Trockne. Die trockene Salzmasse nimmt man mit Wasser unter Zusatz von sehr wenig Salzsäure auf und filtrirt den unlöslich bleibenden Rückstand (welcher neben Kieselsäure allen etwa vorhandenen Baryt und Strontian als Sulfate enthalten muss und nebenbei Gyps zu enthalten pflegt) ab.
aa. Diesen Rückstand kocht man nach dem Trocknen, und nachdem man die Filterasche mit demselben vereinigt hat, mit kohlensaurem Natron und Natronlauge, um den Haupttheil der Kieselsäure zu lösen. Das Ungelöste schmelzt man mit etwas kohlensaurem Natronkali und kocht mit Wasser aus, bis im Waschwasser keine Schwefelsäure mehr nachweisbar ist. Den Rückstand (in welchem Baryt und Strontian im Zustand kohlensaurer Salze enthalten sein müssen) löst man in sehr wenig verdünnter Salzsäure und trennt Baryt, Strontian und Kalk, nach §. 122. B. 1.
bb. Die von dem kieselsäurehaltigen Rückstand abfiltrirte Flüssigkeit oxydirt man mit Salpetersäure, neutralisirt sie mit vollkommen reinem (ganz phosphorsäurefreiem) kohlensauren Kali oder Natron fast und fällt dann mit ebenfalls ganz reinem (kalk-, strontian- und phosphorsäurefreiem) kohlensauren Baryt, lässt in verstopftem Kolben 12 Stunden kalt stehen, filtrirt dann und wäscht gut aus.
α. Den Niederschlag, welcher alles Eisenoxyd, ferner Thonerde (sowohl ursprünglich in Wasser vorhandene, als auch — beim Abdampfen in Porzellan — aus diesem aufgenommene) und Phosphorsäure neben überschüssigem kohlensauren und schwefelsauren Baryt enthält (auch noch Fluorcalciumspuren enthalten kann), erhitzt man mit Salzsäure und fällt den gelösten Baryt mit nur in geringem Ueberschuss zuzusetzender Schwefelsäure aus. Man verdampft jetzt im Wasserbade, um den Ueberschuss der Salzsäure möglichst zu entfernen, löst den Rückstand in Wasser, bringt ihn in einen kleinen Kolben, fügt Weinsäure, dann Ammon zu und lässt 12 Stunden stehen. Scheidet sich ein geringer Niederschlag aus, so ist derselbe abzufiltriren und zu untersuchen. Er kann Fluor[105] und Phosphorsäure in Verbindung mit Kalk enthalten. Die klar gebliebene oder abfiltrirte Lösung versetzt man jetzt mit Schwefelammonium und lässt im verstopften Kolben stehen, bis die Flüssigkeit rein gelb erscheint. Man filtrirt alsdann von dem Schwefeleisen ab (§. 90. 1. b.) und verdampft das Filtrat in einer Platinschale, indem man, um der Phosphorsäure überschüssige fixe Basis darzubieten, etwas reines kohlensaures Natron und — um die Weinsäure leichter zu zerstören — etwas reinen Salpeter zusetzt. Zuletzt erhitzt man zum Glühen, bis der Rückstand weiss geworden. Man setzt dann Wasser und Salzsäure zu, bis sich Alles gelöst hat, und fällt die klare Flüssigkeit mit Ammon. Entsteht ein Niederschlag, so wird derselbe abfiltrirt und gewogen. Das Filtrat versetzt man mit ein wenig schwefelsaurer Magnesia. Entsteht hierdurch neuerdings ein (nach §. 106. I. b. zu bestimmender) Niederschlag von phosphorsaurer Ammonmagnesia, so kann der Thonerdeniederschlag als phosphorsaure Thonerde (PO5, Al2O3) in Rechnung gebracht werden. Entsteht dagegen keiner, so muss in dem genannten Niederschlage die Phosphorsäure bestimmt werden, was nach §. 106. II. f., m. oder o. geschehen kann. — Ich bemerke nochmals ausdrücklich, dass die gefundene Thonerde nur dann als zum Wasser gehörig betrachtet werden kann, wenn das Abdampfen etc. in Platingefässen vorgenommen wurde.
β. Die von dem durch kohlensauren Baryt erzeugten Niederschlage abfiltrirte Flüssigkeit wird in verschlossener Flasche mit Salmiak, Ammon und Schwefelammonium versetzt. Den Niederschlag von Schwefelmangan filtrirt man nach 12 Stunden ab, löst ihn in Salzsäure, fällt nochmals mit Ammon und Schwefelammonium und bestimmt endlich das Mangan nach §. 86. 1.; oder man versetzt die salzsaure Lösung des erstgefällten Schwefelmangans mit etwas Chlorbaryum, fällt mit kohlensaurem Natron und bestimmt das Mangan volumetrisch nach §. 127. B. 4. b.
In der vom Schwefelmangan abfiltrirten Flüssigkeit ist jetzt noch das Lithion zu bestimmen. Man versetzt sie zunächst mit kohlensaurem Ammon und Ammon und filtrirt nach dem Absitzen den kohlensauren Kalk und Baryt ab. Das Filtrat vereinigt man mit der vom Schwefelpalladium etc. abfiltrirten Flüssigkeit (§. 177. 7. a.), verdampft zur Trockne und entfernt das Chlorammonium durch gelindes Glühen, dann scheidet man die Magnesia durch Quecksilberoxyd ab (§. 82. 3. b.). Den geglühten Rückstand behandelt man mit einer Mischung von absolutem Alkohol und wasserfreiem Aether. Ist Chlorlithium zugegen, so löst es sich darin. Diese Lösung lässt man verdunsten und prüft die concentrirte wässerige Lösung des Rückstandes, ob sie mit Ammon und kohlensaurem Ammon ganz klar bleibt. Wäre dies nicht der Fall, so müssten die Spuren von Baryt, Kalk oder Magnesia durch Wiederholung der angegebenen Operationen abgeschieden werden. Man verdampft aufs Neue zur Trockne, glüht ein wenig, behandelt den Rückstand nochmals mit absolutem Alkohol und Aether, filtrirt, sofern etwas ungelöst bleibt, lässt die Lösung verdunsten und wägt den Rückstand. Man löst ihn darauf wieder in sehr wenig absolutem Alkohol und entzündet diesen. Carminrothe Flamme giebt Chlorlithium zu erkennen. Dampft man die Lösung mit phosphorsaurem Natron ein, so muss sich in Wasser schwerlösliches phosphorsaures Natron-Lithion bilden.
8. Bestimmung des Ammons.
Zur Bestimmung des Ammons habe ich mich bei der Analyse des Wiesbadener Kochbrunnenwassers mit gutem Erfolge nachstehender Methode bedient.
Etwa 2000 Grm. Wasser wurden unter Zusatz einer geringen, gemessenen Menge verdünnter Salzsäure mit grösster Sorgfalt in einer tubulirten Retorte bis auf einen kleinen Rest verdampft. Mittelst eines Trichterrohres wurde alsdann eine gemessene Quantität frisch bereiteter Natronlauge zugegossen, und der Inhalt der mit dem Halse etwas aufwärts gerichteten Retorte so lange im Sieden erhalten, bis die Flüssigkeit fast völlig verdampft war. Die sämmtlichen entweichenden Dämpfe leitet man am besten durch einen Liebig'schen Kühlapparat und fängt das Destillat in einem Kolben auf, der ein wenig mit einer kleinen gemessenen Menge Salzsäure angesäuertes Wasser enthält. Den in dieser Flüssigkeit enthaltenen Salmiak führt man alsdann durch Abdampfen mit einer gemessenen Menge Platinchlorid in Ammoniumplatinchlorid über (§. 78. 2.). Nachdem dieser Versuch beendigt ist, stellt man einen Gegenversuch mit denselben Mengen Salzsäure, Natronlauge und Platinchlorid an. Zieht man die kleine Menge Platinsalmiak, welche derselbe geliefert hat, ab von der erst erhaltenen, so ergiebt sich die Menge, welche aus dem Wasser stammt.
Statt dieser Methode kann man sich auch der einfacheren bedienen, welche vor Kurzem Boussingault[106] vorgeschlagen und mit bestem Erfolge angewandt hat. Dieselbe besteht in Folgendem:
Man destillirt in einer Destillirblase eine grössere Menge (etwa 10 Liter) des Wassers, bis ungefähr ⅖ übergegangen sind (bei salinischen Wassern muss jedenfalls etwas Natronlauge oder Kalkmilch zugegeben werden, wenn man sicher sein will, das Ammon im Destillate zu erhalten). Dieses Destillat bringt man nunmehr in einen Glaskolben, der mit einem Liebig'schen Kühlapparat verbunden ist, und destillirt ⅕ ab. Das darin enthaltene Ammon bestimmt man, indem man 5 oder 10 C.C. einer sehr verdünnten Schwefelsäure zufügt und deren Ueberschuss durch eine Natronlauge abstumpft, von der 5 C.C. 1 C.C. der Schwefelsäure neutralisiren (vergl. §. 78. 3). Man destillirt jetzt ein zweites ⅕ ab und untersucht dasselbe auf gleiche Art. In der Regel enthält schon die erste Portion alles Ammon.
9. Entdeckung und Bestimmung der Quellsäure und der Quellsatzsäure.
Man kocht eine grössere Menge des beim Eindampfen des Wassers entstehenden Niederschlages mit Kalilauge etwa eine Stunde lang, filtrirt, säuert das Filtrat mit Essigsäure an, fügt Ammon zu, filtrirt den in der Regel entstehenden Niederschlag von Kieselsäure und Thonerde nach 12 Stunden ab, setzt wieder Essigsäure zu bis sauer, dann neutrales essigsaures Kupferoxyd. Entsteht ein bräunlicher Niederschlag, so ist er quellsatzsaures Kupferoxyd (welches nach Mulder veränderliche Mengen von Ammon enthält, und dessen Gehalt an Kupferoxyd, bei einer Bestimmung, nach vorhergegangenem Trocknen bei 140°, 42,8 Procent betrug). Die von dem Niederschlag abfiltrirte Flüssigkeit wird mit kohlensaurem Ammon versetzt, bis die grüne Farbe sich in eine blaue verwandelt hat, dann erwärmt. Entsteht ein bläulich grüner Niederschlag, so ist er quellsaures Kupferoxyd, welches, bei 140° getrocknet, nach einer Bestimmung Mulder's 74,12 Procent Kupferoxyd enthält[107].
10. Entdeckung und Bestimmung der sogenannten extractiven, organischen Materie.
Fast alle Mineralwasser geben, wenn man grössere Mengen kocht, filtrirt und eindampft, einen Rückstand, welcher beim Erhitzen sich bräunt und schwärzt. Findet dies statt, so führt man in der Analyse die Ursache dieses Verhaltens unter obigem Namen an. Will man die Menge des Extractivstoffs bestimmen, so dampft man einen gewogenen Theil der filtrirten Mutterlauge mit kohlensaurem Natron zur Trockne ein, kocht den Rückstand mit Wasser, filtrirt, verdampft die Lösung und trocknet den Rückstand scharf (bei 140°), bis er keine Gewichtsverminderung mehr zeigt. Alsdann glüht man ihn gelinde, bis die eintretende Schwärzung wieder verschwunden ist. Der Gewichtsunterschied zwischen dem getrockneten und dem geglühten Rückstande giebt die Menge des Extractivstoffs an. — Zuweilen sind ihm Substanzen von harzartiger Beschaffenheit beigemischt. In dem Fall erschöpft man den Rückstand mit Alkohol, mischt Wasser zu und verdampft den Alkohol, wobei sich der harzartige Theil des Extractivstoffs als unlöslich abscheidet.
11. Was Borsäure, Salpetersäure und Fluor betriftt, so genügt in der Regel deren Nachweisung. Ich unterlasse es daher, zu ihrer quantitativen Bestimmung besondere Methoden anzugeben.
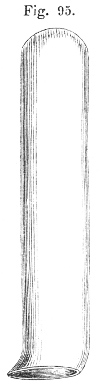
12. Sollen endlich die an der Quelle aufgefangenen und in Röhren eingeschlossenen Gasarten untersucht werden, so füllt man eine graduirte Röhre von etwa 20 Ctm. Länge und 2 Ctm. innerem Durchmesser, deren unteres Ende etwas umgebogen ist, Fig. 95, mit Quecksilber, nachdem man sie vorher innen mit einem Wassertropfen befeuchtet hat, taucht die das Gas enthaltende Glasröhre in der Quecksilberwanne unter, bricht die Spitze ab und lässt das Gas durch geeignetes Neigen in die Röhre steigen. Nachdem man das Gasvolumen genau und unter Berücksichtigung der Temperatur und des Druckes abgelesen hat, schiebt man eine an einem Platindraht angeschmolzene, mit Wasser befeuchtete Kugel von Kalihydrat ein[108], welches ausser dem Hydratwasser noch Krystallwasser enthält, und trägt Sorge, dass das andere Ende des Drahtes nicht über die Oberfläche des Quecksilbers herausragt, weil sonst längs dem Drahte, welcher vom Quecksilber nicht benetzt wird, eine Diffundirung des abgesperrten Gases und der äusseren Luft unfehlbar eintreten würde. Wenn das Gasvolum nicht mehr abnimmt, entfernt man die Kalikugel und liest ab. Das absorbirte Gas ist Kohlensäure und, sofern solches vorhanden war, Schwefelwasserstoffgas (dessen Menge bereits bestimmt worden ist).
Der Gasrückstand besteht in der Regel nur aus Sauerstoffgas und Stickgas und kann dann genau so untersucht werden, wie es bei der atmosphärischen Luft angegeben werden wird. Vermuthet man darin Sumpfgas, so nimmt man zunächst das Sauerstoffgas weg mit Hülfe einer eingeschobenen stark befeuchteten Phosphorkugel. Das Gas muss mit derselben an einem mässig warmen Orte so lange in Berührung bleiben, als noch weisse Nebel von phosphoriger Säure rings um die Kugel sichtbar sind. Zuletzt werden die phosphorigsauren Dämpfe, deren Tension nicht wohl in Rechnung gebracht werden kann, durch eine befeuchtete Kalikugel absorbirt, und das Gas im trocknen Zustande gemessen. Die Zusammensetzung des Gasrückstandes wird nunmehr ermittelt, indem man denselben ganz oder theilweise in ein Eudiometer bringt, etwa vorhandenes Sumpfgas durch Sauerstoff verbrennt und die erzeugte Kohlensäure wieder absorbiren lässt. In Betreff der Ausführung dieser Operation vergleiche im Handwörterbuch der Chemie von Liebig, Poggendorff und Wöhler den Artikel Eudiometer von Kolbe, in dem die Bunsen'schen Methoden zur Gasanalyse genau beschrieben sind. Diesem Artikel sind auch die obigen Angaben entnommen.
Modificationen des angegebenen Ganges, welche durch die Anwesenheit eines fixen kohlensauren Alkalis bedingt werden.
§. 178.
1. In einem Mineralwasser, welches kohlensaures Alkali enthält, kann kein an und für sich lösliches Kalk- und Magnesiasalz enthalten sein, sondern allen Kalk und alle Magnesia, welche man findet, hat man als durch Vermittlung von Kohlensäure gelöste kohlensaure Salze zu betrachten, wenngleich beim Kochen des Wassers nicht alle Magnesia aus dem Wasser niedergeschlagen wird, indem sich stets ein wenig des Doppelsalzes von kohlensaurem Natron mit kohlensaurer Magnesia bildet. Es fällt daher die besondere Bestimmung von Kalk und Magnesia in dem beim Kochen entstehenden Niederschlage und im gekochten Wasser weg. — Im Uebrigen kann man die Bestimmungen nach §. 177 ausführen.
2. Zieht man es vor, die Alkalien in einer besonderen Wassermenge zu bestimmen, so geschieht dies zweckmässig auf folgende Art. Man kocht das Wasser vorsichtig in einer Platin-, Silber- oder Porzellanschale auf die Hälfte ein, filtrirt, wäscht den Niederschlag aufs Beste mit siedendem Wasser aus, säuert das Filtrat mit Salzsäure schwach an, engt stark ein, setzt ein wenig fein zertheiltes Quecksilberoxyd zu, bringt zur Trockne, glüht gelinde (zur Abscheidung des kleinen Restes von Magnesia, welcher im gekochten Wasser als kohlensaures Bittererdenatron enthalten war). Den Rückstand behandelt man mit Wasser, filtrirt von der kleinen Menge ausgeschiedener Magnesia und Kieselsäure ab, wäscht aus, setzt dem Filtrat einen oder zwei Tropfen kohlensaures Ammon zu und erwartet, ob hierdurch noch eine Spur Kalk gefällt wird. Das nöthigenfalls davon getrennte Filtrat bringt man in einer Platinschale zur Trockne, glüht vorsichtig und wägt. Der Rückstand enthält Natron und Kali und zwar einestheils in Verbindung mit der bekannten Menge Schwefelsäure, anderntheils im Zustand von Chlormetallen. Man versetzt nun zunächst mit einer alkoholischen Chlorstrontiumlösung und verfährt überhaupt zur Bestimmung des Kalis nach §. 120. 1. a. — Zieht man von dem gefundenen Gesammtgewicht der alkalischen Salze die sich aus der Schwefelsäure ergebenden schwefelsauren Alkalien und die sich aus dem ebenfalls bekannten Chlor ergebenden Chloralkalimetalle ab, so bleibt das Chlornatrium übrig, welches aus kohlensaurem Natron entstanden und diesem äquivalent ist.
3. Ist das Wasser so verdünnt, dass man dasselbe, um Chlor und Schwefelsäure bestimmen zu können, stark eindampfen muss, so kann ich auch das folgende Verfahren sehr empfehlen.
1. Bestimmung des Chlors, des Eisenoxyduls, Manganoxyduls, des Kalks und der Magnesia.
Man verdampft das Wasser mehrerer gewogener Flaschen (etwa 2000 Grm.) in einer Porzellanschale auf ein Fünftel. Die Flaschen spült man aus und dampft das Waschwasser mit ein. Ob beim Ausspülen ein etwaiger Eisenoxydniederschlag ganz aus den Flaschen geht oder nicht, ist gleichgültig. Das eingeengte Wasser filtrirt man durch ein mit etwas Salpetersäure und Wasser vollkommen ausgewaschenes Filter und wäscht den Niederschlag mit siedendem Wasser aufs Beste aus.
a. Das Filtrat säuert man mit Salpetersäure an, fällt mit salpetersaurem Silberoxyd und bestimmt das niederfallende Chlorsilber wie üblich. Die von demselben abfiltrirte Flüssigkeit befreit man durch Salzsäure vom Silberüberschuss, dampft das Filtrat ein und fällt daraus etwaige Spuren von Kalk und die nie fehlende kleine Menge von Magnesia durch oxalsaures Ammon und phosphorsaures Natron. (Die Niederschläge werden zusammen mit den Hauptmengen geglüht und gewogen.)
b. Den Niederschlag sammt dem in den Flaschen gebliebenen Rückstand löst man in Salzsäure und verfährt mit der Lösung nach einer der in §. 129 angegebenen Methoden.
2. Bestimmung der Kieselsäure, der Schwefelsäure und der Alkalien.
Man verdampft den Inhalt einiger gewogener Flaschen in einer Porzellanschale, behandelt die Flaschen mit Salzsäure, um etwa abgesetztes Eisenoxyd etc. zu lösen und bringt diese Lösung zu der anderen. Die hierdurch sauer gewordene Flüssigkeit bringt man, zuletzt in einer Platinschale im Wasserbade zur Trockne, befeuchtet mit Salzsäure, verdampft nochmals zur Trockne, befeuchtet wiederum mit Salzsäure, setzt Wasser zu, erwärmt und filtrirt die Kieselsäure ab.
Das Filtrat fällt man, unter Vermeidung eines irgend erheblichen Ueberschusses, mit etwas Chlorbaryum und filtrirt den schwefelsauren Baryt ab.
Die davon getrennte Flüssigkeit verdampft man fast zur Trockne, nimmt den Rückstand mit Wasser auf und setzt so lange vorsichtig reine Kalkmilch zu, bis die Flüssigkeit stark alkalisch reagirt. Man erhitzt, filtrirt, fällt mit Ammon und kohlensaurem Ammon, filtrirt, verdampft in einer Platinschale zur Trockne, glüht gelinde, bis alle Ammonsalze verjagt sind, nimmt mit wenig Wasser auf, fällt nochmals mit Ammon und kohlensaurem Ammon, filtrirt, verdampft, wägt die nun reinen Chloralkalimetalle und trennt Kali und Natron nach §. 120.
Die Quantität des kohlensauren Alkalis ergiebt sich — wenn sorgfältig gearbeitet worden ist — am genauesten indirect bei der Berechnung. Von den dazu in Vorschlag gekommenen directen Bestimmungsmethoden will ich noch folgende mittheilen:
Man kocht 300 bis 400 Grm. des Wassers längere Zeit, filtrirt und wäscht den Niederschlag mit heissem Wasser aus. Filtrat und Waschwasser mischt man genau, theilt das Ganze in zwei gleiche Theile und bestimmt im einen das Chlor nach Zusatz von Salpetersäure auf die gewöhnliche Art. — Die andere Hälfte versetzt man mit reiner Salzsäure bis zur deutlich sauren Reaction, dampft ab, glüht den trocknen Rückstand gelinde, nimmt ihn mit Wasser auf, filtrirt und bestimmt auch in dieser Lösung den Gehalt an Chlor. Es leuchtet ein, dass man bei dieser zweiten Bestimmung mehr bekommen muss, als bei der ersten, und zwar entspricht je 1 Aeq. mehr erhaltenes Chlor einem Aeq. an Alkali gebunden gewesener Kohlensäure. Diese Bestimmung liefert jedoch etwas zuviel, weil in dem Filtrate sich stets etwas kohlensaures Magnesia-Natron befindet. Will man diesen Fehler corrigiren, so muss man die kleine Quantität Magnesia bestimmen, welche als Chlormagnesium mit in der durch Silbersolution gefällten Lösung war, und eine ihr äquivalente Menge Chlor von dem als Differenz Gefundenen abziehen. — Man darf das kohlensaure Natron nicht dadurch in Chlornatrium überführen, dass man die Lösung mit Chlorammonium abdampft; denn durch den Salmiaküberschuss würde das vorhandene schwefelsaure Alkali zerlegt, und somit mehr Chlor gefunden werden, als dem kohlensauren Alkali entspricht.
Bemerkungen zur Analyse der Schwefelwasser.
§. 179.
In einem nach Schwefelwasserstoff riechenden Wasser kann, wenn es nicht alkalisch reagirt, nur freier Schwefelwasserstoff vorhanden sein. Reagirt es aber alkalisch, so kann es neben diesem ein alkalisches Schwefelmetall oder ein Schwefelwasserstoff-Schwefelmetall enthalten. — Die Bestimmung des an Metall oder Wasserstoff gebundenen Schwefels im Ganzen ist nun bereits an der Quelle ausgeführt worden (§. 176. 9.), auch wurde dort erwähnt, wie man die Quantität des Schwefelwasserstoffs ermittelt, der beim Kochen entweicht. Ich verfehle nun nicht, hier darauf aufmerksam zu machen, dass man aus diesen beiden Daten bei Wassern, welche freie Kohlensäure oder Bicarbonate enthalten, keineswegs mit Genauigkeit angeben kann, wieviel Schwefelwasserstoff frei, wieviel gebunden sei, indem bekanntlich freie Kohlensäure, ja selbst zweifach kohlensaure Alkalien, Schwefelkalium oder Schwefelnatrium beim Kochen leicht zerlegen und Schwefelwasserstoff aus denselben entbinden. Wenn man, wie dies häufig geschieht, den Satz aufstellt, die Mineralwasser, welche kohlensaure Alkalien enthalten, enthalten kein freies Schwefelwasserstoffgas, sondern ein auflösliches Schwefelmetall, so ist auch dies jedenfalls zu weit gegangen, indem solche Wasser denn doch oft sehr stark nach Schwefelwasserstoff riechen und beim Schütteln in halbgefüllter Flasche eine Menge dieses Gases entbinden (vergl. meine Untersuchung der Mineralquellen zu Krankenheil bei Tölz, Journ. f. prakt. Chem. 58. 156).
2. Berechnung der Mineralwasseranalyse, Controlirung und Zusammenstellung der Resultate.
§. 180.
Die nach 1. gefundenen Resultate sind, wie man leicht ersieht, unmittelbare Ergebnisse directer Versuche. Sie sind in keiner Art abhängig von theoretischen Ansichten, welche man über die Verbindungsweise der Bestandtheile unter einander haben kann. — Da solche mit der Entwicklung der Chemie sich umgestalten können, so ist es absolut nothwendig, dass in dem Bericht über eine Mineralwasseranalyse vor Allem die directen Resultate sammt den Methoden, nach denen sie erhalten wurden, mitgetheilt werden. Alsdann hat die Analyse für alle Zeiten Werth.
Was die Principien betrifft, nach denen man in der Regel die Säuren und Basen zu Salzen zusammenstellt, so geht man von der Ansicht aus, dass die Basen und Säuren nach ihren relativen Verwandtschaften verbunden sind, d. h. man denkt sich die stärkste Basis mit der stärksten Säure verbunden u. s. w., nimmt jedoch hierbei gleichzeitig Rücksicht auf die grössere oder geringere Löslichkeit der Salze, welche, wie bekannt, auf die Verwandtschaftsäusserungen von Einfluss ist. So denkt man sich, wenn im gekochten Wasser Kalk, Kali und Schwefelsäure enthalten ist, zuerst die Schwefelsäure an Kalk gebunden etc. — Es lässt sich jedoch nicht läugnen, dass hierbei einige Willkür im Spiele ist, und dass somit, je nach der Art der Berechnung, aus denselben directen Resultaten, verschiedene Berechnungsresultate erhalten werden können. —
Es läge aber offenbar im Interesse der Sache, über die Art der Zusammenstellung sich zu verständigen, weil sonst die Vergleichung zweier Mineralwasser mit den grössten Schwierigkeiten verbunden ist. Ehe dieses geschehen, kann eine Vergleichung nur mit den unmittelbaren Ergebnissen vorgenommen werden. —
Darüber, glaube ich, könnte man sich vor Allem vereinigen, dass man die Salze alle im wasserfreien Zustande aufführt.
Um die Grundsätze, welche mir bei der Zusammenstellung die richtigsten scheinen, und ferner die Art, nach welcher man die erhaltenen Resultate zu controliren vermag, möglichst klar zu machen, wähle ich das folgende Beispiel.
Bonifaciusbrunnen zu Salzschlirf[109].
a. Directe Ergebnisse der Analyse in Procenten.
Specifisches Gewicht = 1,011164.
1. Gesammtquantum der fixen Bestandtheile: 1,3778 Proc.
2. Chlor, Jod und Brom zusammen: 2,8071 Proc. Silberniederschlag.
3. Totalmenge des Kalkes, der Magnesia, des Eisens und der Kieselsäure:
a. Kalk 0,10442 Proc.
b. Kieselerde 0,00114 Proc.
(Magnesia und Eisen wurden nicht im Ganzen bestimmt.)
4. Kalk, Magnesia und Eisen in dem beim Kochen entstandenen Niederschlage.
a. Kalk 0,03642 Proc.
b. Magnesia 0,00041 Proc.
c. Eisenoxyd 0,00066 Proc.
Kalk und Magnesia in dem gekochten und filtrirten Wasser.
a. Kalk 0,064724 Proc.
b. Magnesium 0,028855 Proc.
5. Alkalien:
a. Kali 0,00865 Proc.
b. Natron 0,54783 Proc.
6. Schwefelsäure: 0,10853 Proc.
7. Kohlensäure im Ganzen: 0,194301 Proc.
8. Brom und Jod:
a. Brom 0,000402 Proc.
b. Jod 0,000447 Proc.
Die übrigen Bestandtheile, als Lithium, Phosphorsäure, Manganoxydul, Quellsäure, Quellsatzsäure und extractive Materie, wurden nicht dem Gewichte nach bestimmt.
b. Berechnung.
α. Von den beim Kochen niederfallenden Salzen hat man anzunehmen, dass sie als Carbonate vorhanden und durch freie Kohlensäure gelöst waren.
1. 0,00066 Eisenoxyd entsprechen 0,00096 kohlensaurem Eisenoxydul, welche enthalten 0,00038 Kohlensäure.
2. 0,03642 Kalk entsprechen 0,06533 kohlensaurem Kalk, welche enthalten 0,02891 Kohlensäure.
3. 0,00041 Magnesia entsprechen 0,00085 kohlensaurer Magnesia (MgO, CO2), welche enthalten 0,00044 Kohlensäure. —
β. Da wir nun die Quantität der Kohlensäure im Ganzen, und ferner die der gebundenen Kohlensäure kennen, so ergiebt sich die Quantität der freien und mit Carbonaten zu Bicarbonaten verbundenen aus der Differenz, nämlich:
Gesammtmenge der Kohlensäure 0,194301. Gebundene Kohlensäure an Kalk 0,02891 an Magnesia 0,00044 an Eisenoxydul 0,00038 zusammen 0,029730 bleibt freie und halb gebundene Kohlensäure 0,164571
γ. Die Schwefelsäure verbinden wir zuerst mit Kalk, den Rest mit Kali, und, sofern nochmals ein Rest bleibt, diesen mit Natron.
1. Im gekochten Wasser sind enthalten 0,064724 Kalk. Diese binden 0,09261 Schwefelsäure zu 0,15733 schwefelsaurem Kalk.
2. 0,00865 Kali binden 0,00737 Schwefelsäure zu 0,01602 schwefelsaurem Kali.
3. Totalquantum der Schwefelsäure 0,10853.
Davon sind gebunden an Kalk 0,09261 an Kali 0,00737 zusammen 0,09998 Rest 0,00855,
welche binden Natron 0,00666 zu 0,01521 schwefelsaurem Natron.
δ. Alles übrige Natron ist als Chlornatrium zugegen.
Gesammtquantität des Natrons 0,54583 Davon sind gebunden an SO3 0,00666 Rest 0,53917.
Diese entsprechen 0,40123 Natrium, welche binden 0,61040 Chlor zu 1,01163 Chlornatrium.
ε. Alles Jod und Brom ist als an Magnesium gebunden anzunehmen, und der Rest des Magnesiums als Chlormagnesium.
1. 0,000447 Jod binden 0,000044 Magnesium zu 0,000491 Jodmagnesium.
2. 0,000402 Brom binden 0,000065 Magnesium zu 0,000467 Brommagnesium.
3. Totalmenge des im gekochten Wasser enthaltenen Magnesiums 0,028855.
Davon sind gebunden an Jod 0,000044 an Brom 0,000065 zusammen 0,000109 Rest 0,028746,
welche verbunden sind mit 0,080220 Chlor zu 0,108966 Chlormagnesium.
c. Controlen.
I. Die Summe des Kalkes im gekochten Wasser und in dem beim Kochen entstandenen Niederschlage muss gleich, oder doch nahezu gleich sein der Totalquantität des Kalkes.
Totalquantität 0,10442. An Kohlensäure gebunden 0,03642 An Schwefelsäure gebunden 0,06472 in Summa 0,10114.
II. Die Quantität Chlor, welche direct gefunden wurde, muss übereinstimmen mit der Summe des Chlors, welches im Chlornatrium und Chlormagnesium enthalten ist.
Die Quantität des Chlor-Brom-Jodsilbers beträgt 2,807100. Davon geht ab die 0,000491 Jodmagnesium entsprechende Menge Jodsilber, nämlich 0,000828 Ferner die 0,000467 Brommagnesium entsprechende Menge Bromsilber, nämlich 0,000958 zusammen 0,001786 Rest 2,805314 entsprechend Chlor 0,69202 Nach δ. ist an Natrium gebunden 0,08022 Nach ε. ist an Magnesium gebunden 0,61040 Summa 0,69062
III. Die Totalmenge der fixen Bestandtheile muss übereinstimmen mit der Summe der einzelnen Bestandtheile. (Hierbei ist das Eisen als Eisenoxyd aufzuführen, da es als solches im Rückstande enthalten ist.)
Totalquantität der fixen Bestandtheile = 1,37780 Die Einzelbestimmungen ergaben: Kohlensauren Kalk 0,06533 Kohlensaure Magnesia 0,00085 Schwefelsauren Kalk 0,15733 Schwefelsaures Kali 0,01602 „ Natron 0,01521 Chlornatrium 1,01163 Chlormagnesium 0,10896 Jodmagnesium 0,00049 Brommagnesium 0,00047 Eisenoxyd 0,00066 Kieselerde 0,00114 zusammen 1,37809[110].
d. Zusammenstellung.
Die Zusammenstellung macht man am besten in zweifacher Art, indem man einmal angiebt, wie viel in 100 (oder auch in 1000 oder 10000, dies kommt auf Eins heraus) Theilen Wasser, Theile der Bestandtheile enthalten sind, und ferner wie viel ein Pfund Wasser Bestandtheile, in Granen ausgedrückt, enthält (1 Pfund = 7680 Gran).
Die Rubriken, unter welche man die einzelnen Bestandtheile zweckmässig bringt, sind folgende:
A. Fixe Bestandtheile.
a. in wägbarer Menge vorhandene;
b. in unwägbarer Menge vorhandene.
B. Flüchtige Bestandtheile.
Bei der Aufführung der kohlensauren Salze kann man mit Recht zweifelhaft sein, ob man sie als neutrale Verbindungen berechnen und die mehr vorhandene Kohlensäure theils als halbgebundene (mit Carbonaten zu Bicarbonaten vereinigte), theils als freie aufführen, oder ob man sie geradezu als Bicarbonate berechnen soll, in welchem Falle der Ueberschuss an Kohlensäure als freie zu bezeichnen ist. Man wählt bald den einen, bald den anderen Weg der Darstellung, am häufigsten aber den ersteren.
Die Kohlensäure (überhaupt die Gasarten) pflegt man ausserdem auch auf Volumina (bei der ersten Zusammenstellung Cubikcentimeter, bei der zweiten Cubikzolle [1 Pfund Wasser = 32 Cubikzoll]) zu berechnen, und zwar legt man dabei die Temperatur der Quelle zu Grund.
Als ähnlich ausgeführte Beispiele der Berechnung und Controlirung der Resultate führe ich an:
1. Analyse des Kochbrunnens zu Wiesbaden[111] (salinisches Wasser).
2. Analyse der warmen Quelle zu Asmannshausen, von Fresenius und Will, Ann. der Chem. und Pharm. 47. 198 (alkalisches Wasser).
3. Analyse der Emser Mineralquellen[111] (alkalische Wasser).
4. Analyse der Mineralquellen zu Krankenheil bei Tölz (alkalisches Schwefelwasser), von mir (Journ. für prakt. Chem. 58. 156).
In den unter 1. und 3. angeführten Abhandlungen finden sich auch die Methoden genau beschrieben, nach welchen die schlammigen Ocher- und festen Sinterabsätze dieser Quellen untersucht worden sind.
II. Analyse solcher technischen Producte und Mineralien, welche besonders häufig Gegenstand chemischer Untersuchung werden, einschliesslich ihrer blossen Prüfung auf Gehalt und Handelswerth.
1. Bestimmung des Gehaltes an freier Säure (Acidimetrie).
A. Ermittlung aus dem specifischen Gewichte.
§. 181.
Da man durch Versuche und auf sie gegründete Tabellen die Beziehungen zwischen dem Gehalt und dem specifischen Gewichte der Säuren, beziehungsweise ihrer wässerigen Lösungen, kennt, so genügt die Bestimmung des specifischen Gewichts derselben häufig zur Ermittlung ihres Gehaltes. Man hat hierbei nur zu beachten, dass die zu prüfenden Säuren frei, oder wenigstens fast ganz frei sein müssen von anderweitigen gelösten Substanzen. Da nun die meisten Säuren flüchtig sind (Schwefelsäure, Salzsäure, Salpetersäure, Essigsäure), so stellt man sich gegen Irrthümer in der Art sicher, dass man prüft, ob eine Probe, in einer kleinen Platin- oder Porzellanschale verdampft, einen fixen Rückstand lässt, oder nicht.
Die Prüfung des specifischen Gewichtes führt man entweder durch Abwägen gleicher Volumina Wasser und Säure (§. 177) oder mittelst guter Aräometer aus. Man achte darauf, dass die Bestimmungen bei den Temperaturen ausgeführt werden, auf welche sich die Tabellen beziehen.
Nachstehende Tabellen belehren über die Beziehungen zwischen specifischem Gewicht und Gehalt bei Schwefelsäure, Salzsäure und Salpetersäure.
I. Tabelle über das specif. Gewicht der Schwefelsäure bei verschiedenem Gehalte an Säurehydrat, von Bineau, berechnet von Otto für die Temperatur von 15° C.
Säurehydrat. Specif. Gew. Wasserfreie Säure. Säurehydrat. Specif. Gew. Wasserfreie Säure.
100 1,8426 81,63 50 1,398 40,81
99 1,842 80,81 49 1,3886 40,00
98 1,8406 80,00 48 1,379 39,18
97 1,840 79,18 47 1,370 38,36
96 1,8384 78,36 46 1,361 37,55
95 1,8376 77,55 45 1,351 36,73
94 1,8356 76,73 44 1,342 35,82
93 1,834 75,91 43 1,333 35,10
92 1,831 75,10 42 1,324 34,28
91 1,827 74,28 41 1,315 33,47
90 1,822 73,47 40 1,306 32,65
89 1,816 72,65 39 1,2976 31,83
88 1,809 71,83 38 1,289 31,02
87 1,802 71,02 37 1,281 30,20
86 1,794 70,10 36 1,272 29,38
85 1,786 69,38 35 1,264 28,57
84 1,777 68,57 34 1,256 27,75
83 1,767 67,75 33 1,2476 26,94
82 1,756 66,94 32 1,239 26,12
81 1,745 66,12 31 1,231 25,30
80 1,734 65,30 30 1,223 24,49
79 1,722 64,48 29 1,215 23,67
78 1,710 63,67 28 1,2066 22,85
77 1,698 62,85 27 1,198 22,03
76 1,686 62,04 26 1,190 21,22
75 1,675 61,22 25 1,182 20,40
74 1,663 60,40 24 1,174 19,58
73 1,651 59,59 23 1,167 18,77
72 1,639 58,77 22 1,159 17,95
71 1,627 57,95 21 1,1516 17,14
70 1,615 57,14 20 1,144 16,32
69 1,604 56,32 19 1,136 15,51
68 1,592 55,59 18 1,129 14,69
67 1,580 54,69 17 1,121 13,87
66 1,578 53,67 16 1,1136 13,06
65 1,557 53,05 14 1,106 12,24
64 1,545 52,24 14 1,098 11,42
63 1,534 51,42 13 1,091 10,61
62 1,523 50,61 12 1,083 9,79
61 1,512 49,79 11 1,0756 8,98
60 1,501 48,98 10 1,068 8,16
59 1,490 48,16 9 1,061 7,34
58 1,480 47,34 8 1,0536 6,53
57 1,469 46,53 7 1,0464 5,71
56 1,4586 45,71 6 1,039 5,71
55 1,448 44,89 5 1,032 4,08
54 1,438 44,07 4 1,0256 3,26
53 1,428 43,26 3 1,019 2,445
52 1,418 42,45 2 1,013 1,63
51 1,408 41,63 1 1,0064 0,816
II. Tabelle über das specif. Gewicht der wässerigen Salzsäure bei verschiedenem Gehalte an Chlorwasserstoff, von Ure. Temperatur 15° C.
Specif. Gew. Salzsäure-Gas. Specif. Gew. Salzsäure-Gas.
1,2000 40,777 1,1000 20,388
1,1982 40,369 1,0980 19,980
1,1964 39,961 1,0960 19,572
1,1946 39,554 1,0939 19,165
1,1928 39,146 1,0919 18,757
1,1910 38,738 1,0899 18,349
1,1893 38,330 1,0879 17,941
1,1875 37,923 1,0859 17,534
1,1857 37,516 1,0838 17,126
1,1846 37,108 1,0818 16,718
1,1822 36,700 1,0798 16,310
1,1802 36,292 1,0778 15,902
1,1782 35,884 1,0758 15,494
1,1762 35,476 1,0738 15,087
1,1741 35,068 1,0718 14,679
1,1721 34,660 1,0697 14,271
1,1701 34,252 1,0677 13,863
1,1681 33,845 1,0657 13,456
1,1661 33,437 1,0637 13,049
1,1641 33,029 1,0617 12,641
1,1620 32,621 1,0597 12,233
1,1599 32,213 1,0577 11,825
1,1578 31,805 1,0557 11,418
1,1557 31,398 1,0537 11,010
1,1537 30,990 1,0517 10,602
1,1515 30,582 1,0497 10,194
1,1494 30,174 1,0477 9,786
1,1473 29,767 1,0457 9,379
1,1452 29,359 1,0437 8,971
1,1431 28,951 1,0417 8,563
1,1410 28,544 1,0397 8,155
1,1389 28,136 1,0377 7,747
1,1369 27,728 1,0357 7,340
1,1349 27,321 1,0337 6,932
1,1328 26,913 1,0318 6,524
1,1308 26,505 1,0298 6,116
1,1287 26,098 1,0279 5,709
1,1267 25,690 1,0259 5,301
1,1247 25,282 1,0239 4,893
1,1226 24,874 1,0220 4,486
1,1206 24,466 1,0200 4,078
1,1185 24,058 1,0180 3,670
1,1164 23,650 1,0160 3,262
1,1143 23,242 1,0140 2,854
1,1123 22,834 1,0120 2,447
1,1102 22,426 1,0100 2,039
1,1082 22,019 1,0080 1,631
1,1061 21,611 1,0060 1,124
1,1041 21,203 1,0040 0,816
1,1020 20,798 1,0020 0,408
III. Tabelle über das specif. Gewicht der wasserhaltigen Salpetersäure bei verschiedenem Gehalt an wasserfreier Säure, von Ure. Temperatur 15° C.
Specifisches Gewicht. Säureprocente. Specifisches Gewicht. Säureprocente. Specifisches Gewicht. Säureprocente. Specifisches Gewicht. Säureprocente.
1,500 79,7 1,419 59,8 1,295 39,8 1,140 19,9
1,498 78,9 1,415 59,0 1,289 39,0 1,134 19,1
1,496 78,1 1,411 58,2 1,283 38,3 1,129 18,3
1,494 77,3 1,406 57,4 1,276 37,5 1,123 17,5
1,491 76,5 1,402 56,6 1,270 36,7 1,117 16,7
1,488 75,7 1,398 55,8 1,264 35,9 1,111 15,9
1,485 74,9 1,394 55,0 1,258 35,9 1,105 15,1
1,482 74,1 1,388 54,2 1,252 34,3 1,099 14,3
1,479 73,3 1,383 53,4 1,246 33,5 1,093 13,5
1,476 72,5 1,378 52,6 1,240 32,7 1,088 12,7
1,473 71,7 1,373 51,8 1,234 31,9 1,082 11,9
1,470 70,9 1,368 51,1 1,228 31,1 1,076 11,2
1,467 70,1 1,363 50,2 1,221 30,3 1,071 10,4
1,464 69,3 1,358 49,4 1,215 29,5 1,065 9,6
1,460 68,5 1,353 48,6 1,208 28,7 1,059 8,8
1,457 67,7 1,348 47,9 1,202 27,9 1,054 8,0
1,453 66,9 1,343 47,0 1,196 27,1 1,048 7,2
1,450 66,1 1,338 46,2 1,189 26,3 1,043 6,4
1,446 65,3 1,332 45,4 1,183 25,5 1,037 5,6
1,442 64,5 1,327 44,6 1,177 24,7 1,032 4,8
1,439 63,8 1,322 43,8 1,171 23,9 1,027 4,0
1,435 63,0 1,316 43,0 1,165 23,1 1,021 3,2
1,431 62,2 1,311 42,2 1,159 22,3 1,016 2,4
1,427 61,4 1,306 41,4 1,153 21,5 1,011 1,6
1,423 60,6 1,300 40,4 1,146 20,7 1,005 0,8
In allen den Fällen, in welchen die Bestimmung des specifischen Gewichtes nicht zum Ziele führt, oder in denen es auf besondere Genauigkeit ankommt, wählt man eine der beiden folgenden Verfahrungsweisen, und zwar gewöhnlich die erstere:
B. Ermittlung durch Sättigung der freien Säure mit einer alkalischen Flüssigkeit von bekanntem Gehalte.
§. 182.
Um diese Methode anzuwenden, bedarf man:
α) einer Säurelösung von bekanntem Gehalt, —
β) einer alkalischen Flüssigkeit von bekanntem Wirkungswerth.
aa. Darstellung der Lösungen.
α. Die Säure stellt man sich folgendermaassen dar. Man mischt in einem grossen Kolben 1020 C.C. Wasser mit 60 Grm. concentrirter englischer Schwefelsäure innig, lässt erkalten, nimmt 2 Mal je 20 C.C. davon und bestimmt darin die Schwefelsäure durch Fällen mit Chlorbaryum. Stimmen beide Versuche gut überein, so nimmt man das Mittel und verdünnt danach die Schwefelsäure so, dass 1000 C.C. genau 40 Grm. wasserfreie Schwefelsäure enthalten. Setzen wir den Fall, wir hätten gefunden, dass 1000 C.C. 42 Grm. Schwefelsäure enthalten, so müssen demnach nach dem Ansatz 40 : 1000 = 42 : x aus je 1000 C. C. unserer Flüssigkeit durch Zusatz von Wasser 1050 C.C. gemacht werden. Es geschieht dies einfach und genau also: Man füllt den 1 Liter fassenden Messkolben bis an die Marke mit der Säure, giesst sie vorsichtig in die etwas grössere, zum Aufbewahren bestimmte Flasche, bringt dann 50 C.C. Wasser, welche mit der Pipette abgemessen worden sind, in den Kolben, schwenkt gut um, giesst in die Flasche, schüttelt, giesst nun nochmals etwa die Hälfte der Flüssigkeit in den Kolben zurück, spült um, bringt wieder in die Flasche, mischt und bewahrt auf. Vor neuem Gebrauche ist die Flasche zu schütteln, weil in der halbleeren Wasser verdunstet, welches sich an den Wandungen verdichtet und beim Ausgiessen mit der ersten Portion gemischt ausfliesst, wodurch diese schwächer, die rückbleibende etwas stärker wird.
Eine saure Flüssigkeit von gleichem Wirkungswerthe kann man auch erhalten, wenn man, nach Mohr's Vorschlag, genau 63 Grm. krystallisirte Oxalsäure: C2O3, HO + 2 aq. in Wasser zu 1 Liter löst. Doch muss man hierbei mit grosser Sorgfalt darauf achten, dass die Säure völlig rein, völlig frei von Feuchtigkeit und ganz unverwittert sei.
β. Um die Alkalilösung zu erhalten, verdünnt man frisch bereitete, in einem verschlossenen Gefässe völlig klar abgesetzte, kohlensäurefreie Natronlauge in der Art, dass 1 Volumen genau hinreicht, 1 Volumen der Säure zu neutralisiren, d. h. so, dass beim Mischen beider der letzte Tropfen der Natronlösung die durch Lackmus rothe Lösung blau färbt.
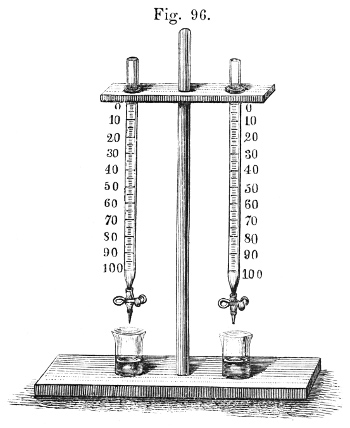
Um dies zu bewerkstelligen verdünnt man zunächst die Natronlauge bis zu einem specif. Gewichte von etwa 1,05, welches einem Gehalte von etwa 3,6 Proc. Natron entspricht. Dann misst man 50 C.C. = 100° der Säure ab, bringt sie in ein Becherglas, färbt mit etwas Lackmustinctur[112] roth und lässt nun aus einer Bürette oder — was weit bequemer ist — aus einer Quetschhahnpipette, Fig. 96 (s. f. S.), so lange zufliessen, bis die Flüssigkeit eben blau geworden ist, und bis dieselbe somit rothes wie blaues Lackmuspapier ganz unverändert lässt. Man verdünnt alsdann die noch etwas zu concentrirte Natronlösung so, dass genau 100° erforderlich sind, um 100° Säure zu sättigen. Die Flasche, in welcher die fertige Natronlösung aufbewahrt werden soll, verschliesst man — nach Mohr's Vorschlag — durch einen Korkstopfen, in welchen eine gewöhnliche Chlorcalciumröhre eingesteckt ist. Dieselbe ist mit einem fein geriebenen Gemenge von Glaubersalz und Aetzkalk gefüllt und nach aussen mit einem dünnen offenen Röhrchen versehen. — Ausser dieser concentrirteren Flüssigkeit stellt man sich sogleich noch eine 5 Mal und eine 10 Mal so verdünnte dar. Diese Verdünnungen geschehen am besten in der Art, dass man — um z. B. die letzte zu erhalten — in einen Messkolben, der genau 500 C.C. fasst, 50 C.C. der concentrirteren Natronlauge, die mittelst einer Pipette abgemessen worden sind, bringt, dann den Kolben, unter jeweiligem Umschwenken, genau bis an die Marke mit Wasser füllt und nunmehr durch Schütteln innig mischt.
bb. Ausführung der Untersuchung.
Da von der concentrirteren Natronlösung 50 C.C. = 100° : 2 Grm., von der Fünftellösung: 0,4 Grm., von der Zehntellösung: 0,2 Grm. wasserfreier Schwefelsäure und folglich auch äquivalenten Mengen aller anderen Säuren entsprechen, so ist in Betreff der Ausführung kaum mehr etwas hinzuzufügen, indem es sich von selbst versteht, dass man je nach der Menge der abzustumpfenden Säure bald die eine, bald die andere der alkalischen Flüssigkeiten wählt, so zwar, dass man zur Sättigung der abgewogenen oder abgemessenen sauren Flüssigkeit etwa 60–100 Bürettengrade gebraucht.
Bei wissenschaftlichen Untersuchungen empfehle ich das genaue Abwägen unbestimmter Mengen der sauren Flüssigkeit, da dies auf den chemischen Wagen weit besser geschehen kann, und weil man dabei eine kleine Rechnung nicht zu scheuen braucht; bei technischen Untersuchungen wünscht man dagegen den Procentgehalt der Säure gewöhnlich aus den Bürettengraden direct zu ersehen. Um dies zu ermöglichen, hat man alsdann, wenn die Bürette oder Pipette wie gewöhnlich 50 C.C. = 100° fasst, nur die 2 Grm. wasserfreier Schwefelsäure äquivalenten Mengen der zu prüfenden Säuren abzuwägen. Da aber das Abwägen bestimmter kleinerer Mengen weniger genau ist, so ist folgendes Verfahren vorzuziehen, wobei uns die Prüfung der Schwefelsäure als Beispiel dienen mag.
Man wägt in einem Messkolben, der 500 C.C. fasst, 20 Grm. der zu prüfenden Schwefelsäure ab, fügt Wasser zu bis fast zum Theilstrich, lässt bei eingetretener Erwärmung abkühlen, füllt jetzt genau bis an die Marke, schüttelt, nimmt mit der Pipette 50 C.C. heraus und prüft diese. Die Anzahl der Bürettengrade der concentrirteren Natronlauge giebt direct den Procentgehalt der geprüften Schwefelsäure an.
Die Quantitäten von den anderen Säuren oder Säurehydraten, welche 20 Grm. Schwefelsäure äquivalent sind, ergeben sich aus folgender Uebersicht:
20 Gramm Schwefelsäure sind äquivalent 24,5 Schwefelsäurehydrat,
20 „ „ „ „ 27 Salpetersäure,
20 „ „ „ „ 31,5 Salpetersäurehydrat,
20 „ „ „ „ 18,25 Salzsäure,
20 „ „ „ „ 25,5 Essigsäure,
20 „ „ „ „ 30,0 Essigsäurehydrat.
C. Ermittlung durch Wägung der durch die freie Säure aus doppelt kohlensaurem Natron ausgetriebenen Kohlensäure (nach Fresenius und Will).
§. 183.
Man wägt in das Kölbchen A (Fig. 97) eine beliebige Portion der zu prüfenden Säure, setzt, im Falle dieselbe concentrirt ist, Wasser zu, so dass die gesammte Flüssigkeit ⅓ des Inhaltes von A einnimmt, füllt alsdann ein kleines Glasröhrchen mit doppelt kohlensaurem Natron oder Kali (welches zwar Chlornatrium, schwefelsaures Salz etc., nicht aber einfach kohlensaures Alkali enthalten darf, und dessen Quantität mehr als hinlänglich sein muss, die eingewogene Säure zu sättigen) unter mässigem Eindrücken fest an, hängt dasselbe an einem Faden in das Kölbchen A, indem man den Faden zwischen den Stopfen und den Kolbenhals einklemmt, und bringt nunmehr den Apparat (welcher im Uebrigen genau nach der im §. 110 gegebenen Beschreibung vorgerichtet ist) auf der Wage ins Gleichgewicht. Man lässt alsdann durch Lüften des Stopfens das Röhrchen sammt dem Faden in das Kölbchen A hinabfallen und dreht den Stopfen in demselben Augenblicke luftdicht ein. — Alsbald beginnt eine rasche Kohlensäureentwickelung, welche eine Zeit lang gleichmässig bleibt, dann langsamer wird und endlich aufhört. Wenn dieser Punkt erreicht ist, stellt man das Kölbchen A in Wasser, welches so heiss ist, dass man eben noch den Finger kurze Zeit hineinhalten kann (Temp. 50–55° C.). Sobald die dadurch neuerdings veranlasste Kohlensäureentwickelung nachgelassen hat, öffnet man das Wachsstöpfchen b auf der Röhre a ein wenig, nimmt das Kölbchen aus dem Wasserbad und saugt alsdann mittelst eines durchbohrten Korkes an d, bis alle noch im Apparate befindliche Kohlensäure durch Luft ersetzt ist. Nach dem Erkalten stellt man den Apparat wiederum auf die Wage und legt Gewichte zu demselben, bis das Gleichgewicht wieder hergestellt ist. Die Summe derselben ist gleich dem Quantum der entwichenen Kohlensäure. — Für je 1 Aeq. angewandter Säure erhält man 2 Aeq. Kohlensäure, z. B. (NaO, 2 CO2 + NO5 = NaO, NO5 + 2 CO2). Die Resultate sind sehr befriedigend[113]. Auch bei dieser Methode kann man jede Berechnung sparen und die Versuche so einrichten, dass aus den erhaltenen Centigrammen Kohlensäure der Procentgehalt an freier Säure sich direct ergiebt, indem man solche Quantitäten von Säure abwägt, welche, wenn sie ganz rein sind, genau 1,00 Gramm Kohlensäure liefern. Diese Menge findet man z. B. für Schwefelsäure, nach dem Ansatz:
44 : 40 = 1,00 : x. x = 0,909.
Anstatt der so zu findenden Gewichte können natürlicherweise eben so gut Multipla derselben genommen werden, je nachdem es die Verdünnung der zu untersuchenden Säure erfordert. Die Anzahl der Centigramme Kohlensäure muss aber alsdann, damit sie dem Procentgehalte entspreche, mit derselben Zahl dividirt werden, mit welcher man die Einheit multiplicirt hat. — Am zweckmässigsten ist es, die Quantität der Säure so zu wählen, dass man 1 bis 2 Gramm Kohlensäure erhält.
2. Bestimmung des Gehaltes einer Substanz an freiem und kohlensaurem Alkali (Alkalimetrie).
A. Ermittlung des Kalis, Natrons oder Ammoniaks aus dem specifischen Gewichte ihrer Lösungen.
§. 184.
Hat man reine oder fast reine Lösungen von Kali- oder Natronhydrat oder von Ammoniak, so lässt sich deren Gehalt aus dem specifischen Gewichte ersehen.
I. Tabelle über den Gehalt der Kalilauge an Kali bei verschiedenem specifischen Gewichte, von Dalton.
Specifisches Gewicht. Procente Kali. Specifisches Gewicht. Procente Kali.
1,68 51,2 1,32 26,3
1,60 46,7 1,28 23,4
1,52 42,9 1,23 19,5
1,47 39,9 1,19 16,2
1,44 36,8 1,15 13,0
1,42 34,4 1,11 9,5
1,39 32,4 1,06 4,7
1,36 29,4
II. Tabelle über den Gehalt der Natronlauge an Natron bei verschiedenem specifischen Gewichte, von Dalton.
Specifisches Gewicht. Procente Natron. Specifisches Gewicht. Procente Natron.
2,00 77,8 1,40 29,0
1,85 63,6 1,36 26,0
1,72 53,8 1,32 23,0
1,63 46,6 1,29 19,0
1,56 41,2 1,23 16,0
1,50 36,8 1,18 13,0
1,47 34,0 1,12 9,0
1,44 31,0 1,06 4,7
III. Tabelle über den Gehalt der Ammonflüssigkeit an Ammoniak (NH3) bei verschiedenem specifischen Gewichte, nach J. Otto. (Temp. 16° C.)
Specifisches Gewicht. Procente Ammoniak. Specifisches Gewicht. Procente Ammoniak. Specifisches Gewicht. Procente Ammoniak.
0,9517 12,000 0,9607 9,625 0,9697 7,250
0,9521 11,875 0,9612 9,500 0,9702 7,125
0,9526 11,750 0,9616 9,375 0,9707 7,000
0,9531 11,625 0,9621 9,250 0,9711 6,875
0,9536 11,500 0,9626 9,125 0,9716 6,750
0,9540 11,375 0,9631 9,000 0,9721 6,625
0,9545 11,250 0,9636 8,875 0,9726 6,500
0,9550 11,125 0,9641 8,750 0,9730 6,375
0,9555 11,000 0,9645 8,625 0,9735 6,250
0,9556 10,950 0,9650 8,500 0,9740 6,125
0,9559 10,875 0,9654 8,375 0,9745 6,000
0,9564 10,750 0,9659 8,250 0,9749 5,875
0,9569 10,625 0,9664 8,125 0,9754 5,750
0,9574 10,500 0,9669 8,000 0,9759 5,625
0,9578 10,375 0,9673 7,875 0,9764 5,500
0,9583 10,250 0,9678 7,750 0,9768 5,375
0,9588 10,125 0,9683 7,625 0,9773 5,250
0,9593 10,000 0,9688 7,500 0,9778 5,125
0,9597 9,875 0,9692 7,375 0,9783 5,000
0,9602 9,750
B. Prüfung der Soda und Pottasche auf ihren Gehalt an kohlensauren und ätzenden Alkalien im Ganzen.
Die Pottasche ist, wie bekannt, ein Gemenge von kohlensaurem Kali, — die Soda ein Gemenge von kohlensaurem Natron mit einer Anzahl von anderen Salzen. Der Werth dieser Handelsartikel ist abhängig von ihrem Gehalte an kohlensauren (oder kaustischen) Alkalien; die diesen beigemischten Salze werden nicht bezahlt. — Da nun die Quantität der letzteren eine sehr wechselnde ist, so ist es leicht ersichtlich, dass der Werth einer Pottasche oder Soda nur so festgestellt werden kann, dass man den Gehalt derselben an kohlensaurem (respective kaustischem) Alkali ermittelt.
Ich theile im Folgenden zwei auf wesentlich verschiedener Grundlage beruhende Methoden der Alkalimetrie mit, von denen bald die eine, bald die andere den Vorzug verdient, je nachdem man die Schnelligkeit in der Ausführung oder die Genauigkeit der Resultate vornehmlich im Auge hat, und welche, wie sich aus §. 188 ergeben wird, dann zweckmässig in Verbindung mit einander angewendet werden, wenn es sich um gesonderte Ermittlung des kaustischen und kohlensauren Alkalis handelt.
I. Verfahren nach Descroizilles und Gay-Lussac.
§. 185.
Das Princip dieses Verfahrens ist dasselbe, welches der in §. 182 angegebenen Methode der Acidimetrie zu Grunde liegt, nur umgekehrt, d. h. kennt man die Menge einer Säure von bekanntem Gehalte, welche erforderlich ist, um eine unbekannte Menge kaustisches oder kohlensaures Kali oder Natron zu sättigen, so lässt sich daraus mit Leichtigkeit die Menge der Alkalien berechnen.
Zur Ausführung bedarf man nur einer titrirten Flüssigkeit, der Probeschwefelsäure.
Man bereitet dieselbe gegenwärtig fast allgemein von der Stärke, dass 50 C.C. = 100° 5 Grm. reines wasserfreies kohlensaures Natron sättigen.
Die Bereitung geschieht am einfachsten also:
a. Man vermischt 60 Grm. (annähernd gewogen) concentrirte englische Schwefelsäure mit 500 C.C., oder 120 Grm. mit 1000 C.C. Wasser und lässt erkalten.
b. Man wägt 5 Grm. wasserfreies reines kohlensaures Natron genau ab, bringt es in einen Kolben, löst es in 200 C. C. Wasser und färbt die Lösung mit violetter (siehe S. 453, Anmerkung) Lackmustinctur blau.
NB. Diese Vorschrift gilt nur für diejenigen, welche nicht auf feinen chemischen Wagen wägen. Beim Gebrauche solcher, also im Allgemeinen in den chemischen Laboratorien, ist es weit besser, eine zwischen 4,5 und 5 Grm. betragende Menge kohlensauren Natrons im Platintiegel gelinde auszuglühen, unter dem Exsiccator erkalten zu lassen und dann den Tiegel genau zu wägen. Man schüttet jetzt den Inhalt des Tiegels in den Kolben, wägt den Tiegel zurück und erfährt so aufs Genaueste die Menge des in den Kolben gekommenen kohlensauren Natrons. Diese Methode wird von dem an die feine Wage gewöhnten Chemiker leichter und schneller ausgeführt, als die andere und giebt weit zuverlässigere Resultate, da das Abwägen im verschlossenen Tiegel geschieht. In derselben Art, wie das reine kohlensaure Natron wird später auch die zu prüfende Pottasche oder Soda abgewogen.
c. Man füllt die Quetschhahnpipette oder Bürette bis an den 0-Punkt mit der erkalteten verdünnten Säure und lässt zu der Natronlösung tröpfeln, bis zur Sättigung (siehe unten). — Diesen Versuch macht man zweckmässig doppelt. — Hat man nicht genau 5 Grm. kohlensaures Natron abgewogen, so berechnet man aus dem gefundenen Resultate, wieviel Säure man zu 5 Grm. gebraucht haben würde.
d. Man verdünnt den Säurevorrath in der Art, dass genau 100° 5 Grm. kohlensaures Natron sättigen. Hätte man bei den Versuchen zu 5 Grm. 80° Säure gebraucht, so kommen somit zu je 80 Volumen noch 20 Volumina Wasser. Das Verdünnen geschieht am besten in der in §. 182. aa. angegebenen Weise. Ich empfehle dringend, die fertig verdünnte Säure nochmals in der zuvor beschriebenen Weise zu prüfen.
Die so erhaltene Probesäure wird in gut verschlossenen Gefässen aufbewahrt und vor jeder neuen Versuchsreihe umgeschüttelt (Seite 453). Sie dient zur Prüfung aller alkalischen Flüssigkeiten und giebt deren Gehalt an ätzendem oder kohlensaurem Alkali unmittelbar in Procenten an, wenn man von denselben eine 5 Grm. kohlensaurem Natron äquivalente Menge abwägt.
Diese Quantitäten ersieht man aus folgender Zusammenstellung:
100° Probesäure sättigen 5,000 Grm. kohlensaures Natron,
100 „ „ 2,925 „ Natron,
100 „ „ 6,519 „ kohlensaures Kali,
100 „ „ 4,443 „ Kali.
Nimmt man demnach von einer Pottasche 6,519 Grm., so geben die verbrauchten Grade unmittelbar den Gehalt an die Säure sättigendem Alkali an, ausgedrückt in kohlensaurem Kali, nimmt man 4,443 Grm., ausgedrückt in wasserfreiem Aetzkali etc.
Hat man an kohlensauren oder ätzenden Alkalien arme Substanzen zu prüfen, so nimmt man ein Multiplum obiger Zahl, z. B. das 2fache, 3fache, 10fache, und dividirt die Zahl der verbrauchten Raumtheile alsdann durch die entsprechenden Zahlen.
In Betreff der Ausführung bleiben noch folgende Punkte zu besprechen:
1. Die Bestimmung des Sättigungspunktes.
Bei kaustischen Alkalien trifft man denselben leicht, bei kohlensauren macht die frei werdende und die Flüssigkeit weinroth färbende Kohlensäure einige Schwierigkeit. Dieselbe lässt sich auf zwei Arten überwinden.
a. Nachdem man von der Probesäure soviel zu der kalten oder auch vorher schon erhitzten Soda- oder Pottaschelösung gesetzt hat, dass die Farbe weinroth geworden ist, erhitzt man, unter häufigem Umschwenken, zum wallenden Kochen, wodurch die Farbe in dem Maasse wieder blauer wird, als die Kohlensäure entweicht. Man tröpfelt nun zu der fast kochenden Flüssigkeit weitere Probesäure hinzu, stellt zuweilen nochmals auf die Lampe und trifft so den Punkt der vollendeten Sättigung, oder richtiger der eben beginnenden Uebersättigung, welcher sich durch eine ins Gelbliche ziehende rothe Farbe der Flüssigkeit zu erkennen giebt, sehr leicht und ganz genau.
b. Auch ohne Erwärmen lässt sich der Punkt treffen, jedoch nicht ganz mit derselben Genauigkeit. Es ist hierbei nothwendig, dass der Kolben nicht zu klein sei. Man schwenkt nach jedesmaligem Eintröpfeln geschickt und tüchtig um und fährt mit dem Zusatze der Probesäure getrost fort, so lange das Roth der Flüssigkeit noch ins Violette spielt. Nähert man sich endlich dem Sättigungspunkte, so giesst man die Säure zweitropfenweise ein, macht nach jedem Zusatze mit einem eingetauchten Glasstab einen, besser nach einander zwei Flecke, auf schön blaues Lackmuspapier, liest ab und schreibt die Zahl zwischen die Flecke. So fährt man fort, bis die Flecke ganz entschieden roth werden. Nun lässt man das Lackmuspapier trocken werden und betrachtet die niedrigste Zahl als die richtige, deren Flecke eben noch roth geblieben sind.
Als Regel hat man zu beachten, dass die Probesäure nach derselben Methode geprüft sein muss, nach der die Ausführung erfolgen soll.
2. Bei Anwendung des Verfahrens auf Pottasche ist noch Folgendes zu beachten.
Die Pottasche enthält ausser kohlensaurem Kali:
a. neutrale Salze (z. B. schwefelsaures Kali, Chlorkalium),
b. alkalisch reagirende Salze, z. B. kieselsaures, phosphorsaures Kali,
c. in Wasser unlösliche Bestandtheile, namentlich kohlensauren, phosphorsauren und kieselsauren Kalk.
Die in a. genannten Salze sind ohne Einfluss auf die Resultate, nicht so die in b. und c. genannten. Die letzteren können durch Filtriren entfernt werden, die in b. angeführten aber veranlassen einen geringen, nicht zu beseitigenden Fehler.
Will man nicht bloss den Gehalt im Ganzen kennen lernen, sondern sein Urtheil in der Art vollständiger machen, dass man erfährt, ob die in der Pottasche dem kohlensauren Kali beigemischten Substanzen nur fremde Salze sind, oder ob auch Wasser den Gehalt herabstimmt, so muss der alkalimetrischen Prüfung eine Wasserbestimmung vorhergehen. — Dieser letzte Satz gilt auch für Soda.
3. Bei Anwendung des Verfahrens auf Soda dagegen kommen folgende Umstände in Betracht.
Die nach der Leblanc'schen Methode dargestellte, in den Handel kommende Soda enthält, ausser kohlensaurem Natron, meistens oder immer Natronhydrat, schwefelsaures Natron, Chlornatrium, kieselsaures und Thonerdenatron, ferner nicht selten Schwefelnatrium, unterschwefligsaures und schwefligsaures Natron.
Von diesen Bestandtheilen erschweren die drei letztgenannten und ferner das kieselsaure und Thonerdenatron die Prüfung und machen sie mehr oder minder ungenau. Die Gegenwart der letzteren ergiebt sich meist schon dadurch, dass die Sodalösung, sobald sie mit Säure gesättigt wird, einen Niederschlag ausscheidet, — die Anwesenheit der ersteren erforscht man einfach in folgender Art:
a. Man vermischt mit Schwefelsäure. Geruch nach Schwefelwasserstoff zeigt Schwefelnatrium an.
b. Man färbt verdünnte Schwefelsäure mit 1 Tropfen chromsaurer Kalilösung und fügt von der Soda hinzu, doch so dass die Säure noch vorherrscht. Bleibt die Lösung rothgelb, so ist hierdurch die Abwesenheit, wird sie grün, die Gegenwart von schwefligsaurem oder unterschwefligsaurem Natron erwiesen.
c. Ob die in b. besprochene Reaction von schwefligsaurem oder unterschwefligsaurem Salze herrührt, erforscht man, indem man eine klare Lösung der zu untersuchenden Soda mit Salzsäure übersättigt. Wird die Lösung nach einiger Zeit durch Abscheidung von Schwefel trübe (wobei gleichzeitig der Geruch nach schwefliger Säure auftritt), so ist jedenfalls unterschwefligsaures (vielleicht jedoch ausserdem auch schwefligsaures) Salz zugegen.
Die durch die drei letztgenannten Verbindungen entstehenden Fehler lassen sich einigermaassen umgehen, wenn man die abgewogene Sodaprobe mit chlorsaurem Kali glüht, bevor man sie sättigt. Hierdurch werden Schwefelnatrium, unterschwefligsaures und schwefligsaures Natron in schwefelsaures Natron verwandelt. — Sofern unterschwefligsaures Natron zugegen ist, veranlasst man aber hierdurch neuerdings ein falsches Resultat, indem dieses Salz bei seinem Uebergange in schwefelsaures Natron ein Aequivalent kohlensaures Natron zersetzt und dessen Kohlensäure austreibt. [NaO, S2O2 + 4O (vom chlorsauren Kali herrührend) + NaO, CO2 = 2 (NaO, SO3) + CO2.]
§. 186.
Mohr[114] hat in der neuesten Zeit eine Modification des im Vorstehenden beschriebenen Verfahrens der Soda- und Pottascheprüfung vorgeschlagen, welche sehr gute Resultate liefert. Die wesentlichen Punkte des modificirten Verfahrens sind folgende:
1. Anwendung der Quetschhahnpipette anstatt der früher allgemein üblichen Bürette.
2. Statt der Probeschwefelsäure dient eine Lösung von 63 Gramm (1 Aequivalent H = 1) krystallisirter Kleesäure in 1 Liter Wasser, d. h. dieselbe Lösung, von der schon bei der Acidimetrie die Rede war und statt welcher man auch die nach §. 182. aa. α. bereitete gleichwerthige Schwefelsäure anwenden kann.
3. Ausser dieser Probesäure hat man noch die in §. 182. aa. β. beschriebene Lösung von Aetznatron in Wasser nöthig.
4. Abgewogen werden von der zu prüfenden Pottasche oder Soda 1⁄10 der Aequivalente, also von Soda 5,3 Grm., von Pottasche 6,91 Grm. Da die Probesäure in 1000 C.C. 1 Aeq. Kleesäure enthält, so reichen 100 C. C. gerade hin, die Zehnteläquivalente zu neutralisiren, wenn die kohlensauren Alkalien vollkommen rein sind.
5. Das Alkali wird in Wasser gelöst und mit etwas Lackmustinctur blau gefärbt. Man lässt jetzt zunächst soviel Probesäure zufliessen, dass die Farbe violett wird, kocht, lässt weitere Säure zu, bis die Farbe entschieden gelbroth ist, und dann noch weitere, bis zu den nächsten vollen 5 oder 10 C.C. — Das Alkali ist jetzt entschieden übersättigt; durch Kochen, Schütteln, Hineinblasen und zuletzt Aussaugen der Luft im Kolben wird die letzte Spur Kohlensäure entfernt.
6. Man füllt jetzt einen in 1⁄10 C.C. getheilten Messapparat (Pipette oder Bürette) mit dem Probenatron und setzt tropfenweise zu, bis die Farbe durch Hellroth in Violett und dann plötzlich in klares Blau übergeht.
7. Man liest jetzt die verbrauchten C.C. Natronlösung ab, zieht sie von den verwendeten C.C. Probesäure ab und erkennt aus dem Reste ohne Weiteres die Procente an reinem kohlensauren Alkali.
II. Verfahren nach Fresenius und Will[115].
§. 187.
Dieses Verfahren beruht darauf, dass man die Quantität des kohlensauren Alkalis in der Pottasche und Soda aus dem Kohlensäurequantum bestimmt, welches sie enthalten. — Bedingung bei demselben ist demnach, dass alles Alkali, welches den genannten Handelsartikeln Werth verleiht, als neutrales kohlensaures Salz vorhanden, und kein anderweitiges kohlensaures Salz zugegen ist. Sind diese Bedingungen nicht von vornherein gegeben, so müssen sie auf geeignete Weise herbeigeführt werden. —
Die Bestimmung der Kohlensäure geschieht genau nach der in §. 110. II. β. aa. beschriebenen Weise. Man wählt die Kölbchen des in Fig. 47 abgebildeten Apparates nicht zu klein, A kann 4 bis 5 Loth, B 3 bis 4 Loth Wasser fassen. — Es ist unter allen Umständen zweckmässig (nicht aber nothwendig), der Kohlensäurebestimmung eine Wasserbestimmung vorhergehen zu lassen.
1. Prüfung der Pottasche.
a. Wasserbestimmung.
Man bringt ein Schälchen von Eisenblech, welches etwa zwei Zoll Durchmesser hat und mit einem etwas lose schliessenden Deckel versehen ist, oder einen Porzellantiegel sammt seinem Deckel auf die Schale einer Wage, beschwert dieselbe Schale mit einem Zehngrammstück und bringt die Wage durch Schrote, zuletzt am besten durch Stanniolstreifchen, genau ins Gleichgewicht. Man nimmt nun von der zu untersuchenden Pottasche an verschiedenen Stellen Proben heraus, zerreibt dieselben möglichst schnell in einem trocknen Mörser, entfernt alsdann das Zehngrammstück von der Wage und bringt statt dessen so lange von der gepulverten Pottasche in das Schälchen, bis das Gleichgewicht wieder völlig hergestellt ist.
Man hat auf diese Art genau 10 Grm. Pottasche in dem Schälchen.
Dasselbe erhitzt man jetzt andauernd gelinde, bis alles Wasser ausgetrieben ist (bis eine darüber gehaltene Glasscheibe sich nicht mehr beschlägt), bedeckt es, bringt es nach dem Erkalten auf die Wage und stellt das Gleichgewicht durch aufgelegte Gewichte her. Die Anzahl der Decigramme, welche hinzugelegt werden mussten, giebt alsdann die Menge des Wassers, welches in 100 Theilen der geprüften Pottasche enthalten war, geradezu an.
b. Kohlensäurebestimmung.
Von dem in 1. erhaltenen, wasserfreien Rückstande wägt man 6,283 Grm. ab und bestimmt die darin enthaltene Kohlensäure nach §. 110. II. β. aa. — Dividirt man die Anzahl der entwichenen Centigramme Kohlensäure durch 2, so erhält man ohne weitere Rechnung den Gehalt der Pottasche an kohlensaurem Kali. — Gesetzt also, 6,283 Grm. Pottasche hätten gegeben 1,80 Grm. Gewichtsverlust des Apparates, oder, was dasselbe ist, Kohlensäure, so enthielte die Pottasche 180⁄2 = 90 Procente kohlensaures Kali.
Enthält eine Pottasche kohlensauren Kalk (was nur sehr selten der Fall ist), so löst man sie in Wasser, filtrirt und verfährt mit dem eingeengten Filtrat nach b. — Bei Gegenwart von Schwefelkalium und Aetzkali verfährt man wie unter gleichen Umständen bei Soda (siehe 2).
2. Prüfung der Soda.
Man verfährt im Allgemeinen ebenso wie bei Pottasche. Von dem wasserfreien Rückstande hat man 4,817 Grm. abzuwägen, wenn man durch Halbirung der Centigramme Kohlensäure den Procentgehalt an kohlensaurem Natron unmittelbar finden will.
Enthält eine Soda Schwefelnatrium, schwefligsaures oder unterschwefligsaures Natron, so würde bei dem gewöhnlichen Verfahren mit der Kohlensäure Schwefelwasserstoff oder schweflige Säure entweichen, und auf diese Art die Menge der ersteren zu hoch gefunden werden. Diesem Uebelstande beugt man leicht vor, indem man zu dem Inhalte des Kolbens A (zu der Sodalösung) etwas gelöstes neutrales chromsaures Kali bringt. Schwefelwasserstoff wie schweflige Säure werden hierdurch zersetzt, und weil die Producte der Zersetzung nicht flüchtig sind, entweicht jetzt die Kohlensäure rein. — Da es einfacher ist, bei jeder Sodaprüfung ohne Weiteres ein wenig chromsaures Kali zuzusetzen, als jedesmal eine qualitative Prüfung auf die eben angeführten Verunreinigungen vorzunehmen, — und da die meisten Sodasorten des Handels eine oder die andere derselben enthalten, so kann man es sich zur Regel machen, bei Sodaprüfungen stets etwas chromsaures Kali hinzuzufügen.
Enthält eine Soda kaustisches Natron, was man daran erkennt, dass ihre Lösung nach Zusatz von überschüssigem Chlorbaryum alkalisch reagirt, so hat man folgende Modification des Verfahrens eintreten zu lassen.
a. Wasserbestimmung.
Sie geschieht auf die gewöhnliche Weise (siehe Pottaschenprüfung).
b. Kohlensäurebestimmung.
Von dem in a. gewonnenen Rückstande wägt man 4,818 Grm. ab, reibt dieselben mit 3 bis 4 Theilen reinem Quarzsande und etwa ⅓ gepulvertem kohlensauren Ammon zusammen, bringt die Mischung in ein eisernes Schälchen, spült den Mischungsmörser mit Sand nach, befeuchtet die Masse mit so viel Wasser, als sie einsaugen kann, lässt eine kleine Weile stehen und erhitzt alsdann gelinde, bis alles Wasser ausgetrieben ist. In diesem Falle enthält der Rückstand keine Spur kohlensaures Ammon mehr. — Enthält eine Soda neben Aetznatron Schwefelnatrium, so nimmt man statt des Wassers zum Befeuchten der Masse Aetzammon, um das anderthalbfach kohlensaure Ammon in neutrales zurückzuführen; andernfalls würde Schwefelammonium entwickelt und ein Theil des Schwefelnatriums in kohlensaures Natron übergeführt werden.
Nach dem Erkalten bringt man die Masse, welche sich mit Hülfe eines stumpfen Messers ganz leicht aus dem Schälchen nehmen lässt, in den Kolben A, spült das Schälchen mit etwas Wasser nach und verfährt im Uebrigen wie gewöhnlich. — Der zugesetzte Sand dient dazu, das Zusammenbacken der Masse, sowie das Spritzen beim Eintrocknen zu verhüten; würde man ihn weglassen, so müsste man nicht allein beim Erhitzen der feuchten Masse sehr vorsichtig sein, sondern man hätte auch grosse Mühe, die eingetrocknete Masse vollständig aus dem Schälchen in den Apparat zu bringen. — Am leichtesten gelingt die letztere Operation, wenn man vor dem Einbringen der Mischung das Eisenschälchen in der Art innen mit feinem Sande auskleidet, dass man es befeuchtet, Sand hineinbringt und den Ueberschuss wieder herausschüttet.
C. Bestimmung des kaustischen Alkalis, welches neben kohlensaurem in Soda oder Pottasche enthalten sein kann.
§. 188.
Sowohl in manchen Pottaschen als namentlich in vielen Sodasorten findet man gegenwärtig neben kohlensauren auch ätzende Alkalien, und sehr häufig kommt man in die Lage, den Gehalt an letzteren bestimmen zu sollen, indem es z. B. dem Seifenfabrikanten gar nicht gleichgültig ist, ein wie grosser Theil der Soda ihm schon kaustisch geliefert wird. Diese Frage lässt sich am einfachsten in der Art entscheiden, dass man die in §. 185 oder §. 186 angegebene Methode mit der in §. 187 beschriebenen verbindet, d. h. nach einer der ersteren die Gesammtmenge des kaustischen und kohlensauren Alkalis, nach letzterer aber die Menge der Kohlensäure und somit des kohlensauren Alkalis bestimmt. Die Differenz beider Bestimmungen giebt die Menge kohlensaures Alkali an, welcher das vorhandene kaustische entspricht. Will man das kohlensaure Natron auf wasserfreies Aetznatron berechnen, so ist es mit 0,5849, will man es auf Natronhydrat berechnen, mit 0,7547 zu multipliciren. Kohlensaures Kali ist zu ersterem Zwecke mit 0,6817, zu letzterem mit 0,8119 zu multipliciren.
Man ersieht leicht, dass man auch nur mit der in §. 187 angegebenen Methode den vorliegenden Zweck erreichen kann, indem man in einer abgewogenen Probe die Kohlensäure geradezu, in einer zweiten nach vorhergegangener Behandlung mit kohlensaurem Ammon bestimmt.
3. Chlorimetrie.
§. 189.
Der im Handel vorkommende Bleichkalk ist, wie bekannt, ein Gemenge von Kalkhydrat mit unterchlorigsaurem Kalk und Chlorcalcium. Die beiden letzteren Verbindungen stehen in normalem Chlorkalk immer in dem Verhältniss wie 1 Aeq. zu 1 Aeq. — Uebergiesst man Chlorkalk mit einer Säure, so erhält man den ganzen Gehalt an Chlor in freiem Zustande; denn
CaO, ClO + CaCl + 2 SO3 = 2 CaO, SO3 + 2 Cl. —
Der Chlorkalk des Handels ist von sehr ungleicher Beschaffenheit; bald liefert er mit Säuren viel, bald wenig Chlor. Da nun letzteres allein seinen Werth bedingt, und da der Chlorkalk Gegenstand einer ausgebreiteten Fabrikation und eines bedeutenden Handels ist, so fühlte man bald das Bedürfniss, einfache Mittel kennen zu lernen, welche den Werth des Chlorkalks, d. h. seinen Gehalt an wirkendem Chlor, zu erkennen gäben. Die Gesammtheit dieser Methoden pflegt man unter der Benennung Chlorimetrie zusammenzufassen.
Die Anzahl der chlorimetrischen Methoden ist so gross, dass ich darauf verzichte, alle in Vorschlag gekommenen hier anzuführen. Ich begnüge mich damit, diejenigen zu beschreiben, welche sich entweder durch leichte Ausführung oder besondere Sicherheit im Resultate auszeichnen, oder welche deshalb Erwähnung verdienen, weil sie im praktischen Verkehr sich eingebürgert haben. Ich werde bei den einzelnen Gelegenheit finden, ihre Vorzüge und Mängel zu besprechen.
Zuvor mache ich darauf aufmerksam, dass man die Resultate der Chlorkalkprüfung in verschiedener Weise auszudrücken pflegt. Während man nämlich in der Wissenschaft einen Chlorkalk gewöhnlich in der Art charakterisirt, dass man seinen Gehalt an wirksamem Chlor in Gewichtsprocenten angiebt, taxirt und verkauft man denselben im praktischen Leben in der Regel nach chlorimetrischen Graden. Diese von Gay-Lussac herrührende Bezeichnungsweise giebt an, wieviel Liter Chlorgas von 0° und 0,76 Met. Druck in 1000 Grm. Chlorkalk enthalten sind.
Beide Bezeichnungen lassen sich leicht auf einander zurückführen, da man ja weiss, dass 1 Liter Chlorgas von 0° und 0,76 Met. 3,17007 Grm. wiegt.
So enthält z. B. ein Chlorkalk von 90° 3,17007 × 90 = 285,306 Grm. Chlor in 1000 Grm., also 28,53 in 100, — und ein Chlorkalk, welcher 34,2 Gewichtsprocente Chlor enthält, hat 107,9 Grade, denn da 100 Grm. 34,2 Grm. Chlor enthalten, enthalten 1000 Grm. 342. Diese sind aber = 342⁄3,17007, d. i. = 107,9 Liter.
Bereitung der Chlorkalklösung.
§. 190.
Die Bereitung der Chlorkalklösung geschieht für alle Methoden am besten auf gleiche Art und zwar zweckmässig auf folgende:
Man wägt 10 Grm., reibt ihn mit wenig Wasser fein ab, setzt nach und nach mehr Wasser zu, schlämmt in den 1 Liter fassenden Messkolben, reibt den Rückstand wieder mit Wasser ab, spült zuletzt den Inhalt der Reibschale sorgfältig in den Kolben, füllt ihn bis zur Marke, schüttelt die milchige Flüssigkeit und wendet sie geradezu, d. h. ohne sie absitzen zu lassen, an. So oft man neue Portionen derselben abmisst, schüttelt man zuvor um. Man erhält auf diese Art viel constantere und richtigere Resultate, als wenn man, wie dies in der Regel vorgeschrieben wird, die Lösung absitzen lässt und nur den geklärten Theil verwendet. Man kann sich von dem Gesagten leicht überzeugen, wenn man zwei Versuche, den einen mit der klaren abgegossenen Lösung, den anderen mit der rückständigen trüben Mischung macht. So zeigte z. B. bei directen Versuchen die abgegossene Lösung einen Gehalt von 22,6, die rückständige Mischung von 25,0, — die gleichförmig gemischte von 24,5.
Von der so bereiteten Chlorkalklösung entspricht 1 C.C. 0,01 Grm. Chlorkalk.
A. Methode von Gay-Lussac (etwas modificirt).
§. 191.
Dieses Verfahren, welches noch vor Kurzem in den meisten Fabriken eingeführt war, beruht auf dem Umstande, dass, wenn Chlor bei Gegenwart von Wasser mit arseniger Säure zusammenkommt, Arsensäure und Chlorwasserstoff entsteht:
AsO3 + 2Cl + 2HO = AsO5 + 2ClH.
1 Aeq. arseniger Säure = 1237,5 (oder 99) bedarf somit 2 Aeq. Chlor = 886,6 (oder 70,92), um in Arsensäure überzugehen, oder in anderem Ausdrucke, 100 Gewichtstheile Chlor oxydiren 139,6 arsenige Säure. Kennt man somit das Quantum einer Chlorlösung, welches erforderlich ist, um eine bestimmte Menge arseniger Säure in Arsensäure zu verwandeln, so kennt man damit auch den Gehalt der Lösung an Chlor. — Die arsenige Säure wendet man am besten in Lösung an und bereitet sich eine solche von bekanntem Gehalt folgendermaassen.
a. Bereitung der Lösung von arseniger Säure.
Man löse 13,96 Grm. reine arsenige Säure in Natron- oder Kalilauge und verdünne die Lösung zu 1 Liter. Alsdann enthalten 10 C.C. 0,1396 arsenige Säure, entsprechend 0,1 Grm. Chlor.
b. Ausführung des Versuchs.
Man misst von der in a. genannten Lösung 10 C.C. mit der Pipette ab, bringt sie in ein Becherglas, verdünnt mit Wasser, setzt Salzsäure zu bis zum starken Vorwalten, färbt die Flüssigkeit mit einem Tropfen schwefelsaurer Indiglösung blau und tröpfelt nun von der nach §. 190 bereiteten Chlorkalklösung unter stetem Umrühren zu, bis die blaue Farbe fast verschwunden ist. Man bringt nun nochmals einen Tropfen Indiglösung hinzu und tröpfelt jetzt aufs Neue Chlorkalklösung ein, bis die Flüssigkeit sich plötzlich gänzlich entfärbt und auch durch Zusatz eines sehr kleinen Tropfens Indiglösung nicht mehr gefärbt wird. Die verbrauchte Chlorkalklösung hat 0,1 Grm. Chlor enthalten. Setzen wir den Fall, es seien 40 C.C. = 80 Bürettengrade verbraucht worden. Da nun jeder Cubikcentimeter 0,01 Chlorkalk entspricht, so findet man den Gehalt des Chlorkalks an Gewichtsprocenten Chlor nach dem Ansatze: