Zweite Abtheilung. Specieller Theil. (continued 2)
Reading edition
0,40 : 0,10 = 100 : x
x = 25,
oder man dividirt mit den verbrauchten C.C. Chlorkalklösung in 1000, oder mit den verbrauchten Bürettengraden (½ C.C.) in 2000.
Diese Methode giebt zwar befriedigende Resultate, es gehört aber einige Uebung dazu, um den Punkt der beendigten Ueberführung mit vollkommener Sicherheit zu treffen, auch entwickelt sich leicht ein wenig Chlor. Der letzte Fehler wird grösser, wenn man, wie dies gewöhnlich geschieht, mit concentrirterer Chlorkalklösung operirt (Analyt. Belege Nr. 72).
B. Methode von Penot[116].
§. 192.
Dieselbe gründet sich ebenfalls auf die Ueberführung der arsenigen Säure in Arsensäure, aber sie lässt dieselbe in alkalischer Lösung vollbringen. Zur Erkennung der beendigten Reaction bedient man sich eines sogenannten jodirten Papiers.
a. Bereitung des jodirten Papiers.
Man erhitzt bis zur vollständigen Auflösung und Entfärbung 1 Grm. Jod, 7 Grm. krystallisirtes kohlensaures Natron, 3 Grm. Kartoffelstärke, 250 C.C. Wasser, nimmt vom Feuer und verdünnt mit Wasser auf 500 C.C. Mit dieser Flüssigkeit tränkt man feines weisses Druckpapier und lässt es trocknen.
b. Bereitung der Lösung von arseniger Säure.
Man löst 4,425 Grm. reine arsenige Säure mit 13 Grm. krystallisirtem kohlensauren Natron und 6–700 C.C. Wasser in der Wärme auf und verdünnt die erkaltete Lösung mit Wasser genau auf 1 Liter. Jeder C.C. enthält alsdann 0,004425 Grm. arsenige Säure, entsprechend 1 C.C. Chlorgas von 0° und 760 M.M. Druck, und somit entspricht auch jeder Bürettengrad genau einem Bürettengrad Chlorgas[117].
c. Ausführung.
Man misst 50 C.C. = 100° der nach §. 190 bereiteten Chlorkalklösung mittelst einer Pipette ab, bringt sie in ein Becherglas und tröpfelt nun aus einer 50 C.C. = 100° fassenden Bürette oder Quetschhahnpipette von der nach b. bereiteten Arsenlösung unter stetem Umrühren zu, bis ein Tropfen der Chlorkalklösung, auf das jodirte Papier gebracht, dies eben nicht mehr blau färbt, welcher Punkt sehr leicht und sicher zu treffen ist, da die allmälig schwächer werdende Färbung des jodirten Papieres darauf hinweist, dass derselbe bald erreicht ist, und dass man somit die Probeflüssigkeit nur noch tropfenweise zusetzen darf. — Die Anzahl der verbrauchten Bürettengrade (½ C.C.) giebt geradezu die chlorimetrischen Grade (die Liter Chlorgas im Kilogramm Chlorkalk) an, wie sich aus folgender Betrachtung ergiebt. Gesetzt wir hätten 80° (½ C.C.) Arsenlösung verbraucht, so enthält der zum Versuch verwendete Chlorkalk 80° = 40 C.C. Chlorgas. Die abgemessenen 100° = 50 C.C. Chlorkalklösung entsprechen aber 0,5 Grm. Chlorkalk. Da nun 0,5 Grm. 40 C.C. Chlorgas enthalten, so enthalten 1000 Grm. 80000 C.C. = 80 Liter. — Diese Methode giebt sehr übereinstimmende und gute Resultate und dürfte namentlich für Fabriken die geeignetste sein.
C. Methode von Otto.
§. 193.
Das Princip dieses Verfahrens ist folgendes:
2 Aeq. schwefelsaures Eisenoxydul geben, wenn sie bei Gegenwart von Wasser und freier Schwefelsäure mit Chlor zusammenkommen, 1 Aeq. schwefelsaures Eisenoxyd und 1 Aeq. ClH, und zwar ist zu dieser Umsetzung 1 Aeq. Cl erforderlich:
2 FeO, SO3 + SO3 + HO + Cl = Fe2O3, 3 SO3 + ClH.
2 Aeq. FeO, SO3 = 1900 oder (auf krystallisirten Eisenvitriol bezogen) 2 (FeO, SO3, HO + 6 aq.) = 3475,0 entsprechen 443,28 Chlor, d. i. in anderem Ausdrucke 0,7839 Grm. krystallisirter Eisenvitriol entsprechen 0,1 Grm. Chlor.
Das schwefelsaure Eisenoxydul zu diesen Versuchen bereitet man sich am besten also:
Man löst rostfreie Nägel in verdünnter Schwefelsäure, zuletzt unter Erwärmen, auf, filtrirt die noch warme Lösung ab und lässt sie in Weingeist tropfen, und zwar in etwa das doppelte Volum. Der Niederschlag ist FeO, SO3 + HO + 6 aq. Man sammelt ihn auf einem Filter, süsst ihn mit Weingeist aus und lässt ihn, auf Fliesspapier ausgebreitet, an der Luft trocknen. Wenn er nicht mehr nach Weingeist riecht, hebt man ihn in gut verschlossenen Gefässen auf.
Ausführung des Versuchs.
Man löst 3,1356 Grm. (d. h. 4 × 0,7839 Grm.) des gefällten Eisenvitriols mit Wasser zu 200 C. C. auf, nimmt 50 C.C., entsprechend 0,7839 Grm. Vitriol mittelst einer Pipette heraus, verdünnt mit 150–200 C.C. Wasser, säuert die Lösung mit reiner Salzsäure stark an und tröpfelt nun von der nach §. 190 bereiteten, frisch geschüttelten, in einer 50 C.C. = 100° fassenden Bürette befindlichen Chlorkalklösung so lange zu, bis alles schwefelsaure Eisenoxydul in Oxydsalz übergeführt ist. — Um diesen Punkt zu treffen, bedient man sich eines Tellers, welchen man mit einer Auflösung von Ferridcyankalium besprengt hat, und prüft zuletzt, wenn man sich dem Ziele nähert, nach Zusatz von je zwei Tropfen Chlorkalklösung, ob die Eisenlösung das Ferridcyankalium noch blau fällt, indem man mit dem Rührstabe ein wenig derselben mit einem auf dem Teller befindlichen Tropfen vereinigt. Ist das Ziel erreicht, so liest man ab, wie viel Chlorkalklösung man verbraucht hat. Die verbrauchte hat 0,1 Grm. Chlor enthalten. Die Rechnung ist demnach genau wie in §. 191. —
Auch diese Methode giebt ganz gute Resultate, vorausgesetzt, dass der Eisenvitriol oxydfrei und trocken ist.
Modificationen dieser Methode.
a. Statt des Eisenvitriols kann man sich mit bestem Erfolge auch einer Eisenchlorürlösung bedienen, welche man durch Auflösung von Klavierdraht in Salzsäure (nach §. 89. 2. a. bb.) bereitet hat. Löst man 0,6316 reines metallisches Eisen, das heisst 0,6335 feinen Klavierdraht (in welchem 99,7 Eisen angenommen werden kann) zu 200 C.C., so hat man eine Lösung von ganz demselben Eisengehalt, wie die oben genannte Vitriollösung, d. h. 50 C.C. derselben entsprechen 0,1 Chlor. Da es aber unbequem ist, eine bestimmte Menge Eisendraht abzuwiegen, so wäge ich lieber etwa 0,15 genau ab, löse, verdünne auf etwa 200 C.C., oxydire mit der nach §. 190 bereiteten Chlorkalklösung und berechne das Chlor nach dem Ansatze: 56 : 35,46 = das angewandte Eisen : x, das gefundene x ist dann gleich dem in der verbrauchten Chlorkalklösung enthaltenen Chlor. Diese Rechnung erspart man durch folgende Formel, bei deren Berechnung ich bereits auf den Kohlenstoff des Klavierdrahtes Rücksicht genommen habe.
1) Man multiplicire den abgewogenen Klavierdraht mit 12626 und dividire das Product durch die Bürettengrade (½ C.C.) verbrauchter Chlorkalklösung, so erhält man den Gehalt an Chlor in Gewichtsprocenten. Oder
2) man multiplicire den abgewogenen Klavierdraht mit 39829 und dividire das Product durch die Bürettengrade (½ C.C.) verbrauchter Chlorkalklösung, so erhält man die chlorimetrischen Grade des Chlorkalks (die Anzahl der Liter Chlorgas im Kilogramm). Diese Methode giebt sehr gute Resultate. Ich habe sie hauptsächlich deshalb angeführt, weil man bei ihrer Anwendung ganz unabhängig von titrirten Flüssigkeiten ist. Sie empfiehlt sich daher namentlich zur Controle und vorzüglich dann, wenn man einmal eine oder zwei Prüfungen zu machen hat.
b. Anstatt das Eisenoxydul oder Chlorür durch den Chlorkalk geradezu zu oxydiren, kann man mit bestem Erfolge auch also operiren. Man wägt etwa 0,3 Grm. Klavierdraht genau ab, löst zu Chlorür, verdünnt die noch stark saure Lösung auf 200–300 C.C., lässt 100° = 50 C.C. der nach §. 190 bereiteten Chlorkalklösung aus einer Bürette unter Umrühren zufliessen, und bestimmt zuletzt die Menge des noch unoxydirten Eisens (des aus Chlorür noch nicht in Chlorid übergeführten) mit übermangansaurem Kali (§. 89). Man erfährt so die Menge des durch den Chlorkalk oxydirten Eisens und somit, nach den in a. genannten Formeln, Chlorprocente oder chlorimetrische Grade des Chlorkalks. — Resultate sehr genau.
D. Methode von Bunsen.
§. 194.
Man bringt 10 C.C. der nach §. 190 bereiteten Chlorkalklösung (enthaltend 0,1 Chlorkalk) in ein Becherglas, fügt etwa 6 C.C. der nach §. 114 bereiteten Jodkaliumlösung zu (enthaltend 0,6 K.J.), verdünnt mit etwa 100 C.C. Wasser, säuert mit Salzsäure an und bestimmt das ausgeschiedene Jod nach §. 114. Da 1 Aeq. Jod 1 Aeq. Chlor entspricht, ergiebt sich die Rechnung leicht. — Diese Methode liefert vortreffliche Resultate (vergl. analytische Belege Nr. 72).
4. Prüfung des Braunsteins auf seinen Gehalt an Manganhyperoxyd.
§. 195.
Der in der Natur vorkommende Braunstein ist ein stets etwas Feuchtigkeit enthaltendes Gemenge von Manganhyperoxyd mit niederen Oxydationsstufen des Mangans, mit Eisenoxyd, Thon, Schwerspath u. s. w. — Es ist für den Fabrikanten und Kaufmann von grösstem Interesse, den Gehalt desselben an reinem Hyperoxyd kennen zu lernen, indem von diesem allein sein Werth abhängt. — Von den vielen, zur Prüfung des Braunsteins in Vorschlag gekommenen Methoden theile ich hier nur drei mit. Sie geben sehr sichere und gute Resultate und lassen sich rasch ausführen. Für technische Prüfungen empfiehlt sich namentlich die erstere[118].
A. Verfahren nach Fresenius und Will.
Das Princip, auf welchem dasselbe beruht, wurde bereits von Berthier und Thomson angewandt; es ergiebt sich aus Folgendem:
a. Wenn man Oxalsäure (oder ein oxalsaures Salz) bei Gegenwart von überschüssiger Schwefelsäure mit Manganhyperoxyd zusammenbringt, so bildet sich schwefelsaures Manganoxydul, und es entwickelt sich Kohlensäure, indem der Sauerstoff, den man sich im Manganhyperoxyd als mit Manganoxydul verbunden denken kann, an die Oxalsäure tritt und sie in Kohlensäure verwandelt:
MnO2 + SO3 + C2O3 = MnO, SO3 + 2 (CO2).
Für je 1 Aeq. des verwendbaren Sauerstoffs (wie man diesen Sauerstoffüberschuss nennen kann), oder, was dasselbe ist, für je 1 Aeq. Manganhyperoxyd erhält man demnach 2 Aeq. Kohlensäure.
b. Wenn man die Operation in einem gewogenen Apparate vornimmt, aus dem nichts als die Kohlensäure entweichen kann, und welcher gleichzeitig ein ganz vollständiges Austreiben derselben gestattet, so ergiebt sich aus der Gewichtsabnahme des Apparates die Quantität der entwichenen Kohlensäure, und somit durch eine einfache Rechnung die Menge des vorhandenen Manganhyperoxyds.
c. Wenn man diese Rechnung vermeiden will, so hat man nur nöthig, ein solches Gewicht Braunstein anzuwenden, welches, wenn es reines Manganhyperoxyd wäre, 100 Theile Kohlensäure liefern würde. Alsdann geben die gefundenen Theile Kohlensäure ohne Weiteres die Theile Hyperoxyd an, welche in 100 Theilen des angewandten Braunsteins enthalten sind. Diese Zahl findet man durch folgende Gleichung:
2 Aeq. CO2 1 Aeq. MnO2
550,00 : 544,68 = 100 : x
x = 99,033
Nähme man demnach 0,99033 Grm. Braunstein zu einem Versuche, so würden die Centigramme der entwichenen Kohlensäure der unmittelbare Ausdruck für den Procentgehalt des Braunsteins an Hyperoxyd sein. Man würde aber alsdann eine zum genauen Wägen etwas kleine Menge Kohlensäure erhalten. Es ist daher zweckmässiger, ein Multiplum dieser Einheitszahl zu nehmen und die Quantität der erhaltenen Centigramme Kohlensäure alsdann durch die nämliche Zahl zu dividiren, mit welcher man die Einheit multiplicirt hat. Als das geeignetste Multiplum ist das Dreifache oder 2,97099 zu betrachten, statt welcher Zahl man ohne Nachtheil die kürzere 2,97 setzen kann.
Nach dem Vorausgeschickten ist nun die Ausführung ohne Weiteres verständlich.
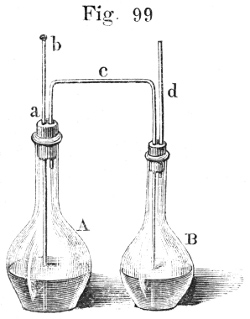
Man bedient sich dazu des in Fig. 99 abgebildeten Apparates, den wir §. 110 bereits kennen gelernt haben. Das Kölbchen A fasse bis an den Hals gefüllt etwa 100–120 C.C., B 90–100 C.C. Letzteres wird mit englischer Schwefelsäure zur Hälfte angefüllt, die Röhre a ist bei b durch ein Wachsstöpfchen verschlossen.
Man bringt 2,97 Theile des (am besten in einem Achatmörser) höchst fein geriebenen Braunsteins in A, fügt etwa 7,5 Grm. zerriebenen neutralen oxalsauren Kalis (durch Sättigen von gewöhnlichem Kleesalz mit kohlensaurem Kali und Abdampfen zur Krystallisation leicht zu erhalten) oder etwa 6 Grm. neutralen oxalsauren Natrons und so viel Wasser hinzu, dass das Kölbchen ungefähr zu einem Drittel voll wird. Man dreht nunmehr den Stopfen auf A ein, tarirt den Apparat und veranlasst alsdann, indem man aus d mittelst eines Kautschukschlauches etwas Luft aussaugt, dass Schwefelsäure nach A herüberfliesst. Die Entwickelung der Kohlensäure beginnt sogleich und zwar äusserst gleichmässig. Wird sie schwächer, so lässt man wiederum etwas Schwefelsäure herüberfliessen und fährt auf gleiche Weise fort, bis aller Braunstein zersetzt ist, was, wenn derselbe recht fein gepulvert war, höchstens einen Zeitaufwand von 5 Minuten erfordert. Die vollständige Zersetzung ergiebt sich einerseits daraus, dass sich auch bei Ueberschuss von Schwefelsäure keine Kohlensäure mehr entwickelt, andererseits darf sich auf dem Boden von A kein schwarzes Pulver mehr zeigen[119]. Zuletzt lässt man etwas mehr Schwefelsäure nach A herüberfliessen, damit sich die darin befindliche Flüssigkeit stark erhitze und die noch darin aufgelöste Kohlensäure vollständig ausgetrieben werde, lüftet dann das Wachsstöpfchen auf b und saugt langsam Luft aus d, bis die letzte nicht mehr nach Kohlensäure schmeckt, lässt den Apparat erkalten, stellt ihn auf die Wage und legt Gewichte hinzu bis zum Gleichgewicht. Die Anzahl der aufgelegten Centigramme, dividirt durch 3, ist gleich dem Procentgehalt des Braunsteins an Hyperoxyd.
Im Falle Braunsteinsorten kohlensaure alkalische Erden enthalten, wie dies bei denen gewisser Fundorte zuweilen der Fall ist, ändert man das Verfahren am zweckmässigsten auf folgende Art ab. Man bringt wie gewöhnlich 2,97 Grm. Braunstein in A, übergiesst sie darin mit ziemlich verdünnter Schwefelsäure, so dass etwa ⅓ des Kölbchens angefüllt wird, und lässt, indem man zuweilen umschüttelt, stehen, bis das Aufbrausen völlig nachgelassen hat; man erwärmt alsdann gelinde, um die noch aufgelöste Kohlensäure auszutreiben. Man füllt jetzt etwa 3 Grm. gepulverte käufliche Oxalsäure in ein kleines Glasröhrchen, hängt dieses an einem Faden schwebend in A, tarirt den Apparat und lässt dann das Röhrchen in die Flüssigkeit fallen, wodurch die Zerlegung des Braunsteins und somit die Kohlensäureentwickelung alsobald herbeigeführt wird. Zuletzt saugt man Schwefelsäure von B nach A hinüber und beendigt überhaupt den Versuch, wie oben angegeben. —
Die Genauigkeit der Resultate ist überraschend. —
Sollte Jemand wünschen, den Braunstein auch in Hinsicht auf die Quantität Salzsäure kennen zu lernen, deren dieser bedarf, um seinen verwendbaren Sauerstoff als Chlor abzugeben (eine Sache, die nur in seltenen Fällen von Interesse ist), so findet er darüber ausführliche Belehrung in dem bereits S. 456 angeführten Schriftchen.
B. Verfahren nach Bunsen.
§. 196.
Man wägt etwa 0,4 Grm. des höchst fein gepulverten Braunsteins ab, übergiesst ihn in dem in §. 104 Fig. 46 abgebildeten Kölbchen a mit rauchender reiner Salzsäure, und verfährt genau wie bei der Analyse chromsaurer Salze. Man kocht, bis aller Braunstein gelöst und alles Chlor ausgetrieben ist, was nach einigen Minuten beendigt ist. Je 1 Aeq. ausgeschiedenen Jods entspricht 1 Aeq. entwickelten Chlors, folglich 1 Aeq. Manganhyperoxyd.
Ich will bei dieser Gelegenheit auf einige kleine Abänderungen des Bunsen'schen Verfahrens aufmerksam machen, welche sich in meinem Laboratorium als zweckmässig bewährt haben.
Dieselben beziehen sich erstens auf die Form des Entwickelungs- und Absorptionsapparates, zweitens auf die Art des Zusatzes der schwefligen Säure.
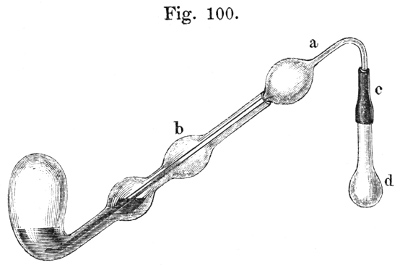
Da bei der Bunsen'schen Einrichtung das kleine Kugelventil seinen Dienst nicht immer nach Wunsch verrichtet, so steigt die Flüssigkeit gern zurück. Es wird dies sehr gut vermieden oder wenigstens unschädlich gemacht durch die in Fig. 100 dargestellte abgeänderte Form der Gefässe. Man sieht, a ist eine oben umgebogene, unten zu einer aufwärts gerichteten Spitze ausgezogene Pipette. Sobald das Kochen beendigt ist, fasst man das Kautschukrohr c mit der linken Hand und hebt, während man die Weingeistlampe mit der Rechten stets unter dem Kölbchen hält, a so weit aus der Retorte, dass die gekrümmte Spitze sich in der Kugel b befindet. Jetzt nimmt man erst die Lampe, dann das Kölbchen weg und verfährt dann wie gewöhnlich. —
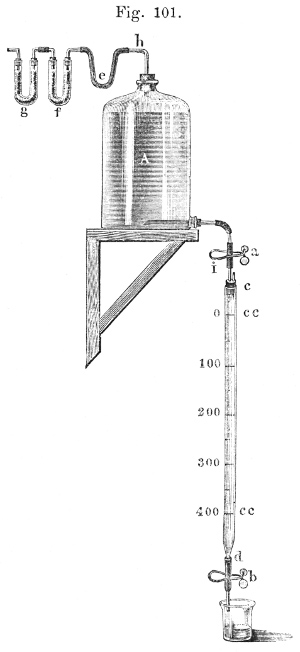
Was den Zusatz der schwefligen Säure betrifft, so verursacht derselbe unnöthige Mühe und Zeitaufwand, wenn man denselben mit Hülfe einer gewöhnlichen Pipette vollbringt, mehr noch, wenn man eine kleine Messflasche anwendet wegen des dann nöthigen Ausspülens. Ich habe deshalb für mein Laboratorium den in Fig. 101 (a. f. S.) dargestellten Apparat construirt, der uns treffliche Dienste thut.
A ist eine möglichst grosse Flasche. Sie fasse z. B. 10 Liter. Man füllt sie fast mit Wasser voll, fügt 70–80 C.C. einer gesättigten Lösung von schwefliger Säure zu, schüttelt tüchtig und stellt die Flasche dann an ihren erhöhten festen Standort. Man verbindet dann die Röhre h mittelst des vulcanisirten Kautschukschlauchs e mit den Röhren f und g und schiebt das unter dem Quetschhahn a befindliche Stück des kleinen Kautschukschlauches über das in die Röhre c d mündende Röhrchen, welches innen so zur Seite gebogen ist, dass die Flüssigkeit ruhig an der Röhrenwand herunterläuft. g enthält Phosphorstückchen zwischen Asbest, f Kalihydrat. Die Röhre c d ist mittelst zweier eiserner Ringe (welche hier nicht gezeichnet sind) oder auf eine sonstige beliebige Art an der Wand oder einem geeigneten Gestelle in lothrechter Richtung so befestigt, dass sie 10–12 Centimeter absteht, und der 0-Punkt sich in der Höhe des Auges befindet. Sie ist von oben nach unten genau auf Ausfluss graduirt, und zwar genügt eine Eintheilung von 50 zu 50 C.C. Diese Graduirung stellt man leicht her, indem man die Röhre bis an den 0-Theilstrich mit Wasser füllt, und mittelst des Quetschhahns b in eine genau auf Einguss graduirte Messröhre 50 C.C. (oder auch in einen tarirten Kolben 50 Grm. von 4° C.) ausfliessen lässt. Man bezeichnet jetzt den Flüssigkeitsstand in der Röhre c d mit einem Diamantstrich und fährt so fort, bis die Röhre ihrer ganzen Länge nach eingetheilt ist.
Der Gebrauch des Apparates ergiebt sich von selbst. Soll die Messröhre c d gefüllt werden, öffnet man den Hahn a, soll eine gemessene Menge schwefliger Säure abgelassen werden, den Hahn b. — Die ausfliessende Flüssigkeit lasse man ruhig an der Wand des Becherglases herabfliessen. Bei der Feststellung der Beziehung zwischen schwefliger Säure und Jodlösung bringt man am besten zuerst etwa 9⁄10 der nothwendigen Jodlösung aus der Bürette oder Quetschhahnpipette in ein Becherglas, lässt dann 100 C.C. schweflige Säure zufliessen, versetzt mit Stärkekleister und fügt nun tropfenweise weitere Jodlösung zu, bis zur eintretenden Blaufärbung.
C. Verfahren mittelst Eisens.
§. 197.
Man löst 0,5–0,6 Grm. Klavierdraht in der in §. 196, B Fig. 100, abgebildeten Retorte (indem man deren Bauch nach unten, ihren Hals aufwärts richtet und ihre Mündung mit einem Stopfen schliesst, der eine offene Glasröhre trägt) in verdünnter Salzsäure, wie in §. 89. 2. a., verdünnt die Lösung und giebt der Retorte die Stellung, welche sie in Fig. 100 zeigt.
Nun erhitzt man in dem in Fig. 100 dargestellten Kölbchen d 0,35–0,4 Grm. fein gepulverten Braunstein mit starker Salzsäure, genau wie in §. 196 und bestimmt zuletzt, nach dem Erkalten, den nicht oxydirten Theil des Eisens durch übermangansaure Kalilösung von bekanntem Wirkungswerth (§. 89). Zieht man diesen ab von der angewandten Menge des Klavierdrahtes, so erfährt man die Quantität des Eisens, welche durch das mit Hülfe des Braunsteins entwickelte Chlor oxydirt wurde. Multiplicirt man letztere mit 0,77804, so erhält man die Menge des Hyperoxyds, welche in dem zersetzten Braunstein enthalten war.
5. Prüfung des gelben und rothen Blutlaugensalzes.
§. 198.
Das käufliche gelbe Blutlaugensalz ist bekanntlich Ferrocyankalium (Cfy, 2 K + 3 aq.), welches meist kleinere oder grössere Mengen anderer Salze (kohlensaures Kali, schwefelsaures Kali, Chlorkalium) enthält; das rothe Blutlaugensalz ist Ferridcyankalium (2 Cfy, 3 K), welches ähnliche Verunreinigungen enthalten kann und ausserdem in der Regel noch etwas Ferrocyankalium enthält.
Es ist sowohl zur Prüfung dieser Handelsartikel, als auch zur Untersuchung der bei der Fabrikation derselben sich ergebenden Mutterlaugen u. s. w. wichtig, eine einfache Methode zu kennen, mittelst welcher man den Gehalt an Ferro- und Ferridcyankalium leicht, schnell und sicher feststellen kann.
Ich freue mich, eine solche mittheilen zu können. Sie ist vor Kurzem von einem meiner Schüler, Herrn E. de Haen, ermittelt worden und entspricht dem Zwecke aufs Beste.
Dieselbe beruht auf der einfachen Thatsache, dass eine mit Salzsäure angesäuerte Lösung von Ferrocyankalium (in der somit freie Ferrocyanwasserstoffsäure anzunehmen ist) bei Zusatz von übermangansaurem Kali übergeht in die entsprechende Ferridcyanverbindung. Nimmt man diese Ueberführung in einer ganz verdünnten Flüssigkeit vor, welche etwa 0,2 Grm. Ferrocyankalium in 200–300 C.C. enthält, so giebt sich das Ende der Reaction durch den Uebergang der rein gelben Lösung in eine entschieden rothgelbe scharf und unzweideutig zu erkennen. — Die Bestimmung des Ferridcyans vollbringt man, indem man die Ferridcyanverbindung mit Hülfe eines Reductionsmittels in die entsprechende Ferrocyanverbindung überführt und diese dann mit übermangansaurem Kali behandelt.
Die Methode erfordert zwei Flüssigkeiten von bekanntem Gehalt, nämlich:
1) eine Lösung von reinem Ferrocyankalium;
2) eine Lösung von übermangansaurem Kali.
Erstere bereitet man durch Auflösen von 20 Grm. vollkommen reinem und trockenem krystallisirten Ferrocyankalium in Wasser, so dass das Volumen der Lösung 1 Liter beträgt. Jeder C.C. enthält somit 20 Milligramm; — letztere verdünnt man so, dass man zu 10 C.C. der Blutlaugensalzlösung den Inhalt einer Bürette nicht ganz verbraucht. (Wendet man eine solche an, die in 100 halbe C.C. eingetheilt ist, so giebt man somit der Chamäleonlösung eine grössere Verdünnung, als wenn man eine halb so viel fassende, in 1⁄10 C.C. eingetheilte Bürette gebraucht.)
Um nun zunächst den Wirkungswerth der Chamäleonlösung auf Ferrocyankalium festzustellen, misst man mittelst einer kleinen Pipette 10 C.C. der Blutlaugensalzlösung (enthaltend 0,200 Grm.) ab, verdünnt mit etwa 250 C.C. Wasser, säuert mit Salzsäure an, stellt auf ein Blatt weissen Papiers und tröpfelt unter Umrühren die Chamäleonlösung ein, bis die eintretende rothgelbe Färbung der Flüssigkeit die vollendete Ueberführung zu erkennen giebt[120]. Wiederholt man den Versuch mehrmals, so erhält man stets sehr genau übereinstimmende Resultate. Diese rasch auszuführende Prüfung muss, der Veränderlichkeit der Chamäleonlösung halber, jeder neuen Versuchsreihe vorangehen.
Will man nun ein Blutlaugensalz auf seinen Gehalt an Ferrocyankalium prüfen, so löst man 5 Grm. zu 250 C.C. auf, nimmt 10 C.C. der Lösung und prüft wie angegeben. Hat man bei der Feststellung des Wirkungswerthes der Chamäleonlösung 80 Bürettengrade gebraucht und genügen jetzt 70, so belehrt der Ansatz: 80 : 0,200 = 70 : x über den Gehalt von 0,200 Grm. des geprüften Blutlaugensalzes an reinem Ferrocyankalium. — Dass man diese kleine Rechnung noch ersparen kann, wenn man die Chamäleonlösung so verdünnt, dass genau 100° 0,200 Ferrocyankalium entsprechen, liegt auf der Hand; denn in dem Falle bezeichnen die Grade direct die Procente.
Handelt es sich um die Bestimmung des Ferridcyankaliums in einer Verbindung, welche kein Ferrocyankalium enthält, so löst man zunächst 5 Grm. derselben zu 250 C.C., misst 10 C.C. ab, fügt 5–8 C.C. concentrirte Kalilauge zu, erhitzt in einer kleinen Schale fast zum Kochen und trägt dann 0,4–0,5 Grm. fein zerriebenes Bleioxyd ein. Es färbt sich dieses, indem es theilweise in Hyperoxyd übergeht, sogleich braun. Schon nach kurzer Digestion bei einer dem Siedepunkte nahen Temperatur ist die Reduction beendigt; die Veränderung der Farbe der Lösung lässt darüber nicht in Zweifel[121]. Man verdünnt jetzt den Inhalt der Schale mit Wasser, filtrirt, wäscht aus, verdünnt, so dass das Gesammtvolum etwa 250 C.C. beträgt, und säuert mit Salzsäure an. Es entsteht hierdurch eine starke weisse Trübung von ausgeschiedenem Ferrocyanblei. Unbekümmert um dieselbe, fügt man die Chamäleonlösung zu. Der Niederschlag löst sich in dem Maasse, als die Ueberführung des Ferrocyans in Ferridcyan erfolgt, und die Beendigung der Reaction giebt sich somit nicht nur an der Farbenveränderung, sondern auch an der eintretenden völligen Klarheit der Flüssigkeit zu erkennen[122]. Vor allen anderen Methoden, welche angewandt werden können, um das Ferridcyankalium zu reduciren, hat keine so gute Resultate geliefert, als die eben erwähnte. Wiederholte Versuche gaben völlig befriedigende Resultate. Es ist dabei nur zu bemerken, dass die Flüssigkeiten concentrirt sein müssen.
Liegt endlich zur Analyse ein Körper vor, welcher Ferro- und Ferridcyankalium enthält, so bereitet man die Lösung wie angegeben und prüft alsdann 10 C.C. ohne Weiteres, 10 andere nach vorhergegangener Reduction. Die erste Bestimmung liefert direct das Ferrocyankalium, die letztere dieses sammt dem aus dem Ferridcyankalium gebildeten.
Da nun 2 Aeq. krystallisirtes Ferrocyankalium = 5281 einem Aeq. Ferridcyankalium = 4117 entsprechen, so ergiebt sich die Menge des letzteren, wenn man die Differenz beider Bestimmungen, ausgedrückt in krystallisirtem Ferrocyankalium, multiplicirt mit 0,7795.
Die der beschriebenen Methode zu Grunde liegende Reaction erfolgt nach der Gleichung 10(Cfy, 2 H) + Mn2 O7 + 2ClH = 5(2 Cfy, 3 H) + 2Mn Cl + 7HO. Es ist dies durch directe Versuche bewiesen worden. Die Genauigkeit der Resultate ist sehr befriedigend.
6. Analyse des Kochsalzes.
§. 199.
Ich wähle dies Beispiel, um zu zeigen, wie man auf eine genaue und dabei ziemlich rasche Art solche Salze analysirt, welche neben einem vorwaltenden Hauptbestandtheil kleine Mengen anderer Substanzen enthalten.
a. Das Salz wird gleichförmig zerrieben und in ein mit einem Glasstopfen versehenes Pulverglas gebracht.
b. Man wägt 10 Grm. ab, löst sie in einem Becherglase durch Digestion mit Wasser auf, filtrirt die Flüssigkeit in einen 500 C.C. fassenden Messkolben — und wäscht den meistens bleibenden geringen Rückstand vollkommen aus, zuletzt füllt man den Kolben bis zum Theilstrich mit Wasser an und schüttelt.
Bleiben beim Auflösen kleine, feste, weisse Körner von Gyps zurück, so bringt man dieselben in eine Reibschale, reibt sie fein, setzt Wasser zu, giesst nach geeigneter Digestion das helle aufs Filter ab, reibt aufs Neue fein etc. bis zu deren Lösung.
c. Den getrockneten unlöslichen Rückstand bestimmt man nach §. 35.
d. Von der nach b. bereiteten Lösung misst man hinter einander folgende Mengen ab:
für e 50 C.C. entsprechend 1 Grm. Kochsalz,
„ f 150 C.C. „ 3 „ „
„ g 150 C.C. „ 3 „ „
für e 50 C.C. entsprechend 1 Grm. Kochsalz,
e. Man bestimmt in den abgemessenen 50 C.C. das Chlor nach §. 112. I. a. oder c. (α. oder β.).
f. Man bestimmt in den abgemessenen 150 C.C. die Schwefelsäure nach §. 105. I. 1.
g. Man bestimmt in den abgemessenen 150 C.C. Kalk und Magnesia nach §. 122. B. 3. a.
h. Man versetzt in einer Platinschale mit etwa ½ C.C. reiner concentrirter Schwefelsäure und verfährt nach §. 77. 1. Der neutrale Rückstand enthält die schwefelsauren Salze des Natrons, Kalks und der Magnesia; zieht man davon die sich aus g. ergebenden Mengen der beiden letzteren ab, so findet man die des schwefelsauren Natrons.
i. Man bestimmt in einer neu abgewogenen Menge des Salzes das Wasser nach §. 18. a. α. (letzter Satz).
k. Sollen Brom, oder sollen andere Substanzen, die nur in höchst geringen Spuren im Kochsalz vorkommen, bestimmt werden, so verfährt man nach den bei den Mineralwasseranalysen angegebenen Methoden.
7. Analyse des Schiesspulvers.
§. 200.
a. Bestimmung der Feuchtigkeit. Man wägt etwa 2 Grm. des fein geriebenen Pulvers zwischen Uhrgläsern ab und trocknet es entweder bei gelinder Wärme, besser noch im Exsiccator über Schwefelsäure, bis keine Gewichtsabnahme mehr erfolgt.
b. Bestimmung des Salpeters. Man bringt eine genau abgewogene Quantität des Pulvers (etwa 5–6 Grm.) in ein bei 100° getrocknetes, gewogenes Filter, nachdem man dies mit Wasser befeuchtet hat, benetzt das Pulver mit soviel Wasser, als es einsaugen kann, und laugt nach einiger Zeit den Salpeter durch oft wiederholtes Aufgiessen kleiner Mengen heissen Wassers vollständig aus. Nachdem dies geschehen, trocknet man den Inhalt des Filters bei 100° vollständig und wägt (§. 33). Andererseits verdampft man die Salpeterlösung in einer gewogenen Platinschale und bestimmt den Rückstand nach §. 76. 2. Die Gewichtsabnahme des Pulvers und die Gewichtszunahme der Schale müssen einander gleich sein, denn beide drücken die Menge des Salpeters aus[123].
c. Bestimmung des Schwefels.
α. Auf trockenem Wege nach Gay-Lussac.
Man mengt 1 Theil (etwa 1 bis 1,5 Grm.) des fein geriebenen Pulvers mit der gleichen Menge wasserfreien, reinen (schwefelsäurefreien) kohlensauren Natrons, mischt alsdann 1 Theil reinen Salpeter und 4 Theile reines und trockenes Kochsalz zu, und erhitzt das Gemenge in einem Platintiegel, bis die Verbrennung erfolgt und die Masse somit weiss geworden ist. Dann löst man die geschmolzene Salzmasse in Wasser, säuert mit Salzsäure an und fällt die durch Oxydation des Schwefels entstandene Schwefelsäure mit Chlorbaryum (§. 105. I.).
β. Auf nassem Wege.
Man oxydirt 2–3 Grm. des Pulvers mit concentrirter reiner Salpetersäure und chlorsaurem Kali, welches letztere in kleinen Portionen zuzufügen ist (§. 116. II. 2. a. α.). Da hierbei sowohl der Schwefel als auch die Kohle vollständig oxydirt werden, so erhält man schliesslich eine klare Lösung, in welcher die entstandene Schwefelsäure nach §. 105. I. 1. zu bestimmen ist.
γ. Indirect.
Man zieht von dem Gewicht des Schwefels und der Kohle das, nach d. α. zu ermittelnde, der letzteren ab und erfährt so die Menge des Schwefels.
d. Bestimmung der Kohle.
α. Durch Reindarstellung.
aa. Man digerirt eine abgewogene Menge des Pulvers wiederholt mit Schwefelammonium, bis aller Schwefel gelöst ist, sammelt die Kohle auf einem bei 100° getrockneten Filter, wäscht sie erst mit schwefelammoniumhaltigem, dann mit reinem Wasser aus, trocknet bei 100° und wägt.
bb. Man bringt das die Kohle und den Schwefel enthaltende gewogene Filter (siehe b.) wieder in seinen Trichter, befeuchtet es mit absolutem Alkohol und zieht den Schwefel mit einer Mischung von Schwefelkohlenstoff und absolutem Alkohol aus. Um die Einwirkung kräftiger zu machen, erwärmt man den Trichter, indem man ihn in einen weiteren steckt und den Zwischenraum mit warmem Wasser ausfüllt. Zuletzt wäscht man mit reinem Alkohol aus, trocknet die Kohle bei 100° und wägt sie (Marchand).
β. Durch Elementaranalyse des ganzen Pulvers, nach Weltzien[124].
Weltzien verbrennt eine abgewogene Probe des gut getrockneten Pulvers mit Kupferoxyd in einer langen Verbrennungsröhre und erfährt so direct den Gehalt desselben an Kohlenstoff und Wasserstoff. Die Kenntniss des letzteren ist deshalb wichtig, weil sie einen guten Schluss auf die Natur und Entzündlichkeit der Kohle gestattet. Bei der Analyse sind die §. 151, 156 u. 159 angegebenen Modificationen des gewöhnlichen Verfahrens zu beachten.
Bestimmt man nach der angegebenen Weise Kohlenstoff und Wasserstoff, den Salpeter nach b. und den Schwefel aus der Differenz, so erhält man denselben etwas zu hoch, weil der Sauerstoff und die Asche der Kohle dann sein Gewicht vermehren.
8. Analyse gemengter Silicate.
§. 201.
Da die Analyse der durch Säuren vollständig zersetzbaren Silicate in §. 111. II. a., die der durch Säuren nicht zerlegbaren in §. 111. II. b. beschrieben ist, so habe ich hier nur Einiges hinzuzufügen, was sich auf die Untersuchung gemengter Silicate bezieht, d. h. solcher, welche aus Silicaten beider Arten zusammengesetzt sind (Phonolithe, Thonschiefer, Basalte, Meteorsteine etc.).
Nachdem das Silicat möglichst fein gepulvert und getrocknet ist, behandelt man es gewöhnlich mit mässig concentrirter Salzsäure längere Zeit bei gelinder Hitze, lässt im Wasserbade eintrocknen, befeuchtet den Rückstand mit Salzsäure, setzt Wasser zu und filtrirt; — öfters aber ist es besser, das Pulver mit verdünnter Salzsäure (von etwa 15 Proc.) einige Tage in gelinder Wärme zu digeriren und dann ohne Weiteres abzufiltriren. — Welche Art der Zerlegung einzuschlagen ist, und ob der hier bezeichnete, zuerst von Chr. Gmelin bei der Analyse des Phonoliths eingeschlagene Weg überhaupt zulässig ist, hängt von der Natur der gemengten Mineralien ab. Je leichter zersetzbar der eine, je weniger zersetzbar der andere Gemengtheil ist, je constanter sich bei verschiedenen Versuchen das Verhältniss zwischen dem ungelösten und gelösten Antheil erweist, und je weniger somit der ungelöst gebliebene Theil bei weiterer Behandlung mit Salzsäure angegriffen wird, um so sicherer kann man die angegebene Art der Zerlegung anwenden.
Man erhält durch dieselbe:
a) eine salzsaure Lösung, in welcher die Basen des zersetzten Silicates als Chlormetalle enthalten und nach den oben angegebenen Methoden zu trennen und zu bestimmen sind; —
b) einen unlöslichen Rückstand, welcher neben dem unzerlegten Silicat die ausgeschiedene Kieselsäure des zerlegten enthält.
Man trägt letzteren, nachdem er sehr gut mit Wasser ausgewaschen worden ist, dem man zweckmässig einige Tropfen Salzsäure zusetzt, noch feucht in kleinen Portionen in eine in einer Platinschale enthaltene kochende Lösung von kieselsäurefreiem kohlensauren Natron, erhält einige Zeit im Kochen und filtrirt jedesmal sehr heiss durch ein gewogenes Filter ab. Zuletzt spritzt man die letzten Antheile des Niederschlages vollständig in die Schale ab. Sollte dies nicht ganz nach Wunsch gelingen, so äschert man das getrocknete Filter ein, bringt die Asche in die Platinschale und kocht nochmals mit kohlensaurer Natronlösung. Man wäscht das Ungelöste erst mit heissem Wasser, dann — um jede Spur anhaftenden kohlensauren Natrons sicherer zu entfernen — mit durch Salzsäure schwach angesäuertem, endlich wieder mit reinem Wasser aus. Die Waschwasser sammelt man am besten in einem besonderen Gefässe.
Die alkalische Flüssigkeit säuert man mit Salzsäure an und bestimmt die darin enthaltene, dem durch Säure zersetzten Silicate angehörige, Kieselsäure nach §. 111. II. a. Das ungelöste Silicat trocknet und wägt man. Es ergiebt sich aus der Differenz die Menge des gelösten. Mit dem ungelösten verfährt man alsdann genau nach §. 111. II. b.
Nach einem von dem beschriebenen Verfahren etwas abweichenden Gange verfährt man bei der im Folgenden zu beschreibenden Analyse der Thone.
9. Analyse der Thone.
§. 202.
Die Thone, aus der Verwitterung des Feldspaths oder ähnlicher Silicate hervorgegangen, stellen gewöhnlich Gemenge dar von eigentlichem Thon mit Quarz oder Feldspathsand und enthalten öfters auch ausgeschiedene, durch kochende kohlensaure Natronlösung ausziehbare Kieselsäure.
Indem ich in Betreff mechanischer Analyse der Thone auf meine „Untersuchung der wichtigsten nassauischen Thone[125]“ verweise, wende ich mich hier gleich der Methode zu, welche man bei der chemischen Analyse zweckmässig befolgt.
a. Man zerreibt die Thone aufs Feinste und trocknet sie mehrere Tage bei 100°.
b. Man schliesst 1–2 Grm. mit kohlensaurem Natron-Kali auf und verfährt genau nach §. 111. II. b. — Mit der erhaltenen salzsauren, von der Kieselsäure getrennten Lösung verfährt man nach §. 129. 1. — In dem durch kohlensauren Baryt erhaltenen, Thonerde mit etwas Eisenoxyd enthaltenden Niederschlage bestimmt man, nach Abscheidung des Baryts, Thonerde und Eisenoxyd nach §. 128. B. 10. a.
c. Man schliesst 1–2 Grm. mit Fluorwasserstoff auf (§. 112. II. b. β oder γ.), um den Alkaligehalt des Thons zu bestimmen.
d. Man erhitzt eine dritte Portion (1–2 Grm.) mit überschüssigem Schwefelsäurehydrat, welchem man etwas Wasser zugefügt hat, zuletzt bis zum Verdampfen des Hydrats. Man lässt erkalten, fügt Wasser zu und trennt im ungelösten Rückstand die ausgeschiedene Kieselsäure vom Sand durch Behandlung mit kochender concentrirter kohlensaurer Natronlösung (§. 201).
e. Um die Menge der Kieselsäure kennen zu lernen, welche sich durch eine kochende Lösung von kohlensaurem Natron ausziehen lässt, kocht man eine etwas grössere gewogene Portion mit der genannten Lösung wiederholt aus und bestimmt die Kieselsäure im Filtrat durch Abdampfen mit Salzsäure. —
f. Man bestimmt die Menge des Wassers durch andauerndes Glühen im Platintiegel. — (Der so gefundene Gewichtsverlust giebt aber das Wasser gewöhnlich etwas zu hoch an, da viele Thone Spuren organischer Materien enthalten, welche beim Glühen zersetzt werden, und da ferner manche beim Glühen geringe Mengen von Salmiak entweichen lassen. Vergl. die oben angeführte Abhandlung.)
10. Analyse der Kalksteine, Dolomite, Mergelarten etc.
Da die kohlensauren Kalk und kohlensaure Magnesia enthaltenden Mineralien in der Technik und Landwirthschaft eine höchst wichtige Rolle spielen, so ist ihre Analyse, welche im Ganzen wenig Schwierigkeit bietet, eine in den chemischen Laboratorien häufig vorkommende Aufgabe. Ich theile im Folgenden zuerst den Gang mit, welcher bei vollständiger Analyse einzuschlagen ist, und gehe dann zur Beschreibung einer maassanalytischen Methode über, die in kurzer Frist die Bestimmung des kohlensauren Kalks (und der kohlensauren Magnesia) gestattet.
A. Methode zur vollständigen Analyse[126].
§. 203.
a. Man pulvert ein grösseres Stück des Minerals, mengt das Pulver gleichmässig und trocknet bei 100°.
b. Man behandelt etwa 2 Grm. in bedecktem Becherglase mit überschüssiger verdünnter Salzsäure, verdampft zur Trockne, befeuchtet den Rückstand mit Salzsäure, erwärmt mit Wasser, filtrirt, wäscht den unlöslichen Rückstand aus, trocknet und wägt ihn. Derselbe kann bestehen aus Thon, Sand und ausgeschiedener Kieselsäure. Ist er bedeutend, so kann man denselben nach §. 202 weiter untersuchen.
c. Die salzsaure Lösung versetzt man mit Chlorwasser, dann mit Ammon und lässt bedeckt einige Zeit in mässiger Wärme stehen. Den Niederschlag, welcher neben Eisenoxyd-, Manganoxyd- und Thonerdehydrat etwaige Phosphorsäure und stets auch Spuren von Kalk und Magnesia enthält, filtrirt man ab, wäscht ihn etwas aus, löst ihn aufs Neue in Salzsäure, erhitzt die Lösung, fällt sie, nach Zusatz von Chlorwasser, wieder mit Ammon, filtrirt, wäscht aus, glüht und wägt. Je nach Umständen bestimmt man dann auch wohl die Menge der einzelnen Bestandtheile des Niederschlages, was — in Betreff des Eisenoxyds und Manganoxyduloxyds — sehr gut maassanalytisch geschehen kann (§. 128. B. 10).
d. Die von der ersten und zweiten Fällung mit Ammon abfiltrirten Flüssigkeiten vereinigt man, neutralisirt sie fast mit Salzsäure, so dass das Ammon nur ganz schwach vorwaltet, und bestimmt Kalk und Magnesia nach §. 122. B. 3. a. (Man versäume nie, den Kalk, nach dem Wägen, auf einen Gehalt an Magnesia zu prüfen).
e. Die Kohlensäure bestimmt man nach §. 110. II. b. α. oder β. bb.
B. Maassanalytische Bestimmung des kohlensauren Kalks (und der kohlensauren Magnesia).
§. 204.
a. Erfordernisse.
1. Salzsäure, von welcher 50 C.C. = 100 Bürettengrade 5 Grm. kohlensauren Kalk neutralisiren. Man stellt dieselbe genau nach der in §. 185 angegebenen Art mit Hülfe von reinem kohlensauren Natron her, indem man die 5 Grm. kohlensaurem Kalk äquivalente Menge kohlensauren Natrons in Rechnung bringt (d. i. 5,3 Grm).
2. Natronlauge, von welcher zwei Raumtheile einen Raumtheil der Salzsäure neutralisiren. Die Darstellung derselben siehe §. 182.
b. Ausführung bei gänzlicher oder fast gänzlicher Abwesenheit von kohlensaurer Magnesia.
Man wägt 5 Grm. des zu prüfenden, fein gepulverten Minerals ab, bringt dieselben in einen geräumigen Kolben, fügt etwa 50 C.C. Wasser zu und lässt dann aus einer Mohr'schen Pipette nach und nach 50 C.C. der in a. 1. genannten Salzsäure zufliessen. (Bei sehr reinen Kalksteinen setzt man, um die Lösung zu beschleunigen, besser 105 C.C. zu). Wenn keine Einwirkung mehr erfolgt, verschliesst man den Kolben mit einem ein Schenkelrohr tragenden Stopfen und erhitzt gelinde, um die gelöste Kohlensäure auszutreiben. Die Gasblasen leitet man durch ein wenig Wasser. Wenn der Zweck erreicht ist, nimmt man die Lampe weg, lässt das vorgeschlagene Wasser zurücksteigen, versetzt die Flüssigkeit mit etwas Lackmustinctur und lässt nun aus einer zweiten Mohr'schen Pipette oder aus einer Bürette so lange von der Natronlösung zufliessen, bis die Flüssigkeit eben blau geworden ist. — Zieht man die Hälfte der verbrauchten Bürettengrade Natronlauge von den angewandten Bürettengraden Salzsäure ab, so giebt der Rest (d. h. die Bürettengrade Salzsäure, welche zur Neutralisation des kohlensauren Kalks gedient haben) geradezu die Procente des Minerals an kohlensaurem Kalk an. (Resultate sehr befriedigend.) Diese Methode in etwas veränderter Ausführung ist zuerst von Bineau vorgeschlagen und angewandt worden.
c. Ausführung bei Anwesenheit von kohlensaurer Magnesia.
Da 1 Aeq. kohlensaure Magnesia gerade so viel Salzsäure abstumpft, als 1 Aeq. kohlensaurer Kalk, so erhält man bei Mineralien, welche erstere enthalten, durch das in b. genannte Verfahren die Menge des kohlensauren Kalks sammt der der kohlensauren Magnesia, die letztere ausgedrückt durch ihre äquivalente Menge kohlensauren Kalks (d. h. für je 42 kohlensaure Magnesia findet man 50 kohlensauren Kalk). Will man daher die Menge des Kalks und der Magnesia gesondert erfahren, so muss man ausser der nach b. vorzunehmenden Gesammtbestimmung auch noch den Kalk oder die Magnesia allein bestimmen. Man kann zu dem Behufe eine der beiden folgenden Methoden wählen.
1. Man versetzt die Lösung von 5 Grm. des Minerals mit 3 Grm. Salmiak, dann mit Ammon und kohlensaurem Ammon im Ueberschuss, lässt einige Stunden stehen und filtrirt alsdann (den an den Wänden fest haftenden kohlensauren Kalk reibt man nicht ab). Man wäscht nunmehr aus, spritzt den Inhalt des Filters in das zum Fällen benutzte Becherglas, verbrennt zuletzt das Filter, bringt die Asche ebenfalls in das Becherglas und verfährt mit dessen Inhalt nach b. Man erfährt so die Menge des Kalks allein und somit aus der Differenz, nach geeigneter Umrechnung des kohlensauren Kalks auf kohlensaure Magnesia, die Menge der letzteren.
2. Man versetzt die Lösung von 5 Grm. des Minerals in gewöhnlicher, nicht titrirter Salzsäure (von der man einen möglichst geringen Ueberschuss anwendet) mit einer Auflösung von Kalk in Zuckerwasser so lange noch ein Niederschlag entsteht. Hierdurch wird nur die Magnesia gefällt. Man filtrirt sie ab, wäscht sie aus, behandelt sie nach b. und erfährt so die Menge der Magnesia, ausgedrückt durch ihre äquivalente Menge kohlensauren Kalks. Die Quantität des letzteren ergiebt sich aus der Differenz.
Die Methode 2. ist nur dann zu empfehlen, wenn wenig Magnesia zugegen ist.
11. Analyse der Eisenerze.
Die am häufigsten zur Anwendung und folgeweise zur Untersuchung kommenden Eisenerze sind: der Rotheisenstein, der Brauneisenstein, Raseneisenstein, Magneteisenstein und Spatheisenstein. Bald handelt es sich um vollständige Analyse, bald nur um die Bestimmung einzelner Bestandtheile (des Eisengehaltes, der Phosphorsäure, Schwefelsäure etc.), bald nur um die Ermittlung des Eisens.
A. Methoden zur vollständigen Analyse.
§. 205.
I. Rotheisenstein.
Die Rotheisensteine enthalten das Eisen als Oxyd; ausserdem findet sich darin gewöhnlich etwas in Säuren unlösliche Gangart, zuweilen kohlensaure alkalische Erden, stets etwas Feuchtigkeit.
Man pulvert zunächst den Stein aufs Feinste und trocknet bei 100°.
a. Man untersucht, ob durch verdünnte Salpetersäure, oder auch verdünnte kochende Essigsäure, kohlensaure alkalische Erden ausgezogen werden. Ist dies der Fall, so bestimmt man sie in der Lösung.
b. Von dem von kohlensauren alkalischen Erden freien oder davon befreiten Pulver glüht man eine Probe erst so, dann in Wasserstoffgas (am besten in einem Porzellanschiffchen, welches in eine Porzellanröhre geschoben ist; §. 128. B. 3.). Der Gewichtsverlust giebt den Sauerstoffgehalt des Eisenoxyds an und lässt somit dies berechnen.
c. Den Rückstand behandelt man mit verdünnter Salzsäure. Es löst sich das Eisen, die Gebirgsart bleibt zurück. Man bestimmt am einfachsten in der Lösung, ohne sie zu filtriren, das Eisen maassanalytisch (§. 89. 2. a.), filtrirt alsdann die Gebirgsart ab, wäscht aus, trocknet und wägt. (Die so gefundene Eisenmenge muss mit der aus b. berechneten übereinstimmen.)
d. Wenn nöthig, macht man endlich noch eine Wasserbestimmung, indem man eine Probe des Pulvers glüht. (Sind kohlensaure alkalische Erden zugegen, so entweicht mit dem Wasser die Kohlensäure derselben.)
II. Brauneisenstein.
Die Brauneisensteine enthalten das Eisen als Oxydhydrat, ferner Manganoxyd, Thonerde, öfters kleine Mengen von Kalk und Magnesia, von Kieselsäure (an Basen gebundene), Phosphorsäure und Schwefelsäure und bald grössere, bald kleinere Quantitäten von Quarzsand oder in Salzsäure unlöslicher Gangart.
Ihre genaue und vollständige Analyse bietet einige Schwierigkeit. Man kann dazu eine der folgenden Methoden wählen. Jedenfalls beginnt man damit, den Stein fein zu pulvern, das Pulver bei 100° zu trocknen und, um den Wassergehalt zu finden, eine Probe zu glühen.
a. Zerlegung auf trocknem Wege. (Dieselbe ist namentlich dann zu empfehlen, wenn das Mineral wenig Kieselsäure, Thonerde, Kalk und Magnesia enthält.)
Man schmelzt eine abgewogene Probe mit dem dreifachen Gewicht kohlensauren Natronkalis zusammen, digerirt die Masse mit Wasser, bis alles Lösliche gelöst ist, filtrirt und wäscht gut aus.
aa. Das Filtrat säuert man mit Salzsäure an und scheidet die Kieselsäure nach gewohnter Art ab. Das Filtrat versetzt man mit einigen Tropfen Chlorbaryum und filtrirt einen etwa entstehenden Niederschlag von schwefelsaurem Baryt nach 24 Stunden ab. Aus der abfiltrirten Flüssigkeit entfernt man zunächst den Baryt durch einige Tropfen verdünnter Schwefelsäure, dann fällt man die Phosphorsäure nach §. 106. I. b.
bb. Den Niederschlag löst man in Salzsäure und verfährt mit der Lösung nach §. 129.
b. Zerlegung auf nassem Wege.
Erste Methode[127].
Man erhitzt etwa 10 Grm. des fein gepulverten Minerals in einem schief liegenden Kolben mit concentrirter Salzsäure bis zur vollständigen Zersetzung, verdünnt mit Wasser, filtrirt in einen 300 C.C. fassenden Messkolben und wäscht den Rückstand aus. Nach dem Trocknen glüht und wägt man denselben; er besteht aus Quarzsand oder Gangart und aus ausgeschiedener Kieselsäure. Durch Behandeln mit kochender kohlensaurer Natronlösung lässt sich letztere abscheiden und bestimmen (§. 201. b.).
Mit dem Filtrate verfährt man also:
1. 50 C.C. versetzt man mit Chlorbaryum zur Bestimmung der Schwefelsäure.
2. 50 C.C. verdampft man im Wasserbade, um den grösseren Theil der freien Säure zu verjagen, dann verdünnt man, fällt, nach Zusatz von etwas kohlensaurem Natron, mit kohlensaurem Baryt, lässt ½ Stunde stehen und filtrirt alsdann ab.
aa. Den Niederschlag löst man nach dem Auswaschen in Salzsäure, fällt den Baryt durch Schwefelsäure, dann versetzt man mit Ammon bis eben alkalisch und filtrirt den Niederschlag ab. Derselbe wird ausgewaschen, geglüht, gewogen. Er besteht aus Eisenoxyd, Thonerde, etwas Kieselsäure und Phosphorsäure. Sein Gesammtgewicht dient zur Controle. Nach dem Wägen digerirt man ihn mit concentrirter Salzsäure, scheidet und bestimmt so die kleine Menge der in die salzsaure Lösung übergegangenen Kieselsäure, reducirt das Filtrat mit schwefligsaurem Natron und verfährt überhaupt zur Bestimmung des Eisens, der Thonerde und Phosphorsäure nach §. 128. B. 1. In dem alkalischen Filtrate trennt man, nachdem man es angesäuert und die Lösung mit etwas chlorsaurem Kali gekocht hat, Thonerde und Phosphorsäure nach einer der in §. 106. II. f. angegebenen Methoden.
bb. Im Filtrate bestimmt man Mangan und alkalische Erden nach §. 129.
3. In 100 C.C. bestimmt man zur Controle die Phosphorsäure nach §. 106. II. o. (Giebt sehr gute Resultate.)
4. In 50 C.C. bestimmt man zur Controle das Eisen maassanalytisch nach §. 206.
Zweite Methode.
1. Man zersetzt etwa 3–4 Grm. mit Salzsäure und verfährt mit dem unlöslichen Rückstande, wie eben angegeben.
2. Die salzsaure Lösung verdampft man zur Trockne und scheidet nach üblicher Art die Kieselsäure ab (§. 111. II. a.).
3. Das Filtrat reducirt man mit schwefligsaurem Natron (§. 106. II. n.), treibt durch mässiges Kochen die überschüssige schweflige Säure aus und sättigt die Flüssigkeit mit Schwefelwasserstoff. Entsteht hierdurch ein Niederschlag, so ist derselbe auf Kupfer und Arsen zu untersuchen.
4. Das Filtrat kocht man, bis der Schwefelwasserstoff ausgetrieben ist, fällt dann mit kohlensaurem Natron, kocht mit überschüssig zugesetzter Natronlauge und filtrirt, genau wie in §. 128. B. 1. a. angegeben. Man erhält so einen schwarzen Niederschlag und ein alkalisches Filtrat.
5. Den Niederschlag, welcher hauptsächlich aus Eisenoxyduloxyd besteht, und kohlensaures Manganoxydul, kohlensaure und phosphorsaure Kalk- und Bittererde enthalten kann, löst man in Salzsäure und scheidet die Phosphorsäure nach §. 106. II. n. in Verbindung mit einer geringen Menge Eisenoxyd ab, filtrirt und trennt beide nach §. 106. II. h. γ. Das so erhaltene Eisenoxyduloxyd löst man in Salzsäure und hebt die Lösung wie auch die alkalische Phosphorsäurelösung, nachdem man letztere mit Salzsäure angesäuert hat, auf, um sie später mit den Hauptlösungen zu vereinigen.
6. Die von dem phosphorsauren Eisenoxyd abfiltrirte Flüssigkeit behandelt man (nachdem die in 5. erhaltene Eisenlösung zugefügt ist) zur Trennung des Eisens, Mangans, des Kalks und der Magnesia, nach §. 129. 3.
7. Das die Thonerde und den grösseren Theil der Phosphorsäure enthaltende alkalische Filtrat säuert man an, kocht mit etwas chlorsaurem Kali, fällt mit Ammon, fügt Chlorbaryum zu und verfährt überhaupt genau nach §. 106. II. f. δ.
8. Die Schwefelsäure bestimmt man in einer besonderen Portion, wie bei der ersten Methode angegeben.
III. Raseneisensteine.
Dieselben stellen Gemenge von Eisenoxydhydrat mit den basischen Eisenoxydsalzen von Schwefelsäure, Phosphorsäure, Quellsäure, Quellsatzsäure und Huminsäure dar und enthalten ausserdem meist Gangart, Thonerde, Kalk und Bittererde.
Nachdem dieselben gepulvert und getrocknet sind, glüht man zunächst eine Probe in einem offenen Platintiegel, anfangs sehr gelinde, um die organischen Säuren zu verbrennen, allmälig stark und andauernd im schief gelegten Tiegel. Mit dem Rückstande verfährt man nach einer der in II. angegebenen Methoden.
Sollen die organischen Säuren erkannt und bestimmt werden, so kocht man eine grössere Probe des fein gepulverten Erzes mit reiner Kalilauge, bis es sich in eine flockige Masse verwandelt hat. Man filtrirt alsdann ab und verfährt mit dem Filtrate nach §. 177. 9.
IV. Magneteisensteine.
Dieselben enthalten das Eisen als Oxyduloxyd. Man analysirt sie wie die Rotheisensteine und bestimmt darauf in einer besonders abgewogenen, bei Luftabschluss in Salzsäure gelösten Portion das Eisenoxydul maassanalytisch nach §. 89. 2. a.
V. Spatheisensteine.
Dieselben enthalten kohlensaures Eisenoxydul, meist verbunden mit kohlensaurem Manganoxydul und kohlensauren alkalischen Erden, oft gemengt mit Thon und Gangart.
Das gepulverte Mineral wird getrocknet.
a. Den Wassergehalt bestimmt man nach §. 19.
b. Den Gehalt an Kohlensäure nach §. 110. II. b. β.
c. Eine dritte Probe löst man in Salzsäure unter Zusatz von Salpetersäure, filtrirt, nach vollständiger Zersetzung, einen etwaigen unlöslichen Rückstand ab und trennt im Filtrate die Basen nach einer der in §. 129 angegebenen Methoden.
d. In einer vierten, bei Luftabschluss in Salzsäure gelösten Probe bestimmt man die Quantität des Eisenoxyduls maassanalytisch nach §. 89. 2. a.
B. Maassanalytische Bestimmung des Eisens in den Eisenerzen.
§. 206.
Man erhitzt 1 Grm. oder auch eine beliebige geringere Menge[128] in einem schief liegenden langhalsigen Kolben mit concentrirter Salzsäure bis zur völligen Zersetzung, verdünnt mit etwa 25–50 C.C. Wasser und wirft einige kleine Körnchen granulirtes Zink oder einige Stückchen reines Zinkblech hinein. Den Kolben verschliesst man mit einem Stopfen, der eine Schenkelröhre trägt. Den äusseren etwas geneigten Schenkel richtet man in ein kleines Becherglas, in dem sich etwas Wasser befindet. (Die Röhre tauche nicht oder kaum in das Wasser.) Man erhitzt zum Kochen. Ist die Flüssigkeit, nachdem sich das Zink gelöst hat, noch nicht völlig farblos, so bringt man noch eine kleine Menge Zink hinzu. Zuletzt erhitzt man am bequemsten bis alles Zink (dessen Menge daher nicht zu gross sein darf) gelöst ist. Nach einigem Abkühlen lässt man das Wasser im vorgestellten Bechergläschen zurücksteigen, kühlt den Kolben ab, bringt seinen Inhalt in ein Becherglas und verfährt nach §. 89. 2. a. — Ich mache hier mit Nachdruck darauf aufmerksam, dass es mir bequemer und genauer scheint, eine beliebige abgewogene Menge Eisensteinpulver, d. h. nicht gerade 1 Grm., zu nehmen, und dass ich es vorziehe, die Chamäleonlösung, von der vorausgesetzt wird, dass ihr Concentrationsgrad ungefähr richtig ist, nur zu titriren, aber nicht weiter zu verdünnen. Bei einer so veränderlichen Flüssigkeit, wie die Chamäleonlösung, ist jede unnöthige Manipulation zu vermeiden. Die nothwendige kleine Rechnung ist gar nicht in Anschlag zu bringen.
12. Kupferkies.
§. 207.
Der Kupferkies enthält Kupfer, Eisen, Schwefel, ausserdem meist Gangart. Ob noch weitere Metalle vorhanden sind, muss die qualitative Analyse lehren.
Das fein gepulverte Mineral trocknet man bei 100°.
a. Die Bestimmung des Schwefels geschieht nach §. 116. II. 1. oder, und zwar gewöhnlich, nach §. 116. II. 2. a. α. oder β.
b. Bei Anwendung der ersten Methode löst man die Oxyde in Salzsäure und trennt Kupfer und Eisen durch Schwefelwasserstoff, — bei Anwendung der zweiten entfernt man entweder den Barytüberschuss durch Schwefelsäure und leitet dann Schwefelwasserstoff ein, oder man verwendet zur Bestimmung der Basen eine neue Probe. —
Soll nur die Menge des Kupfers bestimmt werden, so kann man sich, nach Schwarz, auch geradezu der von ihm angegebenen maassanalytischen Methode bedienen, vergl. §. 95. 3. b. Doch ist dabei zu beachten, dass man, um die Reduction zu bewirken, nur bis 80° erwärmen darf. Bei dieser Temperatur fällt aus der mit viel weinsteinsaurem Alkali versetzten Flüssigkeit kein Eisen nieder. Sollte indess auch etwas niederfallen, so hat dies auf die Kupferbestimmung keinen nachtheiligen Einfluss.
Bei dieser Gelegenheit will ich noch einer vor Kurzem von einem meiner Schüler, Herr de Haen, ermittelten maassanalytischen Kupferbestimmung erwähnen, welche, richtig angewandt, in ganz kurzer Zeit sehr befriedigende Resultate liefert.
Dieselbe beruht auf der Thatsache, dass, wenn ein gelöstes Kupferoxydsalz mit überschüssigem Jodkalium gemischt wird, sich Kupferjodür und freies Jod ausscheiden, welches letztere in der Jodkaliumlösung gelöst bleibt: 2(CuO, SO3) + 2KJ = Cu2J + 2KO, SO3 + J. — Bestimmt man nun das Jod nach der Bunsen'schen Methode, so erfährt man die Menge des Kupfers. Bei der Ausführung verfährt man zweckmässig folgendermaassen. Man führt das Kupfer in schwefelsaure Lösung über, welche am besten neutral ist, aber auch ohne allen Nachtheil eine mässige Menge freie Schwefelsäure enthalten kann. Diese Lösung verdünnt man in einem Messkolben auf ein bestimmtes Volumen, so zwar, dass 100 C.C. etwa 1–2 Grm. Kupferoxyd enthalten. Man bringt jetzt etwa 10 C.C. der Bunsen'schen Jodkaliumlösung in ein geräumiges Becherglas, fügt 10 C.C. der besagten Kupferlösung zu, mischt, setzt alsdann ungesäumt schweflige Säure zu und verfährt überhaupt nach §. 114. Anhang. — Freie Salpetersäure, auch freie Salzsäure, in der Kupferlösung ist zu vermeiden, auch nimmt die Genauigkeit der Resultate ab, wenn man die mit Jodkalium vermischte Kupferlösung längere Zeit stehen lässt, bevor man schweflige Säure zufügt. — Vermeidet man diese Punkte, so sind die Resultate höchst genau. So erhielt Herr de Haen statt 0,3566 Kupfervitriol 0,3567, — statt 100 metallischen Kupfers 99,89 und 100,1[129].
13. Bleiglanz.
§. 208.
Der Bleiglanz, von allen Bleierzen das verbreitetste, enthält häufig kleinere oder grössere Mengen von Eisen, Kupfer, Silber und gewöhnlich mehr oder weniger in Säuren unlösliche Gangart.
Seine Analyse vollbringt man, nachdem das Erz fein zerrieben und bei 100° getrocknet worden ist, am besten auf folgende Art.
Man oxydirt eine abgewogene Quantität (1–2 Grm.) mit schwefelsäurefreier, ganz starker, rother rauchender Salpetersäure (siehe §. 116. II. 2. a. α., doch setzt man den Bleiglanz nicht in einem Röhrchen der Einwirkung der Säure aus. War die Säure hinlänglich stark, so scheidet sich kein Schwefel aus. Nachdem man längere Zeit gelinde erwärmt hat, verdünnt man mit Wasser, filtrirt ab und wäscht den Rückstand aus.
a. Nachdem der Rückstand getrocknet ist, glüht und wägt man ihn (§. 92. 2.). Derselbe besteht aus schwefelsaurem Bleioxyd, durch Säure unzersetzter Gangart, Kieselsäure etc. Man erhitzt den Rückstand, oder einen aliquoten Theil desselben, mit Salzsäure zum Kochen, filtrirt nach einiger Zeit die Flüssigkeit ab, doch so, dass der Niederschlag nicht mit aufs Filter kommt, übergiesst von Neuem mit Salzsäure, kocht wieder und fährt so fort, bis alles schwefelsaure Bleioxyd gelöst ist; zuletzt bringt man Alles aufs Filter, wäscht mit siedendem Wasser aus, bis jede Spur Chlorblei entfernt ist, trocknet, glüht und wägt den Rückstand. Zieht man seine Menge von der des oben gewogenen ab, so ergiebt sich die Menge des schwefelsauren Bleioxyds, welche in jenem enthalten war.
b. Die salpetersaure Lösung verdampft man zunächst, um den Ueberschuss der freien Säure zu entfernen, fast zur Trockne, dann verdünnt man und prüft mit sehr verdünnter Salzsäure auf Silber. Entsteht ein Niederschlag, so vermehrt man die Menge der Salzsäure, wenn nöthig, und bestimmt das Chlorsilber, nachdem es mit siedendem Wasser ausgewaschen worden ist. Im Filtrate bestimmt man zunächst die darin noch vorhandene Schwefelsäure mittelst essigsauren Baryts, dann fällt man mit Schwefelwasserstoff. Der Niederschlag enthält neben etwas Schwefelblei möglichenfalls Schwefelkupfer, vielleicht auch noch andere Schwefelmetalle. Man trennt dieselben, sowie die im Filtrat durch Schwefelammonium fällbaren Metalle, nach den Methoden des 6. Abschnittes.
Die Quantität des Schwefels ergiebt sich, wenn man die in a. (im schwefelsauren Bleioxyd) und die in b. (im schwefelsauren Baryt) gefundenen addirt.
Um ganz kleine Mengen Silber und die (nach Percy und Smith) häufig vorkommenden sehr geringen Spuren von Gold zu finden und in Bleiglanzen zu bestimmen, schmelzt man am besten eine grössere Menge Bleiglanz mit kohlensaurem Natron und Salpeter zusammen (10 Thle. Bleiglanz, 30 Thle. kohlensaures Natron, 3 Thle. Salpeter) bestimmt im erhaltenen Regulus das Silber durch Cupellation (§. 131. 7.) und trennt es sodann vom Gold durch Salpetersäure.
14. Zinkerze.
§. 209.
A. Galmei und Kieselzinkerz.
Ersterer besteht aus kohlensaurem Zinkoxyd, welches gewöhnlich grössere oder kleinere Beimengungen von Eisenoxydul, Manganoxydul, Bleioxyd, Cadmiumoxyd, Kalk, Magnesia und Kieselsäure enthält; letzteres aus kieselsaurem Zinkoxyd, welchem Silicate von Bleioxyd, Zinnoxyd, Manganoxyd, Eisenoxyd etc. beigemengt sein können.
Das Erz wird fein gepulvert und bei 100° getrocknet.
a. Man behandelt eine Probe nach §. 111. II. a., d. h. man scheidet die Kieselsäure auf die gewöhnliche Art ab. Da ihr meist Sand oder unzersetzte Gangart beigemischt ist, so ist sie davon durch kochende Sodalösung zu trennen (§. 201. b.).
b. Beim Behandeln des Rückstandes mit Salzsäure und Wasser sorgt man, dass auf 30 Thle. von jener etwa 100 Thle. Wasser kommen (Seite 310. Anmerk.).
c. Die so erhaltene Lösung fällt man mit Schwefelwasserstoff und trennt etwa gefällte Metalle nach den Methoden des 5. Abschnittes.
d. Das Filtrat neutralisirt man mit Ammon, fällt mit Schwefelammonium, behandelt den Niederschlag genau nach §. 85. b., wägt das erhaltene, Eisen- und Manganoxyd enthaltende Zinkoxyd, bestimmt darauf in einer abgewogenen Probe das Mangan volumetrisch (§. 128. B. 10. d.), endlich in der hierbei erhaltenen Lösung das Eisenoxyd, nach Reduction mit Zink, mit Chamäleonlösung, wie in §. 206.
e. In der vom Schwefelzink abfiltrirten Flüssigkeit bestimmt man Kalk und Magnesia nach §. 127. A.
f. Die Kohlensäure bestimmt man in einer besonderen Probe nach §. 110. b.
g. Enthält das Mineral Wasser, so ist dessen Gehalt nach §. 19 zu ermitteln.
B. Zinkblende.
Dieselbe besteht aus Schwefelzink, dem häufig andere Schwefelmetalle beigemengt sind, namentlich die des Bleis, Cadmiums, Kupfers, Eisens, Mangans. Ausserdem hat man bei der Analyse auf die eingemengte Gangart Rücksicht zu nehmen.
Die Blende wird sehr fein zerrieben und bei 100° getrocknet.
a. Enthält dieselbe kein Blei, so bestimmt man darin den Schwefel nach §. 116. II. 1., oder, und zwar gewöhnlich, nach §. 116. II. 2. a. α. oder β., enthält sie Blei, so verfährt man wie in §. 208 angegeben.
b. Die Bestimmung der Basen nimmt man am besten in einer zweiten Portion vor. Bei Abwesenheit von Blei löst man dieselbe in Salzsäure unter Zusatz von Salpetersäure und verfährt mit der Lösung wie in §. 209. A., — bei Anwesenheit von Blei ist folgende Methode bequem und genau. Man erhitzt mit rauchender Salzsäure bis zur vollständigen Zersetzung, verdampft zur Syrupdicke und verdünnt mit dem 5- oder 6fachen Volum starken Alkohols. Nach einigen Stunden filtrirt man das Chlorblei sammt der ungelöst gebliebenen Gangart auf einem gewogenen Filter ab, wäscht es mit Alkohol aus, trocknet, wägt, behandelt mit siedendem Wasser, bis alles Chlorblei gelöst ist, wägt den gebliebenen Rückstand wieder und findet aus der Differenz das Chlorblei. Das Filtrat befreit man durch Abdestilliren oder Verdunsten von Alkohol und verfährt sodann mit der salzsauren Lösung nach §. 209. A.
Anhang zu II. Bestimmung des Traubenzuckers und Fruchtzuckers, des Rohrzuckers, Milchzuckers, Stärkemehls und Dextrins.
Da die Bestimmung der in der Ueberschrift genannten Verbindungen bei der Analyse landwirthschaftlicher und technischer Producte, sowie bei der pharmaceutischer Präparate sehr häufig vorkommt, auch im Hinblick auf die Untersuchung diabetischen Harnes von Wichtigkeit ist, so gebe ich einige der besten von den hierzu dienenden Methoden in diesem Anhange.
Sieht man von den rein physikalischen Verfahrungsweisen ab, welche sich entweder auf das specifische Gewicht der Zuckerlösungen, oder auf ihr Verhalten zum polarisirten Lichte gründen, so bieten sich zur Bestimmung des Traubenzuckers und somit auch zu der der übrigen Verbindungen, welche sich in Traubenzucker überführen lassen, hauptsächlich zwei Methoden dar. Nur diese letzteren sollen hier betrachtet werden.
A. Methoden, welche auf der Reduction von Kupferoxyd zu Kupferoxydul beruhen[130].
§. 210.
Erhitzt man eine Lösung, welche Kupfervitriol, neutrales weinsaures Kali und Natronlauge im richtigen Verhältnisse enthält, für sich, selbst bis zum völligen Kochen, so bleibt sie unverändert; erwärmt man sie dagegen nach Zusatz von Traubenzucker, so scheidet sich Kupferoxydul aus. Die Menge des so reducirten Kupferoxyds entspricht der Menge des zugesetzten Traubenzuckers, und zwar reducirt 1 Aeq. des letzteren (C12H12O12) = 2250, 10 Aeq. Kupferoxyd = 4960 (Fehling, C. Neubauer). Kennt man daher die Menge des reducirten Kupfers, so kennt man auch die des zugesetzten Traubenzuckers.
Auf dieses Princip lassen sich zwei Methoden gründen. Man kann nämlich entweder zu einer Kupferlösung von bekanntem Gehalte gerade so viel Traubenzuckerlösung setzen, als erforderlich ist, um alles Oxyd zu reduciren, oder man kann die Kupferlösung im Ueberschuss anwenden und das abgeschiedene Oxydul bestimmen. Die erstere Methode ist die am häufigsten angewandte; zu der anderen nimmt man seine Zuflucht, wenn dunkelgefärbte Flüssigkeiten ein genaues Beobachten der vollendeten Ausscheidung erschweren.
Ich spreche zuerst von der Bestimmung des Traubenzuckers, sodann von der Art, wie man Rohrzucker, Stärkemehl etc. am besten in solchen überführt.
1. Bestimmung des Traubenzuckers, sofern derselbe in reiner oder fast reiner wässeriger Lösung enthalten ist.
Erste Methode.
Erfordernisse.
a. Kupferlösung. Man löst genau 40 Grm. reinen krystallisirten, durch Zerreiben und Pressen von anhängender Feuchtigkeit völlig befreiten Kupfervitriol in etwa 160 Grm. Wasser. Man löst ferner in einem anderen Gefässe 160 Grm. neutrales weinsaures Kali in wenig Wasser, und fügt 600–700 Grm. Natronlauge von 1,12 specif. Gewicht zu. Nun giesst man die erste Lösung nach und nach zu der zweiten und verdünnt die tiefblaue, klare Flüssigkeit genau auf 1155 C.C.[131]. Je 10 C.C. dieser Lösung enthalten 0,3463 Grm. Kupfervitriol und entsprechen genau 0,050 Grm. wasserfreiem Traubenzucker. — Die Lösung bewahre man an einem kühlen dunklen Orte auf; bevor man sie gebraucht, erhitze man 10 C.C. mit 40 C.C. Wasser einige Minuten lang zum Kochen. Nur wenn sie hierbei unverändert bleibt und ganz und gar kein Oxydul ausscheidet, darf sie angewendet werden.
b. Zuckerlösung. Dieselbe muss so verdünnt werden, dass sie etwa ½ bis höchstens 1 Proc. Zucker enthält. Fände man daher bei einem ersten Versuche, dass die Concentration noch zu gross ist, so verdünnt man die Lösung mit einer bestimmten Menge Wasser und wiederholt den Versuch.
Ausführung.
Man bringt genau 10 C.C. der Kupferlösung in eine Porzellanschale, fügt 40 C.C. Wasser zu, erhitzt zum gelinden Sieden und lässt nun aus einer in ⅕ Grade oder 1⁄10 C.C. eingetheilten Bürette oder Pipette die Zuckerlösung langsam und portionenweise zufliessen. Die Flüssigkeit erscheint nach Zusatz der ersten Tropfen durch das in der blauen Lösung suspendirte Oxydulhydrat und Oxydul grünlichbraun; je mehr man zusetzt, desto reichlicher und röther ist der Niederschlag und desto schneller setzt er sich ab. Sobald der Niederschlag hochroth erscheint, nimmt man die Lampe weg, lässt den Niederschlag sich ein wenig setzen und neigt die Schale, wobei man leicht die geringste blaugrüne Färbung wahrnehmen kann. Will man ganz sicher gehen, so giesst man eine kleine Portion der klaren überstehenden Flüssigkeit in ein Proberöhrchen, setzt 1 Tropfen Zuckerlösung zu und erhitzt. Schon bei der leisesten Spur noch unzersetzten Kupfersalzes bildet sich ein zuerst wolkenartig erscheinender, gelblichrother Niederschlag. Ist noch ein solcher entstanden, so giebt man die Probe wieder zum Ganzen und fährt mit dem Zusatz der Zuckerlösung fort, bis die Reduction vollendet ist. In der verbrauchten Zuckerlösung sind 0,050 Grm. wasserfreier Traubenzucker enthalten.
Ist der Versuch beendigt, so prüft man, ob der Punkt der eben vollendeten Reduction auch in der That völlig genau getroffen ist, ob also in der Lösung weder Kupfer noch Zucker oder ein braunes Zersetzungsproduct des letzteren vorhanden ist. Man filtrirt zu dem Ende eine Probe der noch ganz heissen Flüssigkeit ab. War der Punkt richtig getroffen, so muss das Filtrat farblos, nicht bräunlich sein, und Proben desselben müssen unverändert bleiben, sowohl wenn man sie mit einem Tropfen Probekupferlösung erhitzt, als auch wenn man sie ansäuert und Ferrocyankalium oder Schwefelwasserstoff zufügt. Findet man, dass Kupferoxyd oder Zucker in wahrnehmbarem Ueberschusse vorhanden ist, so muss der Versuch wiederholt werden.
Die Resultate fallen übereinstimmend aus und sind ganz befriedigend.
Zweite Methode.
Dieselbe erfordert die nämlichen Lösungen wie die erste. Man bringt 20 C.C. der Kupferlösung und 80 C.C. Wasser (oder auch eine grössere Menge der in gleicher Weise verdünnten Kupferlösung) in eine Porzellanschale, fügt eine abgemessene Menge der verdünnten Zuckerlösung zu, doch nicht so viel, dass alles Kupferoxyd reducirt werden könnte, und erhitzt etwa 10 Minuten lang auf dem Wasserbade. Nach beendigter Reduction wäscht man das Kupferoxydul durch Decantation mit siedendem Wasser aus. Die abgegossenen Flüssigkeiten filtrirt man durch ein bei 100° getrocknetes, gewogenes Filter, bringt zuletzt auch den Niederschlag darauf, trocknet ihn bei 100° und wägt ihn. Statt dieser Bestimmung kann man auch die Schwarz'sche wählen (§. 95. 3. b.), oder das Oxydul bei Luftzutritt glühen und dann durch Behandlung mit rauchender Salpetersäure völlig in Oxyd überführen.
100 Thle. wasserfreier Traubenzucker entsprechen 220,5 Kupferoxyd[132], oder 198,2 Kupferoxydul[133], oder 155,55 Eisen (welches aus dem Zustand des Chlorids in den des Chlorürs übergeführt worden ist).
Bei Anwendung dieser Methode darf man nicht vergessen, dass das ausgeschiedene Kupferoxydul in der überstehenden Flüssigkeit, sobald dieselbe erkaltet — unter Zutritt des atmosphärischen Sauerstoffs — sich allmälig wieder zu Oxyd löst. Man darf daher von der oben angegebenen Art des Auswaschens nicht abweichen.
2. Modificationen der angegebenen Verfahrungsweisen und Ueberführung von Rohrzucker, Stärkemehl etc. in Traubenzucker.
a. Die in 1. angegebenen Methoden können auf Trauben-, Apfel- etc. Saft ohne Weiteres angewendet werden, nachdem man diesen in geeignetem Maasse verdünnt hat. — Dasselbe gilt von diabetischem Harn. Die in den genannten Fruchtsäften und im normalen Harn enthaltenen sonstigen Stoffe sind ohne Einfluss auf die Probekupferlösung.
b. Pflanzensäfte, welche dunkel gefärbt sind und sich daher zur directen Anwendung nicht eignen, klärt man, indem man eine abgemessene Menge eben zum Kochen erhitzt, dann einige Tropfen Kalkmilch zusetzt, wodurch ein starker Niederschlag (von Albumin, Farbstoff, Kalksalzen etc.) zu entstehen pflegt. Man filtrirt durch Thierkohle, wäscht vollkommen aus und bringt das mit dem Waschwasser gemischte Filtrat auf ein bestimmtes Maass, meist auf das 10-, 15- oder 20fache des ursprünglichen (Neubauer).
c. Rohrzucker oder Rohrzucker enthaltende Pflanzensäfte (Zuckerrohr-, Runkelrüben-, Ahorn- etc. Saft) müssen zuvor in Traubenzucker enthaltende Flüssigkeiten übergeführt werden. Es geschieht dies durch andauerndes Erhitzen mit verdünnter Schwefelsäure. So bereitet man z. B. Runkelrübensaft vor, indem man 15–20 C.C. des nach b. geklärten Saftes mit 12 Tropfen verdünnter Schwefelsäure (1 SO3, HO + 5 Wasser) 1 bis 2 Stunden lang (am besten im Dampfbade) unter Erneuerung des verdunstenden Wassers kocht, darauf die freie Säure durch eine verdünnte Lösung von kohlensaurem Natron neutralisirt, das Ganze auf das zehnfache Volum des ursprünglichen verdünnt und dann zur Prüfung benutzt.
100 Thle. Traubenzucker (C12H12O12) entsprechen 95 Thln. Rohrzucker (C12H11O11). 10 C.C. der Kupferlösung werden also durch 0,0475 Grm. Rohrzucker zersetzt.
d. Ebenso wie Rohrzucker muss auch Stärkemehl oder Dextrin oder müssen Stärkemehl oder Dextrin enthaltende Substanzen behandelt werden, doch ist bei solchen längere Einwirkung erforderlich. Um z. B. 1 Grm. Amylum in Traubenzucker überzuführen, verfährt man zweckmässig also. — Man schüttelt dasselbe mit etwa 10 Grm. kaltem Wasser, erhitzt unter Umschwenken bis zur erfolgten Kleisterbildung, fügt 12 Tropfen verdünnte Schwefelsäure (1 : 5) zu, erwärmt, bis die Masse dünnflüssig geworden ist, und kocht alsdann entweder 6–10 Stunden lang in einem schief im Sandbad liegenden Kölbchen unter häufigem Ersetzen des verdunsteten Wassers[134], oder man erhitzt 24 bis 36 Stunden im Dampfbade. Nach geschehener Ueberführung (zu deren Erkennung die öfters vorgeschlagene Reaction mit Jodtinctur nicht hinlänglich zuverlässig ist) verdünnt man auf 100 oder 200 C.C. und prüft wie oben. — Will man sich auf untrügliche Art überzeugen, dass die Ueberführung des Stärkemehls in Traubenzucker auch wirklich beendigt ist, so nimmt man 20 C.C. der Flüssigkeit, erhitzt sie aufs Neue einige Stunden, spült in eine Messröhre, verdünnt auf 40 C.C. und prüft von Neuem. Man muss jetzt genau doppelt so viel Lösung verbrauchen als beim ersten Versuch; verbraucht man weniger, so ist bei dem fortgesetzten Erhitzen noch Zucker gebildet worden[135]. — 100 Thle. Traubenzucker (C12H12O12) entsprechen 90 Thln. Stärkemehl (C12H10O10), oder 10 C.C. der Probekupferlösung entsprechen 0,045 Stärkemehl.
e. Milchzucker reducirt die Probekupferlösung direct, aber in ganz anderem Verhältniss als Traubenzucker; denn während 1 Grm. des letzteren 6,926 Kupfervitriol zersetzt, reducirt 1 Thl. Milchzucker nach Neubauer 4,331 nach Mathäi[136] 4,158 Thle., oder 10 C.C. der Probekupferlösung entsprechen 0,08 Grm. Milchzucker.
Es ist daher am räthlichsten, die vorräthige Kupferlösung mit Hülfe einer titrirten Milchzuckerlösung auf ihren Wirkungswerth zu prüfen und sie dann zur Bestimmung von Milchzuckerlösungen anzuwenden, deren Gehalt erst noch bestimmt werden soll. — Zur Bestimmung des Milchzuckers in der Milch scheidet man in der Kochhitze das Casein durch etwas Essigsäure ab, klärt die colirten Molken mit ein wenig Eiweiss, filtrirt, bringt durch Zusatz von Wasser auf das 10fache Volum und prüft alsdann nach der obigen Angabe.
B. Methode, welche auf der Zersetzung des Zuckers durch geistige Gährung beruht[137].
§. 211.
1. Eine zuckerhaltige Flüssigkeit mit Ferment oder Hefe der geeigneten Temperatur ausgesetzt, unterliegt der geistigen Gährung. Aus den Elementen von 1 Aeq. wasserfreiem Traubenzucker bilden sich 2 Aeq. Alkohol und 4 Aeq. Kohlensäure (C12H12O12 = 2(C4H6O2) + 4CO2). Kennt man somit die Menge der auf diese Art erzeugten Kohlensäure, so lässt sich daraus die Quantität Zucker berechnen, welche zersetzt worden ist. 100 Thle. wasserfreier Traubenzucker liefern 51,11 Alkohol und 48,89 Kohlensäure.
2. Um nun die bei der Gährung entweichende Kohlensäure auf eine bequeme Art zu bestimmen, bedient man sich zweckmässig des in §. 110 Fig. 47 abgebildeten Apparates. Das Kölbchen A sei ziemlich gross, B möglichst klein. Das Wachsstöpfchen auf b bleibt weg.
3. Von der zuckerhaltigen Flüssigkeit nimmt man eine solche Menge, dass darin etwa 2 Grm. wasserfreier Zucker enthalten sind. Nimmt man viel mehr, so dauert die Gährung allzulange, nimmt man viel weniger, so wird die Bestimmung ungenau, weil dann die Quantität der zu wägenden Kohlensäure zu gering ist.
4. Was die Concentration der Flüssigkeit betrifft, so enthalte die Zuckerlösung auf 1 Zucker etwa 4–5 Wasser, verdünntere Lösungen sind daher durch Abdampfen im Wasserbade zu concentriren.
5. Man bringt die Zuckerlösung in das Kölbchen A, setzt einige Tropfen Weinsteinsäurelösung und eine verhältnissmässig bedeutende und gewogene Menge ausgewaschener Hefe zu, z. B. 20 Grm. frische oder eine entsprechende Menge Presshefe. (Da die Hefe für sich auch etwas Kohlensäure zu entwickeln pflegt, so kann man zu gleicher Zeit eine abgewogene grössere Menge derselben in einen ähnlichen Apparat bringen, um die aus derselben entbundene Kohlensäure bestimmen und für jene 20 Grm. in Abrechnung bringen zu können.)
6. Man tarirt oder wägt jetzt den Apparat genau und stellt ihn dann an einen Ort, an dem er ziemlich constant auf einer Temperatur von 25° erhalten wird. Die Gährung tritt bald ein, verläuft im Anfang rasch, verlangsamt sich aber später mehr und mehr. Wenn keine Gasblasen mehr durch die Schwefelsäure austreten (nach 4–5 Tagen), ist der Versuch beendigt. Man erwärmt alsdann das Kölbchen A durch Einstellen in heisses Wasser, nimmt es heraus, saugt mittelst eines durchbohrten Korkes die noch im Apparat befindliche Kohlensäure bei d aus, lässt erkalten und wägt wieder. Die Gewichtsabnahme ist gleich der entwichenen Kohlensäure; multiplicirt man deren Menge mit 2,045, so findet man die ihr entsprechende Menge Traubenzucker.
7. Sollen stärkemehlhaltige Substanzen auf diese Art untersucht werden, so führt man das Stärkemehl derselben nach der in §. 210. 2. d. angegebenen Weise in Traubenzucker über, dampft die Flüssigkeit im Wasserbade bis zur syrupartigen Consistenz ab, bringt sie in das Kölbchen A, setzt, zur Entfernung der freien Schwefelsäure, eine sehr concentrirte Lösung von neutralem weinsauren Kali in der Menge zu, dass schwefelsaures und saures weinsteinsaures Kali entsteht (die Reaction auf Lackmus giebt hierbei einen ziemlich sicheren Anhaltspunkt), und unterwirft alsdann der Gährung. Von Mehlarten wendet man etwa 3, bei Kartoffeln 6–8 Grm. an.
III. Analyse der Pflanzenaschen[138].
§. 212.
Seitdem durch die Ergebnisse der Agriculturchemie der Satz festgestellt wurde, dass zur Entwickelung jeder Pflanze gewisse unorganische Bestandtheile, welche bei verschiedenen Pflanzen verschieden sind, erfordert werden, ist ein Streben rege geworden, die für die einzelnen Gewächse — namentlich die Culturpflanzen, und ferner die Unkräuter, weil diese Rückschlüsse auf die im Boden enthaltenen Bestandtheile gestatten — nothwendigen unorganischen Bestandtheile kennen zu lernen. — Diesen Zweck suchte man durch die Analyse der Asche zu erreichen, welche durch Verbrennen der ganzen Pflanzen, oder auch einzelner Theile derselben (z. B. der Samen) erhalten wurde. — Wenngleich es nun feststeht, dass auf diesem Wege völlig genaue Resultate nicht erhalten werden können, weil die Asche die Summe der in den Pflanzen enthaltenen unorganischen Bestandtheile nicht ganz richtig darstellt, so kennt man doch gegenwärtig, wenn man von einigen in dieser Hinsicht angestellten Versuchen absieht[139], noch kein besseres und keinesfalls ein für alle Pflanzenstoffe anwendbares und genügendes Mittel zur Erreichung des oben angeführten Zweckes. Es bleibt daher, wenigstens für die nächste Zukunft, die Analyse der Pflanzenaschen immer noch eine sehr beachtenswerthe Aufgabe, und aller Wahrscheinlichkeit nach wird sie es immer bleiben, da ihre Ergebnisse, wenn auch nicht den Anforderungen der Physiologie, so doch denen der Landwirthschaft dauernd genügen werden.
Da nach den bisherigen Erfahrungen die Aschen der Gewächse nur eine beschränkte Anzahl von Säuren und Basen enthalten, so lassen sich zu ihrer Analyse allgemein anwendbare Verfahrungsweisen aufstellen, von denen ich, weil sie manche Besonderheiten darbieten und häufig angewendet werden, die mittheilen will, welche mir die einfachsten und besten scheinen. Dass ich mich dabei nicht auf eine ausführliche Kritik der sehr zahlreichen und wesentlich von einander abweichenden in Vorschlag gekommenen Methoden einlassen kann, ergiebt sich aus dem Zwecke des Buches.
Die Stoffe, welche man allgemeiner verbreitet in den Pflanzen antrifft, sind folgende:
Basen:
Kali, Natron, Kalk, Magnesia, Eisenoxyd, Manganoxyd; —
Säuren oder sie vertretende Körper:
Kieselsäure, Phosphorsäure, Schwefelsäure, Kohlensäure, Chlor.
Ausserdem findet man zuweilen Thonerde (wohl nur von Verunreinigungen herrührend), Fluor, Jod, Brom, Cyanmetalle und cyansaure Salze (nur in der Asche sehr stickstoffhaltiger Körper), Schwefelmetalle und häufig geringe Spuren von Kupferoxyd. Von den hier genannten Stoffen sind die meisten unzweifelhaft bereits Bestandtheile der unzerstörten Vegetabilien gewesen, manche dagegen können als solche vorhanden gewesen, aber auch erst durch die Einäscherung entstanden sein, und gewisse endlich verdanken nur dem genannten Zerstörungsprocess ihre Entstehung. So können die schwefelsauren und ausnahmsweise selbst die kohlensauren Salze der Asche schon Bestandtheile der Pflanze gewesen sein, sie können aber auch erst durch Zerstörung von Salzen mit organischen Säuren und durch Verbrennen des in jeder Pflanze enthaltenen unoxydirten Schwefels entstanden sein, — so entstehen die Schwefelmetalle durch Einwirkung der Kohle auf schwefelsaure Salze bei mangelndem Luftzutritt, die Cyanmetalle durch Erhitzung stickstoffhaltiger Kohle mit kohlensauren Alkalien, die cyansauren Salze durch Oxydation der Cyanmetalle etc.
Die Mannigfaltigkeit dieser Bestandtheile und der Umstand, dass einige derselben in der Regel nur in sehr kleiner Menge zugegen sind, machen die Aufstellung allgemein passender Methoden zu einer nicht ganz leichten Aufgabe, zumal man Grund hat, darnach zu streben, dass die Methoden mit der nothwendigen Genauigkeit den Vortheil verbinden, einigermaassen schnell zum Ziele zu führen. —
Ich spreche im Folgenden erstens von der Bereitung der zur Analyse zu verwendenden Asche, zweitens von der Analyse der Pflanzenaschen, drittens von der Darstellung der Resultate und viertens von der Berechnung der gefundenen Aschenbestandtheile auf die Pflanzen oder Pflanzentheile, denen sie angehört haben.
A. Bereitung der Asche.
§. 213.
Bei der Bereitung einer Asche sind folgende Bedingungen zu erfüllen:
1) die zu verbrennenden Pflanzen oder der zu verbrennende Pflanzentheil muss frei sein von allen anhängenden Verunreinigungen;
2) die Asche muss möglichst wenig unverbrannte Theile enthalten;
3) durch den Process des Einäscherns dürfen keine wesentlichen Bestandtheile verloren gehen.
Um die erste Bedingung zu erfüllen, hat man demnach die betreffenden Pflanzen oder Pflanzentheile sorgfältig auszusuchen und zu reinigen. Nicht immer gelingt es, anhängenden Sand oder Thon durch blosses Reiben und Bürsten zu entfernen; es ist dies namentlich bei kleinen Samenkörnern der Fall. — H. Rose giebt zu deren Reinigung folgende Vorschrift. Man übergiesst sie in einem Becherglase mit einer nicht zu grossen Menge destillirten Wassers, rührt einige Augenblicke mit einem Glasstabe gut um, bringt sie dann auf ein weitlöcheriges Sieb, das den feinen Sand durchlaufen lässt, die Samenkörner aber zurückhält. Diese Operation wiederholt man einige Male, lässt aber dabei die Körner nie lange mit dem Wasser in Berührung, weil aus ihnen sonst auflösliche Salze könnten ausgezogen werden. Man bringt dann den Samen auf ein leinenes Tuch und reibt ihn zwischen demselben, wodurch auch der feine an den Körnern haftende Sand fortgenommen wird. Der so gereinigte Samen ist fast völlig frei von fremden Beimengungen. Man trocknet ihn, um ihn später einäschern zu können.
Zur Erfüllung der zweiten und dritten Bedingung hat man vornehmlich ins Auge zu fassen, dass die Einäscherung bei möglichst niederer Temperatur (dunkler Rothglühhitze) und bei einem weder zu starken noch zu schwachen Luftzutritt vor sich gehe; denn ist der letztere zu stark, so werden leicht Theile der Asche fortgerissen, ist er zu gering, so dauert die Einäscherung zu lange, auch finden leicht Reductionsprocesse statt, — glüht man zu stark, so schmelzen nicht allein die Chlormetalle und Phosphate der Alkalien und erschweren, indem sie die Kohle umhüllen, deren Verbrennung ausserordentlich, sondern es verflüchtigen sich auch leicht Chlormetalle, und selbst Phosphorsäure kann verloren gehen, indem, wie Erdmann zuerst gezeigt hat, saure Phosphate der Alkalien, mit Kohle geglüht, unter Reduction und Verflüchtigung eines Theiles des Phosphors in neutrale Salze übergehen. — Während man nun durch die Methode der Einäscherung und nöthigenfalls durch Vermischung der einzuäschernden Substanz mit Baryt oder Kalk jedem Verlust an Chlormetallen, Phosphorsäure und Schwefelsäure vorbeugen kann, gelingt dies nicht in Betreff der Kohlensäure. Niemals wird man daher durch die Bestimmung der letzteren irgend einen sicheren Rückschluss auf Bestandtheile des Vegetabils machen können, indem sich nicht einmal der Satz als richtig erwies, dass kohlensaure Salze in der Asche einer (kohlensaure Salze nicht enthaltenden) Pflanze auf das Vorhandensein organischsaurer Salze in dieser schliessen lassen; denn wie Strecker gezeigt hat, bilden sich kohlensaure Alkalien, wenn dreibasisch phosphorsaure mit einem grossen Ueberschuss von Zucker, beziehungsweise dessen Kohle, geglüht werden, während gleichzeitig pyrophosphorsaure Alkalien entstehen. Erwägt man dieses Factum und berücksichtigt man, dass umgekehrt pyrophosphorsaure Alkalien, mit kohlensauren stark geglüht, in dreibasisch phosphorsaure übergehen, so ergiebt sich, dass das Auffinden dreibasischer oder zweibasischer phosphorsaurer Salze in einer Asche ebenfalls abhängig sein kann von der Art, nach welcher dieselbe bereitet worden ist.
Ich gehe jetzt zur Beschreibung der Methoden über, welche man zur Darstellung der Asche wählen kann.
1. Einäscherung in der Muffel.
Diese Art der Einäscherung, welche zuerst von Erdmann[140], später von Strecker[141] empfohlen worden und gegenwärtig in den meisten Laboratorien eingeführt ist, hat die früher übliche, wonach die Substanz in schief liegenden hessischen Tiegeln verkohlt wurde, fast ganz verdrängt.
Die Muffeln, welche ich anwende, sind von der Masse der hessischen Tiegel, 28 Cm. tief, 11 Cm. breit, 6 Cm. hoch. Die Maassangaben beziehen sich auf die Dimensionen im Lichten. Die Muffeln befinden sich eingemauert in Oefen mit drehbarem Rost, haben kein Abzugsrohr und werden vorn durch einen mit Löchern versehenen Deckel lose verschlossen. Die so entstehende Luftcirculation genügt zu dem Verbrennen der verkohlten Substanz vollständig.
Man trocknet zunächst die einzuäschernde Substanz (etwa 100 Grm.) bei 100 oder 110°. Saftige Wurzeln oder fleischige Früchte zerschneidet man zu dem Behufe und legt sie auf Glasplatten. Die getrocknete Substanz wägt man am besten, bringt sie dann in einer flachen Platin- oder Porzellanschale (besser noch in einer flachen, gerade in die Muffel passenden Platin- oder Porzellankapsel) in die Muffel und erhitzt diese allmälig. Sobald keine brenzlichen Producte mehr entweichen, steigert man die Hitze ein wenig, aber nicht weiter als bis zu einer ganz gelinden, bei Tage nicht sichtbaren Rothglühhitze. Bei dieser Temperatur, bei welcher weder Kochsalz noch pyrophosphorsaures Natron schmilzt, verbrennt die Kohle unter schwacher Glüherscheinung, und es genügen 12 Stunden, um eine zur Analyse hinreichende Menge von kohlefreier Asche zu erhalten. — Substanzen, welche sich zu dieser Art der Einäscherung nicht eignen, verkohlt man zuerst in einem grossen bedeckten Platin- oder auch hessischen Tiegel bei gelinder Rothgluth und verbrennt dann die verkohlte Masse in der Muffel. Umrühren der in der Einäscherung begriffenen Substanz ist in der Regel unzweckmässig, weil sie dadurch an Lockerheit verliert. Bei dieser Methode der Einäscherung verflüchtigt sich, nach Strecker, kein Kochsalz.
Nach beendigter Verbrennung wägt man die erhaltene Asche, zerreibt und mischt sie und bringt sie zunächst in ein gut schliessendes Pulverglas.
2. Einäscherung in der Schale, mit Hülfe künstlichen Luftzuges, nach F. Schulze[142].
Man verkohlt die bei 100° getrocknete, gewogene organische Substanz im Tiegel bei gelinder Rothglühhitze, bringt die Kohle in eine flache Platinschale, legt über dieselbe ein Dreieck von Platindraht und stellt auf dieses einen gewöhnlichen Lampencylinder (oder auch einen hinlänglich weiten Retortenhals; den Cylinder kann man auch in einen Retortenhalter einspannen und ihn so über der Schale befestigen). Unter die Schale braucht man nur die einfache Weingeistlampe zu stellen. Durch den verstärkten Luftzug, welchen der Cylinder veranlasst und welchen man dadurch reguliren kann, dass man einen längeren oder kürzeren anwendet und ihn niedriger oder höher stellt, gelingt die Einäscherung bei der angegebenen niederen Temperatur selbst bei Getreidekörnern auf überraschende Weise[143]. Nach vollendeter Einäscherung wägt man die Asche und verfährt wie in 1.
3. Einäscherung in der Muffel unter Zusatz von Baryt, nach Strecker (a. a. O.).
Die organische Substanz wird bei 100° getrocknet und in einer Porzellan- oder Platinschale über der Lampe schwach verkohlt. Die Kohle feuchtet man mit einer concentrirten Lösung von reinem Barythydrat an, und verwendet hierzu soviel, dass die nach dem Verbrennen bleibende Asche etwa die Hälfte ihres Gewichtes an Baryt enthält. Die angefeuchtete Kohle wird wieder getrocknet und bei möglichst niederer Temperatur in der Muffel verbrannt. Die Asche schmilzt hierbei nicht; sie bleibt voluminös und locker, so dass eine vollständige Verbrennung der Kohle sich erreichen lässt. Der Rückstand muss noch einen ansehnlichen Ueberschuss von kohlensaurem Baryt enthalten. Ist dies nicht der Fall, so kann man einen Verlust von Schwefel oder Phosphor befürchten und thut daher besser, eine neue Portion mit einem grösseren Zusatz von Baryt einzuäschern. Der eingeäscherte Rückstand wird nun fein gepulvert und innig gemischt.
4. Einäscherung mit Hülfe von Platinschwamm, nach H. Rose.
Man verkohlt zunächst etwa 100 Grm. der bei 100° getrockneten Substanz im Platin- oder Thontiegel bei dunkler Rothglühhitze, reibt die verkohlte Masse im Porzellanmörser fein, mischt sie mit 20–30 Grm. Platinschwamm aufs Innigste, bringt das Gemenge portionenweise in eine flache dünne Platinschale und erhitzt über der Lampe mit doppeltem Luftzuge. Nach kurzer Zeit, noch ehe dies Gemenge ins Glühen gekommen ist, fängt jedes Kohlentheilchen an zu verglimmen, und die Oberfläche des schwarzen Gemenges überzieht sich mit einer grauen Schicht. Durch fleissiges, vorsichtiges Umrühren mit einem kleinen Platinspatel erneuert man die Oberfläche und befördert die Verbrennung. So lange noch unverbrannte Kohle in der Masse enthalten ist, findet ein Verglimmen statt, sobald sie aber vollständig verbrannt ist, hört jedes sichtbare Erglühen der Masse auf, auch wenn man dieselbe stärker erhitzt. Sind sämmtliche Portionen eingeäschert, so mischt man gleichförmig, trocknet scharf und wägt. Zieht man das Gewicht des zugesetzten Platins ab, so erhält man das der Asche.
B. Analyse der Asche.
§. 214.
Nachdem ich im Vorhergehenden die vorzüglichsten Methoden zur Darstellung von Pflanzenaschen mitgetheilt habe, mache ich hier zunächst darauf aufmerksam, dass in bei Weitem den meisten Fällen die Methoden 1 und 2, wenn dieselben richtig ausgeführt werden, vollkommen genügen, indem bei deren Anwendung nur der Gehalt an Kohlensäure und an Schwefel ungenau zu werden pflegt[144]. Da nun die Bestimmung der ersteren auch durch die anderen Methoden nicht genauer wird, und die Ermittlung des Schwefelsäuregehaltes einer Asche von verhältnissmässig geringem Werthe ist, indem man dadurch weder Aufschluss über den in der Pflanze als Schwefelsäure, noch über den im Ganzen in derselben enthaltenen Schwefel enthält, so ist es jedenfalls am sichersten, zur Bestimmung des Schwefels einer vegetabilischen Substanz eine besondere Portion nach §. 156 zu behandeln. —
Ich habe diesen Satz vorausgeschickt, um es zu rechtfertigen, dass ich im Folgenden nur von der Analyse reiner (baryt- und platinfreier) Asche rede. Kommt man in den Fall, die Einäscherungsmethode 3 oder 4 anzuwenden, so bedarf es nur geringer, leicht sich ergebender Modificationen der sogleich zu beschreibenden Methoden.
Nach ihren hauptsächlichsten Bestandtheilen kann man die Aschen in folgende Abtheilungen bringen:
a. Aschen mit vorwaltenden kohlensauren Alkalien und kohlensauren alkalischen Erden. — Eine solche Asche liefern z. B. die Hölzer, die kräuterartigen Gewächse etc.
b. Aschen mit vorwaltenden phosphorsauren Alkalien und phosphorsauren alkalischen Erden. — Hierher gehören fast alle Samenaschen.
c. Aschen mit vorwaltender Kieselsäure. — Eine solche geben die Halme der Gramineen, der Equisetaceen u. s. w.
Wenngleich es einleuchtend ist, dass diese Eintheilung nicht streng sein kann, und dass sich zahlreiche Uebergänge von einer Gruppe zur anderen finden werden, so muss sie doch beibehalten werden, wenn in die jetzt mitzutheilenden analytischen Methoden Klarheit kommen soll, denn der allgemeine Gang erleidet gewisse Modificationen, je nachdem eine Asche zur ersten, zweiten oder dritten Abtheilung gehört.
a. Qualitative Analyse.
Da man die Bestandtheile, welche die Aschen zu enthalten pflegen, bereits im Allgemeinen kennt, so wäre es überflüssig, von jeder Asche eine vollständige qualitative Analyse vorzunehmen. — Es sind nur einige wenige vorläufige Versuche, welche man zu machen hat, sowohl um über die Gegenwart oder Abwesenheit seltener vorkommender Bestandtheile, als auch namentlich um darüber ins Klare zu kommen, zu welcher der oben angeführten Abtheilungen man die Asche zu rechnen hat. — Diese Versuche sind folgende:
1. Man prüfe, ob die Asche durch Erwärmen mit concentrirter Salzsäure vollkommen aufschliessbar sei. — Braust eine Asche beim Uebergiessen mit der Säure stark, so kann man von der Aufschliessbarkeit im Voraus überzeugt sein. — In der Regel sind es nur die an Kieselsäure reichen Aschen der Halme der Gräser etc., welche nicht vollständig aufgeschlossen werden.
2. Versetzt man die salzsaure Lösung irgend einer Asche, nach Abscheidung der Kieselerde, mit essigsaurem Alkali, oder neutralisirt man sie mit Ammon und setzt alsdann freie Essigsäure hinzu, so scheidet sich fast bei allen Aschen ein gelblichweisser, gallertartiger Niederschlag — phosphorsaures Eisenoxyd — ab. Es ist nun nothwendig zu wissen, ob ausser der in diesem Niederschlage befindlichen Phosphorsäure noch eine weitere Menge in der Asche enthalten ist. Um diese Frage zu entscheiden, filtrirt man den nach angegebener Art erhaltenen Niederschlag ab, und setzt zum Filtrat Ammon im Ueberschuss. — Entsteht hierdurch kein Niederschlag, oder ist ein sich abscheidender roth, besteht er also aus Eisenoxydhydrat, so enthält die Asche keine weitere Phosphorsäure, — entsteht aber ein weisser Niederschlag (phosphorsaurer Kalk und phosphorsaures Bittererde-Ammon), so ist es gewiss, dass die Asche mehr Phosphorsäure enthält, als das darin enthaltene Eisenoxyd zu binden vermag, und dass die Asche somit zur zweiten Abtheilung zu rechnen ist.
3. Man prüft auf Mangan, indem man ein Theilchen der Asche mit Soda mengt und auf Platinblech der äusseren Löthrohrflamme aussetzt, vergl. Anleit. zur qual. Anal.
4. Man prüft auf Jod, Brom, Fluor und die übrigen der zuweilen in sehr geringer Menge vorkommenden, oben genannten Substanzen, sofern man ein Interesse hat, Spuren derselben nachzuweisen (vergl. Anleit. zur qual. Analyse).
b. Quantitative Analyse.
I. Aschen mit vorwaltenden kohlensauren Alkalien oder alkalischen Erden, in welchen alle Phosphorsäure an Eisenoxyd gebunden ist.
§. 215.
Sämmtliche Bestandtheile bestimmt man in drei verschiedenen Portionen der Asche, welche wir A, B und C nennen wollen.
In C bestimmt man die Kohlensäure[145],
„ B „ „ das Chlor,
„ A „ „ alle übrigen Bestandtheile.
A.
1. Bestimmung der Kieselerde, der Kohle und des Sandes.
Man übergiesst 4–5 Grm. der Asche in einem schief gehaltenen Kolben mit concentrirter Salzsäure, so dass die entweichende Kohlensäure keine Tröpfchen der Flüssigkeit mit sich fortreissen kann, und erhitzt gelinde, bis man ausser den leicht zu erkennenden kohligen und sandigen Theilen (welche fast niemals ganz fehlen) keine unaufgeschlossene Asche mehr bemerkt. Man verdampft nun die sorgfältig in eine Porzellanschale gebrachte Lösung im Wasserbade zur Trockne und erhitzt den Rückstand, wie dies bei Abscheidung der Kieselerde geschehen muss, unter Umrühren und Zertheilung der Klümpchen, aber immer nur bei 100° (vergl. §. 111. II. a.). (Braust die Asche beim Uebergiessen mit Säure nur schwach, so kann man sie gleich in der Porzellanschale mit Salzsäure übergiessen, wobei man die Schale jedoch mit einer Glasplatte zu bedecken hat.) —
Nach dem Erkalten befeuchtet man die trockene Masse mit concentrirter Salzsäure, erhitzt nach halbstündiger Einwirkung mit einer gehörigen Menge Wasser zum anfangenden Kochen und filtrirt die saure Flüssigkeit durch ein bei 100° getrocknetes und gewogenes Filter aus starkem Papier.
Auf dem Filter bleibt die Kieselerde, gemengt mit Kohle und Sand, wenn diese zugegen sind. — Man trocknet es nach vollkommenem Auswaschen sorgfältig und bringt die darin enthaltenen Substanzen in eine Platinschale, ohne das Filter dabei zu beschädigen. (Wenn das Pulver vollkommen trocken war, so gelingt dies sehr gut, und an dem Papier bleibt meistens nur so viel hängen, dass dasselbe von der Kohle gefärbt erscheint.) — Das Pulver erhält man eine halbe Stunde lang mit reiner (kieselsäurefreier) verdünnter Natronlauge (oder auch mit einer concentrirten Lösung von kohlensaurem Natron) im Sieden, wobei sich nach und nach alle Kieselsäure auflöst, ohne dass etwa zugegebener Sand oder Kohle angegriffen werden. Man filtrirt nun durch das nämliche Filtrum, wäscht das Ungelöste gut aus und trocknet es mit dem Filtrum bei 100°, bis kein Gewichtsverlust mehr stattfindet. Es wird, nach Abzug des Gewichts des Filters, als Kohle und Sand in Rechnung gebracht.
Das mit Salzsäure übersättigte Filtrat giebt, nach §. 111. II. a. behandelt, die Quantität der Kieselsäure.
2. Bestimmung aller übrigen Bestandtheile, ausgenommen Chlor und Kohlensäure.
Die von der Kieselerde, der Kohle und dem Sand abfiltrirte salzsaure Lösung sammt dem Waschwasser theilt man nach vorhergegangener inniger Mischung dem Volum oder Gewichte nach in drei, oder zweckmässiger in vier Theile, damit man, wenn eine Bestimmung misslingt, den letzten Theil zur Wiederholung derselben benutzen kann. — Am einfachsten geschieht die Theilung, indem man die Flüssigkeit in einen 200 C.C. fassenden Messkolben filtrirt, denselben mit Hülfe des Waschwassers und zuletzt mit reinem Wasser bis an den Theilstrich anfüllt, schüttelt und nun mittelst einer Pipette dreimal je 50 C.C. abmisst. Wir wollen die drei Portionen a, b und c nennen.
In a bestimmt man das phosphorsaure Eisenoxyd, etwa vorhandenes freies Eisenoxyd und die alkalischen Erden, ferner das Mangan, sofern welches zugegen.
In b die Alkalien.
In c die Schwefelsäure.
a. Bestimmung des phosphorsauren Eisenoxyds etc. und der alkalischen Erden.
Man versetzt die Flüssigkeit mit Ammon, bis der entstehende Niederschlag nicht mehr verschwindet, fügt nun essigsaures Ammon und soviel freie Essigsäure hinzu, dass die Flüssigkeit deutlich sauer reagirt. — Der bleibende gelblichweisse Niederschlag, der sich bei gelindem Erwärmen am besten abscheidet, ist phosphorsaures Eisenoxyd (3 PO5, 2Fe2O3, 3HO + 10aq.). Es wird abfiltrirt, heiss ausgewaschen, geglüht, gewogen und als solches in Rechnung gebracht. Seine Formel ist nach dem Glühen 3PO5, 2Fe2O3 (vergl. §. 72. 4. c.).
Das Filtrat sättigt man mit Ammon und bestimmt darin Kalk und Magnesia nach §. 122. B. 3.
Entsteht jedoch durch Zusatz des Ammons ein Niederschlag von Eisenoxydhydrat, so muss dieses erst abfiltrirt und bestimmt werden, — und ist eine bestimmbare Menge Mangan allein oder neben Eisen zugegen, so hat man die mit Ammon gesättigte Flüssigkeit erst mit Schwefelammonium zu fällen, ehe man zur Bestimmung der alkalischen Erden schreitet. — Ist der Niederschlag des Schwefelmangans rein, so verfährt man damit nach §. 86. 1. c., — ist er eisenhaltig, nach §. 128.
b. Bestimmung der Alkalien.
Man versetzt die Flüssigkeit b. (nachdem man durch Verdampfen im Wasserbad den grösseren Theil der freien Säure entfernt hat) mit Barytwasser bis zur stark alkalischen Reaction, erwärmt und filtrirt. Man entfernt auf diese Weise alle Schwefelsäure, alle Phosphorsäure, alles Eisenoxyd und die Bittererde. Den Niederschlag wäscht man so lange aus, bis das letztablaufende Waschwasser Silbersolution nicht mehr trübt, fällt aus dem Filtrat den Barytüberschuss durch mit Ammon versetztes kohlensaures Ammon, lässt absitzen, filtrirt, verdampft in einer Platinschale zur Trockne, glüht, fällt nochmals und wenn nöthig auch noch ein drittes Mal mit Ammon und kohlensaurem Ammon (bis die Lösung des gelinde geglühten Rückstandes durch die genannten Reagentien nicht mehr getrübt wird), verdampft, glüht gelinde, wägt die als Chlormetalle zurückbleibenden Alkalien und trennt Natron und Kali nach §. 120. 1. a.
NB. Statt der beschriebenen Methode kann man auch sehr gut die Bestimmungen a. und b. vereinigen. Man fällt in dem Fall das phosphorsaure Eisenoxyd wie angegeben und verfährt mit dem Filtrate genau nach §. 177. 4. b. Es ist diese Methode namentlich dann zu empfehlen, wenn man wenig Asche hat.
c. Bestimmung der Schwefelsäure.
Man fällt die Flüssigkeit c mit Chlorbaryum und bestimmt den Niederschlag nach §. 105.
B. Bestimmung des Chlors.
Man wägt eine zweite Portion der Asche (1–2 Grm.) ab, zieht sie heiss mit Wasser aus, säuert das Filtrat mit Salpetersäure an, fällt mit salpetersaurem Silberoxyd und bestimmt den Niederschlag nach §. 112. I. a.
C. Bestimmung der Kohlensäure.
Man behandelt eine dritte Portion der Asche (die Menge richtet sich nach dem Kohlensäuregehalt) nach §. 110. II. b. β.
II. Durch Salzsäure aufschliessbare Aschen, in welchen ausser der an Eisenoxyd gebundenen Phosphorsäure noch weitere vorhanden ist.
§. 216.
Die Analyse wird im Allgemeinen gerade so ausgeführt wie in I. (§. 215) angegeben, nur bei A. 2. a. erleidet sie Abänderungen.
Bei Ausfällung des phosphorsauren Eisenoxyds hat man nämlich zunächst Sorge zu tragen, dass etwa mitgefällter phosphorsaurer Kalk durch Essigsäure vollständig wieder gelöst wird; sodann fällt man aus dem sauren Filtrate den Kalk geradezu durch kleesaures Ammon (§. 81. 2. b. β.). Das Filtrat theilt man alsdann in zwei gleiche Theile und bestimmt im einen die Magnesia durch Zusatz von Ammon und phosphorsaurem Natron, im anderen die Phosphorsäure durch Zusatz von Ammon und mit Salmiak versetzter schwefelsaurer Magnesialösung. — Ist die Phosphorsäure in Form zweibasischer Salze zugegen gewesen, so geht man am sichersten, wenn man die zu ihrer Ermittlung bestimmte Hälfte, zuletzt im Platintiegel, verdampft und den Rückstand mit kohlensaurem Natron schmelzt, ehe man die angegebene Bestimmung vornimmt.
Enthält die Asche eine bestimmbare Menge Mangan, so lässt sich diese einfache Methode nicht wohl anwenden, weil alsdann dieses theils mit dem Kalk, theils mit der Magnesia niedergeschlagen würde. Man versetzt daher die von dem phosphorsauren Eisenoxyd abfiltrirte Flüssigkeit (welche noch essigsaures Alkali enthält) mit Eisenchlorid, bis dieselbe in Folge sich bildenden essigsauren Eisenoxyds deutlich roth wird, kocht längere Zeit und filtrirt heiss ab. Durch diese Operation wird alle Phosphorsäure ausgefällt, und man hat somit Mangan, Kalk und Magnesia als Chlormetalle in Lösung. — Man trennt sie nach §. 127. Sollte der Niederschlag des Schwefelmangans eisenhaltig sein, was in der Regel der Fall ist, so hat man das Mangan vom Eisen nach §. 128 zu scheiden.
N.B. Hat man nicht viel Asche, so kann man die salzsaure Lösung der Portion A auch nur in zwei Theile theilen, a und b. Mit a verfährt man, wie eben angegeben, — b versetzt man zur Bestimmung der Schwefelsäure mit Chlorbaryumlösung in möglichst geringem Ueberschuss, fällt die Phosphorsäure nach §. 106. I. c. γ. (indem man statt des dort angegebenen essigsauren Natrons essigsaures Ammon anwendet) und bestimmt alsdann im Filtrate die Alkalien, nachdem man die Ammonsalze verjagt, die Magnesia mit etwas Kalkmilch, dann Kalk und Baryt mit Ammon und kohlensaurem Ammon ausgefällt hat. — Wägt man das erhaltene basisch phosphorsaure Eisenoxyd, so dient diese Bestimmung der in a gemachten zur Controle.
III. Durch Salzsäure nicht aufschliessbare Aschen.
§. 217.
Kohlensäure findet man in solchen Aschen selten, sollte sich welche finden, so wird sie nach §. 215 bestimmt. Das Gleiche gilt von Chlor. Was die Bestimmung der übrigen Bestandtheile betrifft, so muss derselben eine Aufschliessung vorhergehen. Es kann solche auf verschiedene Weise ausgeführt werden.
1. Man kann nämlich entweder, wie Will und ich es zuerst vorgeschlagen, die Asche mit reiner Natronlauge in einer Platin- oder Silberschale zur Trockne verdampfen. (Hierdurch werden erfahrungsmässig die kieselsauren Verbindungen der Asche vollständig aufgeschlossen, nicht aber, oder nur höchst wenig, etwa beigemengter Sand. — Die Hitze darf zuletzt nicht so weit gesteigert werden, dass die Masse schmilzt.) — Man übergiesst den Rückstand alsdann mit verdünnter Salzsäure, dampft ein, behandelt wieder mit Salzsäure und verfährt mit dem unlöslichen Rückstand (Kieselerde, Kohle und Sand) wie oben in §. 215. A. 1., mit der Lösung wie oben in §. 215. A. 2. Dass in letzterer die Alkalien nicht bestimmt werden können, sondern dass dieselben in einer besonderen Portion der Asche, nachdem man solche durch Schmelzen mit Barythydrat oder durch Aufschliessen mit Fluorwasserstoff zersetzt hat, geschehen muss, ergiebt sich von selbst.
2. Way und Ogston[146] mischen die Asche mit dem gleichen Gewicht salpetersauren Baryts und tragen sie portionenweise in einen grossen Platintiegel ein. Hierdurch wird die Asche durch Salzsäure leicht zersetzbar und, wenn sie kohlehaltig war, völlig weiss. Die Kieselsäure wird wie in §. 215. A. 1. abgeschieden und der dabei etwa vorhandene und erforderlichenfalls zu bestimmende schwefelsaure Baryt in Rechnung gebracht. Von der salzsauren Lösung verwenden sie eine Portion zur Bestimmung der Alkalien (Verfahren wie in §. 215. A. 2. b.), den Rest fällen sie mit wenig überschüssiger Schwefelsäure aus (aus dem Gewichte des erhaltenen schwefelsauren Baryts berechnen sie, da die Quantität des angewandten salpetersauren Baryts bekannt war, die Menge des ihm etwa anhängenden schwefelsauren Kalkes) theilen das Filtrat in zwei Theile und bestimmen im einen phosphorsaures Eisenoxyd, Kalk und Magnesia (§. 216), im anderen die Phosphorsäure nach §. 106. I. c. γ.
C. Darstellung der Resultate.
§. 218.
Das Streben, die Aschen der Pflanzen im Interesse der Pflanzenphysiologie und Agricultur zu analysiren, gehört, wenn man von vereinzelten früheren Arbeiten absieht, der neueren und neuesten Zeit an. Die Fragen, welche durch die Analysen beantwortet werden sollen, sind der Hauptsache nach folgende:
1. Haben die Pflanzen gewisse Bestandtheile in gewisser Menge absolut nöthig, — und wenn dem so ist, welche?
2. Können manche dieser Bestandtheile durch andere vertreten werden?
3. Hat jede Pflanze eine bestimmte Sättigungscapacität, d. h. ist die Menge des Sauerstoffs, welcher in ihren Basen enthalten ist, stets dieselbe?
Man sieht leicht ein, dass diese Fragen nur durch eine ausserordentlich grosse Anzahl von Analysen mit völliger Sicherheit beantwortet werden können, und dass daher Viele berufen sind, zu ihrer Lösung beizutragen.
Unter diesen Umständen ist es von der grössten Wichtigkeit, dass die sämmtlichen Resultate auf übereinstimmende Weise dargestellt werden, so dass sie mit Leichtigkeit und ohne Umrechnung vergleichbar sind.
Da wir die Art, wie die Basen und Säuren in den Pflanzen verbunden gewesen sind, aus der Asche doch nicht mit Sicherheit ersehen können, und da die Aschen, wie bereits erwähnt, in Bezug auf die Basicität der Phosphate etc. je nach der Stärke des Glühens verschieden ausfallen, so ist es ohne allen Zweifel am räthlichsten, die gefundenen Gewichtsprocente der Basen und Säuren isolirt aufzuführen. Nur in Bezug auf das Chlor ist zu erinnern, dass man es als Chlornatrium (und, wenn nicht genug Natron vorhanden, Chlorkalium) aufführen, die darin enthaltene Menge Natrium auf Natron berechnen und von der Gesammtmenge des Natrons abziehen muss. — Denn würde man dies nicht thun, so erhielte man jedesmal einen Ueberschuss bei der Analyse, indem man ja das in der Asche enthalten gewesene Chlornatrium nicht als Chlor und Natrium, sondern als Chlor und Natron aufführte. — Etwa vorhandenes Mangan ist als Oxyduloxyd anzuführen, da es als solches in der Asche enthalten ist. —
Als Beispiel mag die Asche des Buchensamens dienen. Souchay erhielt bei der Analyse desselben:
Kali 18,13
Natron 7,55
Kalk 19,47
Bittererde 9,25
Eisenoxyd 2,12
Manganoxyduloxyd 2,47
Phosphorsäure 16,53
Schwefelsäure 1,75
Chlornatrium 0,69
Kieselerde 1,49
Kohlensäure 9,11
Kohle und Sand 9,39
97,95
Diese Darstellung genügt jedoch, wie man leicht ersieht, nicht, wenn man die Resultate mit anderen genau vergleichen will, indem dabei an 20 Procent von Substanzen aufgeführt sind, welche ganz unwesentlich sind, nämlich Kohlensäure und ferner Kohle und Sand. Denn die Menge, in der diese Bestandtheile zugegen sind, oder, wenn man will, ihre Anwesenheit überhaupt, ist in der That nur von zufälligen Umständen (sorgfältigem Reinigen der Substanz, Grad und Dauer des Glühens etc.) abhängig.
Will man also vergleichbare Resultate haben, so muss man dieselben frei machen von dem Einfluss dieser unwesentlichen Bestandtheile. Dies geschieht, indem man Kohlensäure, Kohle und Sand wegstreicht, und die wesentlichen Bestandtheile auf 100 Theile berechnet.
Auf diese Art erhält man z. B. bei der oben angeführten Analyse:
Kali 22,82
Natron 9,50
Kalk 24,50
Bittererde 11,64
Eisenoxyd 2,67
Manganoxyduloxyd 3,11
Phosphorsäure 20,81
Schwefelsäure 2,20
Chlornatrium 0,87