Erste Abtheilung. Allgemeiner Theil. (continued 5)
Reading edition
Man mache es sich zur Regel, die von dem Niederschlag abfiltrirte Flüssigkeit mit Schwefelwasserstoffwasser auf einen Kupfergehalt zu prüfen. Erfolgt hierdurch Bräunung oder Niederschlag, während man doch genau nach Angabe gefällt hat, so ist ein Gehalt der Flüssigkeit an organischer Substanz die Ursache. Man engt in diesem Falle Filtrat und Waschwasser durch Abdampfen ein, fällt mit Schwefelwasserstoffwasser, verfährt mit dem ausgewaschenen Schwefelkupfer nach c. und filtrirt das erhaltene Oxyd zur Hauptmenge.
β. Aus alkalischer Lösung.
Auch aus ammoniakalischer Auflösung kann das Kupferoxyd durch Kali gefällt werden. Man verfährt in der Hauptsache wie in a. Nach dem Fällen erhitzt man, bis die über dem Niederschlage stehende Flüssigkeit völlig farblos geworden, und filtrirt alsdann so rasch wie möglich ab. Lässt man die Flüssigkeit mit dem Niederschlage erkalten, so löst sich wieder ein wenig von demselben auf und man erleidet Verlust.
b. Durch Fällung als Oxyd nach vorhergegangenem Glühen der Substanz.
α. Man erhitzt in einem Porzellantiegel bis zur Zerstörung der organischen Substanz, löst den Rückstand in verdünnter Salpetersäure, filtrirt, wenn nöthig, und verfährt nach a. α. oder (nach vorhergegangenem Abdampfen) nach d. —
β. Bei Kupfersalzen mit organischen Säuren lässt sich die Bestimmung häufig auch in der Art vornehmen, dass man den geglühten Rückstand mit Salpetersäure befeuchtet, eindampft, nochmals befeuchtet, wieder eindampft und endlich vorsichtig glüht.
Man hat bei dieser letzteren Methode aus dem §. 79. 2. b. angeführten Grunde in der Regel einen unbedeutenden Verlust.
c. Durch Fällung als Schwefelkupfer.
Man versetzt die Lösung, welche alkalisch, neutral oder mässig sauer sein kann, aber keinen grossen Ueberschuss von Salpetersäure enthalten darf, je nach der Menge des Kupfers, entweder mit starkem Schwefelwasserstoffwasser, oder man fällt sie durch Einleiten von Schwefelwasserstoffgas, filtrirt nach völliger Ausscheidung rasch ab, wäscht den Niederschlag ohne Pause mit schwefelwasserstoffhaltigem Wasser aus und trocknet ihn im Filter. Alsdann schüttet man dessen Inhalt in ein Becherglas, verbrennt das Filter in einem kleinen Porzellanschälchen, vereinigt die Asche mit dem Niederschlage, übergiesst mit mässig verdünnter Salpetersäure, setzt etwas Salzsäure zu und erwärmt gelinde, bis der ausgeschiedene Schwefel rein gelb geworden. Man verdünnt nun mit Wasser, filtrirt und fällt nach a.
d. Durch Glühen.
Man erhitzt das zu zersetzende Salz in einem Platin- oder Porzellantiegel bei anfangs ganz gelinder, allmälig zum heftigen Glühen gesteigerter Hitze und wägt den Rückstand. Da das salpetersaure Kupferoxyd bei der Zersetzung stark spritzt, so bringt man es zweckmässig in einen kleineren bedeckten Platintiegel, stellt diesen in einen grossen, ebenfalls bedeckten und glüht so. Resultate bei gehöriger Vorsicht sehr genau.
2. Indirecte Bestimmung mittelst metallischen Kupfers.
a. (Nach Levol.) Man bringt die Kupferoxydlösung in ein mit einem Glasstopfen verschliessbares Glas, fügt Ammon im Ueberschuss hinzu, so dass man eine klare lasurblaue Lösung bekommt, füllt das Glas mit ausgekochtem Wasser beinahe voll, stellt einen völlig blanken, genau gewogenen Kupferstreifen hinein, verstopft fest und lässt bei gewöhnlicher Temperatur stehen, bis die Flüssigkeit völlig farblos geworden. Man nimmt alsdann den Kupferstreifen heraus, spült ihn ab, trocknet und wägt ihn. Sein Gewichtsverlust giebt die Menge des in der Lösung enthalten gewesenen Kupfers und zwar bei sorgfältiger Ausführung mit grosser Genauigkeit an.—Unangenehm, ist der Umstand, dass der Versuch 3–4 Tage und oft noch länger dauert. — Dass bei dieser Bestimmung in der Flüssigkeit neben dem Kupfer keine Metalle aufgelöst sein dürfen, die durch Kupfer gefällt werden, liegt auf der Hand. [Während Riegel (Archiv der Pharm. 56, 40) befriedigende Resultate bei Anwendung dieser Methode gewann, erhielt Philipps (Annal. d. Chem. und Pharm. 81, 208) 15 bis 20 Proc. zuviel.]
b. (Nach Runge.) Hat man eine von Salpetersäure (und Eisenoxyd) freie Kupferchloridlösung, so kann man ihren Kupfergehalt auch in der Weise bestimmen, dass man sie, in ziemlich verdünntem Zustande und mit freier Salzsäure versetzt, in einem langhalsigen Kolben mit einem gewogenen Kupferstreifen gelinde kocht, bis die Lösung farblos geworden, alsdann den Kupferstreifen herausnimmt, gut abspült, trocknet und wägt (vergl. §. 90). Resultate nach Riegel's Versuchen befriedigend.
Dieses Verfahren ist fördernder, als das sub 2. a. angegebene.
3. Bestimmung durch Maassanalyse.
a. Methode von Pelouze. Versetzt man eine mit Ammon übersättigte Kupferoxydlösung bei gewöhnlicher Temperatur mit Schwefelnatrium, so entsteht ein schwarzer Niederschlag von Schwefelkupfer (CuS), der sich schwierig absetzt und an der Luft rasch Sauerstoff aufnimmt. Fällt man dagegen zwischen 65° und 85° C., so entsteht zwar ein schwarzer Niederschlag; derselbe ist aber eine Verbindung von Schwefelkupfer mit Kupferoxyd (5 CuS + CuO), setzt sich leicht ab und oxydirt sich schwierig. Enthält die ammoniakalische Lösung fremde Metalle, so fällt von diesen Nichts nieder, so lange noch Kupfer gelöst ist. — Erhitzt man andauernd und so stark, dass die Temperatur höher steigt, so nimmt obige Verbindung noch mehr Kupferoxyd auf; auch geht ein Theil in Oxydul über, welches in der ammoniakalischen Lösung bleibt, indem der abgegebene Sauerstoff mit dem Schwefel des Schwefelkupfers zu unterschwefliger Säure zusammentritt. — Kennt man daher die Menge einer Schwefelnatriumlösung von bekanntem Gehalt, welche nöthig ist, um aus einer ammoniakalischen Kupferoxydlösung alles Kupfer bei etwa 75° C. auszufällen, so ergiebt sich deren Gehalt.
Die Schwefelnatriumlösung bereitet man nach der in §. 92. 7. a. angegebenen Methode. Ihren Gehalt stellt man auf folgende Weise fest.
Man löst etwa 1 Grm. reines Kupfer in der nöthigen Menge Salpetersäure, oder eine entsprechende Menge reinen Kupfervitriols in Wasser, setzt etwa 30 C.C. starke Ammonflüssigkeit hinzu und erhitzt die in einem Kolben befindliche klare, lasurblaue Lösung mittelst einer kleinen Weingeistlampe mit kurz abgeschnittenem Docht zum gelinden Sieden. Wenn dies anfängt, zeigt ein eingetauchtes Thermometer 50–60°C. Man setzt nun, während das Erhitzen fortgesetzt wird (ein Ueberschreiten der Grenze von 85° C. ist nicht leicht zu fürchten, wenn man der Flüssigkeit von Zeit zu Zeit etwas Ammon zusetzt, da dieses beim Verdunsten viel Wärme bindet), von der Schwefelnatriumlösung zu. Sobald die blaue Farbe der Lösung sich so nicht mehr deutlich erkennen lässt, nimmt man die Lampe kurze Zeit weg, wäscht die Wandungen des Kolbens mittelst einer Spritzflasche mit etwas Ammon ab und lässt ein wenig absitzen. Hat man sich so überzeugt, dass die Flüssigkeit noch blau ist, stellt man die Lampe wieder unter und setzt einige Tropfen Schwefelnatriumlösung zu. So fährt man fort, bis die Flüssigkeit auch nach dem Absitzen farblos erscheint.
Zum Behuf der Analyse verfährt man nun mit der sauren Lösung einer abgewogenen Menge der Kupferverbindung genau so, wie dies eben beschrieben worden ist. Man wägt zweckmässig so viel der Kupferverbindung ab, dass darin etwa 1 Grm. Kupfer enthalten ist.
Vor jeder neuen Versuchsreihe muss der Gehalt der Schwefelnatriumlösung wiederum festgestellt werden. — Ein Versuch erfordert etwa 10 Minuten. Die Resultate sind bei gehöriger Vorsicht befriedigend.
b. Methode von Schwarz (Annal. der Chem. u. Pharm. 84, 84). Versetzt man eine Kupferoxydlösung mit einer genügenden Menge eines weinsauren Alkalis und fügt Natronlauge zu, so erhält man eine tief dunkelblaue Flüssigkeit. Erwärmt man dieselbe und fügt eine hinreichende Menge Traubenzucker zu, so fällt nach kurzer Zeit alles Kupfer als Oxydul nieder. — Erwärmt man dieses mit Eisenchlorid und Salzsäure, so löst es sich, indem folgende Umsetzung stattfindet:
Cu2O + Fe2Cl3 + ClH = 2CuCl + 2FeCl + HO.
Je 1 Aeq. Kupfer reducirt somit 1 Aeq. Eisen aus Chlorid zu Chlorür. Bestimmt man daher die Menge des letzteren, so ergiebt sich auch die Menge des Kupfers.
Man löst die abgewogene Kupferverbindung in Wasser oder Salpetersäure, versetzt sie in einer geräumigen Porzellanschale in der Kälte mit einer Auflösung von neutralem weinsaurem Kali, dann mit Natron- oder Kalilauge im Ueberschuss, fügt zu der dunkelblauen Flüssigkeit eine wässerige Lösung von Trauben- oder Milchzucker in genügender Menge und erwärmt im Wasserbade, bis die Flüssigkeit am Rande eine braune Färbung zeigt, zum Beweis, dass alles Kupfer gefällt ist, und das Kali nun auf den Zucker bräunend wirkt. Nachdem sich der Niederschlag abgesetzt hat, wird filtrirt. Es läuft meistens eine tiefbraune Flüssigkeit ab, welche, wenn Waschwasser hinzukommt, eine gelblichtrübe Berührungsschicht darbietet. Beim Mischen verschwindet dieselbe sogleich und rührt somit nicht von durchs Filter gedrungenem Kupferoxydul her. — Das Kupferoxydul wird mit heissem Wasser ausgewaschen, bis dieses farblos abläuft; in der Schale fest haftendes Kupferoxydul lässt man darin. Man bringt nun das Filter mit dem Oxydul in die Schale, setzt reine (von Salpetersäure und von Chlorür freie) Eisenchloridlösung in einigem Ueberschuss nebst etwas Salzsäure zu und erwärmt unter Umrühren gelinde, wodurch sich das anfangs entstandene Kupferchlorür leicht löst. Die entstandene grüne Lösung filtrirt man in einen geräumigen Kolben, wäscht die Reste des ersten Filters mit heissem Wasser wohl aus und bestimmt nun — nach Abkühlung bis zu etwa 30° C. — die Menge des entstandenen Eisenchlorürs nach §. 89. 2. Je 350 Theile Eisen, welche im Zustande von Oxydul oder Chlorür vorhanden sind, entsprechen 396 Theilen Kupfer. — Die Resultate sind befriedigend.
§. 96.
6. Wismuthoxyd.
a. Auflösung.
Das metallische Wismuth, das Oxyd und alle sonstigen Wismuthverbindungen löst man am zweckmässigsten in mehr oder weniger verdünnter Salpetersäure.
b. Bestimmung.
Das Wismuth wird nach §. 65 als Oxyd gewogen. In diese Form führt man die Verbindungen entweder durch Fällung als kohlensaures Salz oder durch Glühen über. Der ersteren lässt man zuweilen eine Abscheidung als Schwefelwismuth vorhergehen.
Man führt über
in Wismuthoxyd.
a. durch Fällung als kohlensaures Wismuthoxyd: Sämmtliche Wismuthverbindungen, welche sich in Salpetersäure zu salpetersaurem Wismuthoxyd lösen, so dass gleichzeitig keine andere Säure in der Lösung bleibt.
b. durch Glühen: α. Wismuthsalze mit leichtflüchtigen Sauerstoffsäuren. — β. Wismuthsalze mit organischen Säuren.
c. durch Fällung als Schwefelwismuth: Die Verbindungen des Wismuths in allen Fällen, in welchen sie nicht nach a. oder b. in Oxyd übergeführt werden können.
Bestimmung des Wismuths als Oxyd.
a. Durch Fällung als kohlensaures Wismuthoxyd.
Man versetzt die Wismuthlösung, nachdem man sie, sofern sie zu concentrirt sein sollte, mit Wasser verdünnt hat, mit kohlensaurem Ammon im Ueberschuss (ob durch die Verdünnung mit Wasser basisch salpetersaures Wismuthoxyd niedergeschlagen worden ist oder nicht, ist für die Bestimmung völlig gleichgültig), erhitzt eine kurze Zeit bis fast zum Kochen, filtrirt alsdann, trocknet und glüht. Man verfährt hierbei genau wie beim Glühen, des kohlensauren Bleioxyds (§. 92). Das kohlensaure Wismuthoxyd geht durch das Glühen in reines Oxyd über. — Eigenschaften des Niederschlages und Rückstandes §. 65. — Die Methode giebt, wenn die angegebenen Bedingungen ihrer Zulässigkeit erfüllt sind, sehr genaue Resultate. Dieselben sind in der Regel um ein Unbedeutendes zu gering, da das kohlensaure Wismuthoxyd in kohlensaurem Ammon nicht absolut unlöslich ist. — Würde man auf die angegebene Art das Wismuth aus einer Schwefelsäure oder Salzsäure enthaltenden Lösung fällen, so bekäme man ein unrichtiges Resultat, weil im ersten Falle das Oxyd einen Gehalt an basisch schwefelsaurem Salze, im letzten von basischem Chlorwismuth haben würde. — Filtrirte man den Niederschlag ohne zu erwärmen ab, so würde man einen bedeutenden Verlust erleiden, weil in dem Falle sich noch nicht alles basisch kohlensaure Wismuthoxyd ausgeschieden hätte (Vers. Nr. 69).
b. Durch Glühen.
α. Verbindungen wie kohlensaures oder salpetersaures Wismuthoxyd glüht man in einem Porzellantiegel, bis sie an Gewicht nicht mehr abnehmen.
β. Bei Verbindungen mit organischen Säuren verfährt man wie bei den entsprechenden Kupferoxydverbindungen §. 95. 1. b. β.
c. Durch Fällung als Schwefelwismuth.
Man fällt die verdünnte Lösung mit Schwefelwasserstoff-Wasser oder Gas. (Dem zum Verdünnen bestimmten Wasser setzt man etwas Essigsäure zu, so dass kein basisches Salz gefällt wird.) Den Niederschlag filtrirt man und wäscht ihn aus; — oder man versetzt mit Ammon bis zur Abstumpfung der freien Säure, dann mit Schwefelammonium im Ueberschuss.
Hätte man die feste Ueberzeugung, dass mit dem Schwefelwismuth kein freier Schwefel gefällt worden ist, so könnte man es als solches wägen. Da man aber bei Wismuthverbindungen meist mit sehr sauren, salpetersäurehaltigen Lösungen zu thun hat, so dass leicht etwas Schwefelwasserstoff zersetzt werden kann, so ist es am sichersten, das Schwefelwismuth in Oxyd zu verwandeln.
Man bringt zu diesem Behuf das Filter mit dem Niederschlage nach dem Auswaschen noch feucht in ein Becherglas, erwärmt mit mässig starker Salpetersäure bis zur völligen Zersetzung, verdünnt mit Wasser, dem man etwas Essigsäure oder Salpetersäure zugesetzt hat, filtrirt, wäscht mit eben solchem Wasser das Filter aus und fällt das Filtrat nach a.
§. 97.
7. Cadmiumoxyd.
a. Auflösung.
Cadmium, Cadmiumoxyd und alle in Wasser unlöslichen Cadmiumverbindungen löst man in Salzsäure oder Salpetersäure.
b. Bestimmung.
Das Cadmium wird nach §. 66 entweder als Oxyd oder als Schwefelcadmium gewogen.
Man kann verwandeln in
1. Cadmiumoxyd
a. durch Fällen: Die in Wasser löslichen Verbindungen, — diejenigen unlöslichen, deren Säure beim Auflösen in Salzsäure entfernt wird, — Cadmiumsalze mit organischen Säuren.
b. durch Glühen: Die Cadmiumsalze mit leicht flüchtigen oder leicht zersetzbaren unorganischen Sauerstoffsäuren.
2. Schwefelcadmium
Sämmtliche Cadmiumverbindungen ohne Ausnahme.
1. Bestimmung als Cadmiumoxyd.
a. Durch Fällung.
Man fällt mit kohlensaurem Kali und glüht den ausgewaschenen Niederschlag von kohlensaurem Cadmiumoxyd, wodurch er in reines Oxyd übergeht. Verfahren beim Fällen und Glühen wie bei Zink §. 85. — Eigenschaften des Niederschlages und Rückstandes §. 66. Genauigkeit und Fehlerquellen wie bei Zink §. 85.
b. Durch Glühen.
Verfahren wie bei Zink §. 85.
2. Bestimmung als Schwefelcadmium.
Man fällt neutrale oder saure Lösungen mit Schwefelwasserstoff-Wasser oder Gas, alkalische mit Schwefelammonium, sammelt den Niederschlag auf einem gewogenen Filter, wäscht aus, trocknet bei 100° und wägt. — Eigenschaften des Niederschlages §. 66. Resultate genau.
Sollte das Schwefelcadmium freien Schwefel enthalten, so verwandelt man es in salpetersaures Cadmiumoxyd oder Chlorcadmium und fällt als kohlensaures Salz. Verfahren wie bei Zink §. 85. b.
Sechste Gruppe.
Goldoxyd, Platinoxyd, Antimonoxyd, Zinnoxyd, Zinnoxydul, arsenige und Arseniksäure.
§. 98.
1. Goldoxyd.
a. Auflösung.
Metallisches Gold und sämmtliche in Wasser unlösliche Goldverbindungen erwärmt man mit Salzsäure und fügt nach und nach Salpetersäure zu bis zur erfolgten Lösung, oder man digerirt wiederholt mit starkem Chlorwasser. Letztere Methode wendet man namentlich dann an, wenn man kleine Mengen Gold lösen und beigemengte fremde Oxyde ungelöst lassen will.
b. Bestimmung.
Das Gold wird nie anders als im reinen Zustande gewogen. In diesen Zustand bringt man seine Verbindungen entweder durch Glühen, oder durch Fällen als Gold oder Schwefelgold.
Man verwandelt in
Gold:
a. durch Glühen: Sämmtliche Verbindungen des Goldes, in welchen keine an und für sich fixe Säure enthalten ist.
b. durch Fällung als Gold: Alle Verbindungen ohne Ausnahme, bei denen a. sich nicht anwenden lässt.
c. durch Fällung als Schwefelgold: Goldverbindungen, wenn sie sich mit gewissen anderen Metallen in einer Lösung befinden, behufs der Scheidung.
Bestimmung als metallisches Gold.
a. Durch Glühen.
Man erhitzt in einem bedeckten Porzellan- oder Platintiegel anfangs sehr gelinde, zuletzt zum Glühen und wägt das rückbleibende reine Gold. — Eigenschaften des Rückstandes §. 67. Resultate höchst genau.
b. Durch Fällung als Gold.
α. Ist die Goldlösung frei von Salpetersäure, so versetzt man sie mit etwas Salzsäure, sofern sie noch keine solche im freien Zustande enthält, fügt eine klare Auflösung von schwefelsaurem Eisenoxydul im Ueberschuss zu, erwärmt gelinde ein paar Stunden hindurch, bis sich das gefällte feine Goldpulver abgesetzt hat, filtrirt, wäscht aus, trocknet und glüht nach §. 35. Die Fällung nimmt man am besten in einer Porzellanschale vor, weil man aus einer solchen das schwere feine Pulver leichter abspülen kann, als aus einem Becherglase. — Die Genauigkeit der Resultate hängt lediglich von der Sorgfalt bei der Ausführung ab, denn Fehlerquellen hat die Methode nicht.
β. Enthält die Goldlösung Salpetersäure, so dampft man sie unter von Zeit zu Zeit erneutem Zusatze von Salzsäure im Wasserbade bis zur Syrupconsistenz ab, nimmt den Rückstand mit Salzsäure enthaltendem Wasser auf und verfährt mit der Lösung nach α. Sollte sich der Rückstand nicht klar lösen, d. h. sollte Goldpulver ungelöst bleiben, herrührend von in Chlorür und Gold zerlegtem Chlorid, so ändert dies das Verfahren in keiner Weise.
γ. In Fällen, in welchen man kein Eisen in das Filtrat zu bekommen wünscht, reducirt man das Gold mit Oxalsäure in folgender Weise. Man versetzt die, nöthigenfalls von Salpetersäure nach β. befreite, in einem Becherglase befindliche Lösung mit oxalsaurem Ammon im Ueberschuss, fügt etwas Salzsäure hinzu, falls solche noch nicht zugegen sein sollte, und stellt das Glas, mit einer Glasplatte bedeckt, zwei Tage an einen mässig warmen Ort. Nach dieser Zeit findet sich alles Gold in gelben Blättchen ausgeschieden, welche man abfiltrirt, wäscht, trocknet und glüht.
c. Durch Fällung als Schwefelgold.
Man leitet in die verdünnte Lösung Schwefelwasserstoff im Ueberschuss, filtrirt den Niederschlag ohne zu erwärmen rasch ab und glüht ihn nach dem Auswaschen und Trocknen in einem Porzellan- oder Platintiegel. Eigenschaften des Niederschlages §. 67. — Fehlerquellen keine.
§. 99.
2. Platinoxyd.
a. Auflösung.
Metallisches Platin, sowie sämmtliche in Wasser unlösliche Platinverbindungen löst man durch Digestion mit Königswasser in gelinder Wärme.
b. Bestimmung.
Das Platin wird unter allen Umständen im reinen Zustande gewogen. Man führt es in denselben entweder durch Fällung als Kalium-Platinchlorid, Ammonium-Platinchlorid oder Schwefelplatin, oder durch Glühen über.
Sämmtliche Platinverbindungen lassen sich in den meisten Fällen auf jede der angeführten Weisen in Platin überführen. Welche in speciellen Fällen die zweckmässigste ist, ergiebt die Betrachtung der Umstände leicht. Wenn sie zulässig ist, verdient die Ueberführung in Platin durch blosses Glühen den Vorzug. Die Fällung als Schwefelplatin wendet man nur bei Scheidung des Platins von anderen Metallen an.
Bestimmimg als Platin.
a. Durch Fällung als Ammonium-Platinchlorid.
Man versetzt die in einem Becherglase befindliche Lösung mit Ammon, bis der Ueberschuss der Säure (sofern welcher vorhanden) grösstentheils, aber nicht ganz, gesättigt ist, fügt Salmiak im Ueberschuss hinzu und versetzt mit einer ziemlich bedeutenden Menge absoluten Alkohols. (Ist die Platinlösung zu verdünnt, so concentrirt man sie zuvor.) Man lässt nunmehr den Niederschlag in dem mit einer Glasplatte zu bedeckenden Glase 24 Stunden stehen, filtrirt ihn alsdann (auf einem nicht gewogenen Filter) ab, wäscht ihn mit Weingeist von etwa 80 Proc. aus, bis die Substanzen, von denen man das Platin trennen will, weggewaschen sind, trocknet sorgfältig, glüht und wägt. — Bei dem Glühen verfährt man folgendermaassen. Man bringt den Niederschlag im Filter eingehüllt in einen gewogenen Platintiegel, bedeckt denselben und erhitzt ihn längere Zeit ganz gelinde, bis kein Salmiak mehr entweicht, alsdann nimmt man den Deckel weg, legt den Tiegel schief (§. 35) und lässt das Filter verbrennen. Sollte dies nicht leicht geschehen, so kann man mit ein wenig trocknem salpetersaurem Ammon nachhelfen. — Zuletzt giebt man eine Zeit lang starke Hitze und wägt dann. — Eigenschaften des Niederschlages und Rückstandes §. 68. Die Resultate fallen befriedigend aus, in der Regel um ein Unbedeutendes zu gering, weil der Platinsalmiak in Weingeist nicht ganz unlöslich ist (Vers. Nr. 15), und weil bei nicht ganz vorsichtigem Erhitzen mit den Salmiakdämpfen leicht eine Spur des unzerlegten Doppelsalzes weggeführt wird.
Ungenaue Resultate würde man erhalten, wenn man den Platinsalmiak als solchen wöge, indem es, wie ich mich durch directe Versuche überzeugte, nicht möglich ist, denselben durch Auswaschen mit Weingeist von allem mit niedergefallenen Salmiak zu befreien, ohne gleichzeitig einen merklichen Antheil Platinsalmiak aufzulösen. — In der Regel fallen aber so erhaltene Resultate um einige Procent zu hoch aus.
b. Durch Fällung als Kalium-Platinchlorid.
Man versetzt die in einem Becherglase befindliche Lösung (sofern nöthig) mit Kali, bis der grösste Theil der freien Säure abgestumpft ist, alsdann mit Chlorkalium im geringen Ueberschuss und fügt — nöthigenfalls nach vorherigem Concentriren — eine ziemliche Menge absoluten Alkohols hinzu. Nach 24 Stunden filtrirt man den Niederschlag auf einem gewogenen Filter ab, wäscht ihn mit 70procentigem Spiritus aus, trocknet ihn vollkommen bei 100° und wägt ihn. — Man wägt alsdann eine Kugelröhre leer, bringt einen Theil des getrockneten Niederschlages in die Kugel, reinigt die Röhrenansätze mittelst einer Federfahne und bestimmt das Gewicht des Inhalts der Kugel. Man verbindet die Kugelröhre nunmehr mit einem Apparat, aus dem sich trockenes Wasserstoffgas entwickelt (Fig. 42), erhitzt den Niederschlag in dem Wasserstoffstrome zum Glühen, bis sich keine salzsauren Dämpfe mehr entbinden (was durch Annäherung eines mit Ammon befeuchteten Stäbchens leicht zu ersehen), lässt erkalten, füllt die Röhre mit Wasser, giesst die entstandene Chlorkaliumlösung vorsichtig ab, wäscht das rückbleibende Platin sorgfältig aus, trocknet alsdann die Röhre (was am einfachsten mit Hülfe des Wasserstoffstromes geschieht) durch Erhitzen vollständig aus, wägt das erhaltene Platin und berechnet daraus die Gesammtmenge des im erst gewogenen Niederschlag enthaltenen.
Eigenschaften des Niederschlages und Rückstandes §. 68. Die Resultate fallen genauer aus, als bei der sub a. genannten Methode, indem einerseits das Kalium-Platinchlorid unlöslicher ist als der Platinsalmiak, und indem andererseits beim Glühen minder leicht ein Verlust entsteht. Weniger genau fallen dieselben aus, wenn man das Glühen nicht in einem Wasserstoffstrome, sondern im Tiegel vornimmt, indem alsdann die Zersetzung (wenigstens bei grösseren Mengen) nicht ganz vollständig ist. — Das Kalium-Platinchlorid als solches zu wägen, ist nicht ausführbar, da man es — ohne einen Theil zu lösen — nicht vollständig durch Auswaschen mit Weingeist von mit niedergefallenem Chlorkalium befreien kann.
c. Durch Fällung als Schwefelplatin.
Man fällt die Platinlösung je nach Umständen durch Schwefelwasserstoff-Wasser oder Gas, erhitzt die Mischung bis zum beginnenden Kochen, filtrirt, wäscht aus und glüht den getrockneten Niederschlag nach §. 35. — Eigenschaften des Niederschlages und Rückstandes §. 68. — Resultate genau.
d. Durch Glühen.
Verfahren wie unter gleichen Umständen bei Gold §. 98. — Eigenschaften des Rückstandes §. 68. Resultate höchst genau.
§. 100.
3. Antimonoxyd.
a. Auflösung.
Das Antimonoxyd sowie sämmtliche in Wasser unlösliche, oder durch Wasser zersetzbare Antimonverbindungen löst man in mehr oder weniger concentrirter Salzsäure, metallisches Antimon am besten in Königswasser. Beim Kochen einer salzsäuren Lösung des Antimonchlorürs verflüchtigen sich Spuren des letzteren. Concentrirt man daher eine solche Lösung durch Abdampfen, so entsteht daraus Verlust. — Wäre bei sehr verdünnten Lösungen Abdampfen geboten, so übersättige man jene mit Kalilauge.
b. Bestimmung.
Das Antimon wird entweder als Schwefelantimon, im regulinischen Zustande oder als antimonige Säure (SbO4) gewogen.
Man kann verwandeln in
1. Schwefelantimon:
Alle Antimonverbindungen ohne Ausnahme.
2. Metallisches Antimon:
Alle Antimonoxydverbindungen ohne Ausnahme.
3. Antimonige Säure:
Die Oxyde des Antimons und ihre Verbindungen mit leicht flüchtigen oder zersetzbaren Sauerstoffsäuren.
Die Methode 2. wird in der Regel nur bei der Scheidung des Antimons vom Zinn zu Hülfe genommen und wir verweisen deshalb hinsichtlich ihrer auf den fünften Abschnitt.
1. Fällung als Schwefelantimon.
a. Man ist überzeugt, Antimonoxyd oder die ihm entsprechende Chlorverbindung in Auflösung zu haben, und es ist keine den Schwefelwasserstoff zersetzende Substanz in Lösung[7]. Man versetzt die Antimonlösung mit etwas Salzsäure, sofern sie solche noch nicht enthält, dann mit Weinsäure und verdünnt sie, wenn nöthig, mit Wasser in ziemlichem Grade. In die klare Lösung leitet man alsdann Schwefelwasserstoffgas bis zum starken Vorwalten, stellt das Becherglas mit einer Glasplatte bedeckt eine halbe Stunde an einen mässig warmen Ort, filtrirt den Niederschlag ohne Unterbrechung auf einem gewogenen Filter ab, wäscht mit Wasser vollständig aus, trocknet bei 100° und wägt. — Eigenschaften des Niederschlages §. 69. Die Resultate fallen in der Regel um ein Unbedeutendes zu hoch aus, indem es leicht geschieht, dass sich aus dem Schwefelwasserstoff eine Spur Schwefel niederschlägt.
Man versäume nie, nach dem Wägen einen kleinen Theil des Niederschlages in Salzsäure in der Hitze zu lösen. Bleibt hierbei kein Schwefel oder nur eine nicht nennenswerthe Spur, so ist das Resultat als zuverlässig zu betrachten, im anderen Falle hat man mit dem Niederschlage nach b. zu verfahren.
b. Es ist neben dem Antimonoxyd antimonige Säure oder Antimonsäure in Lösung, oder dieselbe enthält eine den Schwefelwasserstoff zersetzende Substanz. Man verfährt wie in a., mit dem Unterschiede, dass man, ehe man abfiltrirt, die gefällte Flüssigkeit so lange mit Papier bedeckt an einem mässig warmen Orte stehen lässt, bis der Geruch nach Schwefelwasserstoff verschwunden ist.
Der Niederschlag, welchen man wie in a. gewogen hat, ist eine unbekannte Schwefelungsstufe des Antimons, gemengt mit freiem Schwefel, also in anderem Ausdrucke Antimon + x Schwefel.
Ehe man demnach einen Schluss auf die Menge des Antimons machen kann, muss man entweder das Antimon vom Schwefel getrennt wägen, oder man muss die Menge des im Niederschlage enthaltenen Schwefels kennen lernen.
Das Erstere kann geschehen, wenn man das Schwefelantimon in einer Kugelröhre, durch welche Wasserstoffgas strömt, erhitzt, bis kein Schwefelwasserstoff mehr gebildet wird. Da aber hierbei ein Verlust von Antimon kaum vermieden werden kann, indem sehr leicht ein kleiner Theil dem Wasserstoffgas mechanisch folgt, so wendet man statt dieser besser die Methode der Schwefelbestimmung an und verfährt also:
Nachdem man den im Filter bei 100° getrockneten Niederschlag in einem Platintiegel gewogen hat, schüttet man den Inhalt des Filters, so weit er sich ohne viel Reiben losmachen lässt, vorsichtig in einen trocknen Kolben, bringt alsdann das Filter mit dem noch anhängenden Niederschlag in den Tiegel zurück, bestimmt sein Gewicht und findet demnach so als Differenz die Menge des im Kolben befindlichen Niederschlages. Man übergiesst denselben nunmehr in dem Kolben mit rother rauchender Salpetersäure, welche von Schwefelsäure ganz frei sein muss, tropfenweise. Wenn die heftigste Einwirkung vorüber ist, fügt man noch etwas mehr Salpetersäure sowie etwas Salzsäure zu und erwärmt; oder man bringt zu dem im Kolben befindlichen Schwefelantimon chlorsaures Kali, dann Salpetersäure (welche nicht rauchend zu sein braucht) oder auch starke Salzsäure, und lässt anfangs in der Kälte, später in mässiger Wärme einwirken. — Sobald Alles gelöst ist, oder etwa ausgeschiedener Schwefel rein gelb erscheint, fügt man ungesäumt Weinsäure in hinlänglicher Menge zu und verdünnt sodann mit Wasser. — Es sind nunmehr zwei Fälle möglich.
α. Man hat eine völlig klare Lösung, in der auch kein ausgeschiedener Schwefel mehr schwimmt. Man fügt alsdann eine Auflösung von Chlorbaryum im geringen Ueberschuss hinzu und bestimmt den niederfallenden schwefelsauren Baryt nach §. 105. Man vergesse nicht, denselben sorgfältig auszusüssen und nach dem Glühen nochmals mit Salzsäure und Wasser zu behandeln. Man berechnet jetzt die Quantität Schwefel, welche im erhaltenen schwefelsauren Baryt enthalten ist. Dieselbe ist gleich der in dem oxydirten Antheil des Schwefelantimons enthalten gewesenen. Da das Verhältniss dieses Theils zu der ganzen Quantität des Schwefelantimon-Niederschlages bekannt ist, so ist demnach auch der Schwefelgehalt, also auch der Antimongehalt des letzteren durch eine einfache Rechnung zu finden.
β. In der an und für sich klaren Lösung befindet sich ausgeschiedener Schwefel. Man filtrirt alsdann durch ein kleines gewogenes Filter, wäscht den darauf gespülten Schwefel aus, trocknet denselben bei 100° und wägt ihn. Mit dem Filtrat verfährt man wie in α. Bei der Berechnung addirt man den im schwefelsauren Baryt gefundenen Schwefel zu dem direct erhaltenen.
2. Bestimmung als antimonige Säure.
Man dampft die fragliche Verbindung mit Salpetersäure vorsichtig ab und glüht zuletzt längere Zeit, bis ihr Gewicht constant bleibt. Der Versuch kann ohne Gefahr im Platintiegel gemacht werden. Hat man mit Antimonsäure zu thun, so ist das Abdampfen mit Salpetersäure nicht nöthig. — Eigenschaften des Rückstandes §. 69. Fehlerquellen keine.
§. 101.
4. Zinnoxydul und 5. Zinnoxyd.
a. Auflösung.
Bei Auflösung der in Wasser löslichen Zinnverbindungen setzt man, um eine klare Lösung zu erhalten, etwas Salzsäure zu. Die in Wasser unlöslichen Verbindungen lösen sich fast alle in Salzsäure oder Königswasser. Die unlösliche Modifikation des Zinnoxyds, sowie die Verbindungen desselben lassen sich dadurch, dass man sie feingepulvert mit überschüssigem Kali- oder Natronhydrat im Silbertiegel schmilzt, zur Auflösung in Salzsäure vorbereiten. — Metallisches Zinn löst man am besten in Königswasser. In der Regel wird es aber bei seiner Bestimmung in Oxyd verwandelt, ohne vorher gelöst worden zu sein. — Saure Zinnlösungen, welche Salzsäure oder ein Chlormetall enthalten, lassen sich weder so, noch nach Zusatz von Salpetersäure oder Schwefelsäure durch Abdampfen concentriren, ohne dass sich Zinnchlorid verflüchtigt.
b. Bestimmung.
Das Zinn wird als Oxyd gewogen oder mittelst Maassanalyse bestimmt. In die Form des Oxyds bringt man es entweder durch Behandlung mit Salpetersäure, durch Fällung als Oxydhydrat oder durch Fällung als Schwefelzinn.
Man kann verwandeln in
Zinnoxyd:
a. durch Behandeln mit Salpetersäure: metallisches Zinn und diejenigen Zinnverbindungen, welche keine fixen Säuren enthalten, sofern keine Chlorverbindungen zugegen sind;
b. durch Fällung als Oxydhydrat: alle Zinnverbindungen, welche flüchtige Säuren enthalten, sofern nichtflüchtige organische Substanzen und Eisenoxyd nicht zugegen sind;
c. durch Fällung als Schwefelzinn: alle Zinnverbindungen ohne Ausnahme.
Bei den Methoden a. und c. ist es gleichgültig, ob das Zinn als Oxydul oder Oxyd zugegen ist; die Methode b setzt Oxyd, die maassanalytischen Methoden setzen Oxydul voraus. — Wie man Zinnoxydul und Zinnoxyd neben einander bestimmt, wird im fünften Abschnitte gezeigt werden.
1. Bestimmung des Zinns als Oxyd.
a. Durch Behandeln mit Salpetersäure.
Diese Methode ist hauptsächlich üblich, um metallisches Zinn in Oxyd überzuführen. — Man übergiesst das fein zertheilte Metall in einem geräumigen Kolben nach und nach mit ziemlich starker reiner Salpetersäure (1,3 specif. Gew. etwa), den Kolben bedeckt man mit einem Uhrglase. — Nachdem die heftigste Einwirkung vorüber, erhitzt man den Kolben längere Zeit gelinde, bis das entstandene Oxyd rein weiss erscheint und keine weitere Einwirkung der Säure mehr zu bemerken ist. Man fügt Wasser zu, filtrirt, wäscht aus, trocknet, glüht und wägt. Das Glühen vollbringt man am besten in einem kleinen Porzellantiegel nach §. 35. Doch lassen sich auch Platintiegel anwenden. — Zinnverbindungen, welche frei von fixen Substanzen sind, lassen sich auch in der Art in Oxyd überführen, dass man sie in einem Porzellantiegel mit Salpetersäure übergiesst, zur Trockne verdampft und den Rückstand glüht. Bei Anwesenheit von Schwefelsäure unterstützt man zuletzt deren Entfernung durch kohlensaures Ammon wie bei saurem schwefelsaurem Kali (vergl. §. 76). — Eigenschaften des Rückstandes §. 70. Fehlerquellen keine.
b. Durch Fällung als Oxydhydrat.
Diese Methode setzt voraus, dass alles Zinn als Chlorid oder Oxyd vorhanden ist. Enthält daher eine Lösung Oxydul, so versetzt man sie mit Chlorwasser, leitet Chlor ein oder erwärmt gelinde mit chlorsaurem Kali, bis das Oxydul in Oxyd übergeführt ist. — Man fügt nunmehr Ammon zu, bis eben ein bleibender Niederschlag entsteht, dann tropfenweise Salzsäure, bis er sich wieder klar gelöst hat, und sorgt so, dass die Lösung nur eine kleine Menge überschüssiger Salzsäure enthält. Zu der so vorbereiteten Flüssigkeit bringt man eine concentrirte Auflösung von schwefelsaurem Natron (oder auch von salpetersaurem Kali, Natron oder Ammon) und erhitzt einige Zeit. Es schlägt sich hierdurch alles Zinn als Oxydhydrat nieder. Man filtrirt ab, wäscht aus (§. 31), trocknet und glüht. — Um gewiss zu sein, dass die Ausscheidung des Zinns vollendet ist, kann man vor dem Abfiltriren ein Paar Tropfen der über dem Niederschlag stehenden klaren Flüssigkeit in erwärmte Glaubersalzlösung bringen. Entsteht hierdurch kein Niederschlag mehr, so ist die Zersetzung beendigt.
Dieses Verfahren, welches von J. Löwenthal herrührt, ist von demselben in meinem Laboratorium wiederholt geprüft worden (Journ. f. prakt. Chem. 56, 366). Es liefert sehr genaue Resultate. Die Ausführung ist leicht und bequem. Die Zersetzung wird ausgedrückt durch die Gleichung: SnCl2 + 4NaO, SO3 + 4HO = SnO2, 2HO + 2NaCl + 2(NaO, HO, 2SO3).
c. Durch Fällen als Schwefelzinn.
Man fällt die verdünnte neutrale oder saure Lösung mit Schwefelwasserstoff-Wasser oder Gas. War Oxydulsalz in der Lösung, ist der Niederschlag demnach braunes Zinnsulfür, so stellt man die mit Schwefelwasserstoff übersättigte Lösung eine halbe Stunde an einen mässig warmen Ort und filtrirt dann; war hingegen Oxydsalz zugegen, ist der Niederschlag somit gelbes Zinnsulfid, so stellt man nach dem Fällen die Flüssigkeit so lange leicht bedeckt in gelinde Wärme, bis der Geruch nach Schwefelwasserstoff verschwunden, und filtrirt dann. — Den noch nicht ganz trockenen Niederschlag bringt man mit dem Filter in einen Porzellantiegel und erhitzt bei Luftzutritt lange Zeit ganz gelinde, bis kein Geruch nach schwefliger Säure mehr wahrzunehmen ist; dann erhitzt man stärker, endlich stark und behandelt — um etwaige Schwefelsäure zu entfernen — den Rückstand wiederholt mit etwas kohlensaurem Ammon (siehe a.). — Erhitzt man im Anfange sehr stark, so entweicht Zinnsulfid, dessen Dämpfe zu Oxyd verbrennen (H. Rose). — Eigenschaften der Niederschläge §. 70. Resultate genau.
2. Bestimmung durch Maassanalyse.
Alle Methoden, das Zinn durch Maassanalyse zu bestimmen, beruhen darauf, dass man die Menge eines oxydirenden Mittels bestimmt, welche erforderlich ist, Zinnoxydul in Oxyd überzuführen. Gaultier de Claubry benutzt als solches Jodtinctur, Mène Eisenchlorid, Penny saures chromsaures Kali, Schwarz (bei Abwesenheit von Eisen) übermangansaures Kali.
Findet sich daher das Zinn bereits gänzlich als Oxydul in Lösung, oder soll nur die Menge bestimmt werden, welche dem vorhandenen Oxydul entspricht, so bieten diese Methoden keine Schwierigkeiten; ist dagegen das zu bestimmende Zinn ganz oder theilweise als Oxyd gelöst, so steigern sich dieselben beträchtlich.
Sie werden am besten überwunden bei Anwendung des Jodes als Oxydationsmittel.
Die Thatsachen, auf welchen dieselbe beruht, sind folgende:
1 Aeq. Jod führt 1 Aeq. Zinn aus dem Zustande des Oxyduls oder Chlorürs in den des Oxyds oder Chlorids über, — und: Jod zu einer Eisenchlorürlösung gesetzt, veranlasst nicht die Bildung von Eisenchlorid.
Bei der Ausführung achte man auf Folgendes:
a. Die Lösung der Zinnverbindung wird wo möglich bloss durch Salzsäure bewirkt; gelingt dies nicht, so setzt man der Salzsäure Salpetersäure zu, aber so wenig als möglich.
b. Die salzsaure Auflösung wird mit einem Ueberschuss kleiner Drahtstiften gekocht, um vorhandenes Zinnchlorid in Chlorür zu verwandeln. Glaubt man, dass der Zweck erreicht ist, so giesst man die erkaltete Flüssigkeit in einen Messkolben und spült die ungelösten Stiftchen mit salzsäurehaltigem ausgekochtem Wasser ab. Von der auf ein bestimmtes Volumen gebrachten und gleichmässig gemischten Flüssigkeit giesst man nun eine Probe in kochende concentrirte Glaubersalzlösung. Entsteht hierdurch keine Trübung, so ist die Zinnlösung frei von Chlorid. Man nimmt daher mittelst einer graduirten Pipette eine Portion heraus, welche etwa 0,1 Grm. Zinn enthält, verdünnt mit etwas ausgekochtem Wasser, setzt ein wenig ganz dünnen Stärkekleister zu und tröpfelt nun eine Lösung von Jod in Jodkalium zu, bis der letzte Tropfen eine dauernde Blaufärbung hervorbringt. — Hat man die Jodlösung in der Bunsen'schen Verdünnung (siehe Jodbestimmung) bereitet (5 Grm. Jod mittelst 25 Grm. Jodkalium und dem nöthigen Wasser zu 1000 C.C. gelöst), enthält demnach jeder C.C. 0,005 Grm. Jod, so entspricht 1 C.C. verbrauchter Jodlösung 0,002317 Zinn, oder 50 C.C. = 100° entsprechen 0,116 Zinn.
c. Wäre bei der in b. besprochenen Prüfung die Glaubersalzlösung trüb geworden, so bringt man die mit der Pipette herauszunehmende, zur Prüfung bestimmte Portion in einen kleinen Kolben, setzt Salzsäure und Drahtstiftchen zu, legt den Kolben schief, kocht nochmals längere Zeit gelinde, giesst ab, spült nach und prüft wie oben. —
Zu der Penny'schen Methode bemerke ich, dass die Zersetzung nach der Gleichung erfolgt: 3SnCl + KO, 2CrO3 + 7ClH = 3SnCl2 + KCl + Cr2Cl3 + 7HO. 1 Aeq. saures chromsaures Kali = 1858,26 entspricht somit 3 Aeq. Zinn = 2206, oder 0,8424 Grm. saures chromsaures Kali entsprechen 1,000 Zinn. (Nach Penny entsprechen 0,832 KO, 2CrO3 1 Grm. Zinn.)
Löst man daher 8,424 Grm. chemisch reines saures chromsaures Kali mit Wasser zu 500 C.C. auf, so entsprechen 50 C.C.= 100° 1,000 Grm. Zinn, d. h. sie reichen gerade hin, 1 Grm. Zinn aus dem Zustand des Oxyduls in den des Oxydes überzuführen.
Um den Punkt der beendigten Ueberführung des Chlorürs in Chlorid genau zu treffen, setzt man am besten der stark verdünnten Zinnlösung etwas dünnen Stärkekleister und einige Tropfen Jodkaliumlösung zu. Sobald das Chlorür gänzlich in Chlorid übergeführt ist, verwandelt der erste weitere Tropfen chromsaure Kalilösung die durchsichtige grüne Lösung in eine undurchsichtige blauviolette.
Dass man bei Anwendung des chromsauren Kalis eine Reduction des Chlorids zu Chlorür nicht durch Eisen vollführen kann, versteht sich von selbst. Man muss vielmehr hierzu eisenfreies Zink anwenden, durch welches jedoch leicht eine Ausscheidung von metallischem Zinn erfolgt. Findet dies Statt, so muss man unter Zusatz von Salzsäure erhitzen, bis dasselbe wieder gelöst ist.
§. 102.
6. Arsenige Säure und 7. Arsensäure.
a. Auflösung.
Die Verbindungen der arsenigen und Arsen-Säure, welche nicht in Wasser löslich sind, werden in Salzsäure oder Königswasser gelöst. Einige in der Natur vorkommende arsensaure Metalloxyde bereitet man zur Auflösung durch Schmelzen mit kohlensaurem Natron vor. — Metallisches Arsen sowie Arsenmetalle löst man in Königswasser, darin unlösliche schmelzt man mit Soda und Salpeter und verwandelt sie dadurch in lösliches arsensaures Alkali und unlösliches Metalloxyd. — Sofern die Auflösung irgend einer Arsenverbindung durch Erwärmung mit überschüssigem Königswasser bereitet worden ist, enthält dieselbe immer Arsensäure. Eine Auflösung von arseniger Säure in Chlorwasserstoffsäure kann nicht durch Eindampfen bei Siedhitze concentrirt werden, denn es entweicht mit den salzsauren Dämpfen Chlorarsen. Weit weniger leicht geschieht dies, wenn die Auflösung Arsensäure enthält. Doch ist es in allen Fällen anzurathen, wenn eine arsenhaltige salzsaure Lösung concentrirt werden soll, dieselbe zuvor alkalisch zu machen.
b. Bestimmung.
Das Arsen wird entweder als arsensaures Bleioxyd, als arsensaure Ammon-Magnesia, als arsensaures Eisenoxyd oder als Schwefelarsen gewogen. Es lässt sich aber auch auf indirecte Weise, sowie mittelst Maassanalyse, bestimmen.
Man kann überführen in
1. Arsensaures Bleioxyd:
Arsenige Säure und Arsensäure, wenn sie allein in wässeriger oder salpetersaurer Lösung sind. (Säuren oder Salzbildner, welche mit Bleioxyd oder Blei fixe Salze bilden, dürfen nicht zugegen sein.)
2. Arsensaure Ammon-Magnesia:
Arsensäure in allen Lösungen, die frei sind von solchen Säuren oder Basen, die durch Magnesia oder Ammon gefällt werden würden.
3. Arsensaures Eisenoxyd:
Arsensäure in Lösungen, die frei sind von solchen Substanzen, die mit niederfallen, wenn zu ihrer Lösung Eisenchlorid, dann Ammon, beziehungsweise kohlensaurer Baryt, gesetzt wird.
4. Arsensulfür:
Alle Arsenverbindungen ohne Ausnahme.
Die indirecte Methode dient hauptsächlich zur Scheidung der arsenigen Säure von der Arsensäure (vergl. Abschnitt V.).
1. Bestimmung als arsensaures Bleioxyd.
a. Man hat Arsensäure in wässeriger Lösung.
Man bringt eine abgewogene Menge der Lösung in ein Platin- oder Porzellanschälchen, fügt eine gewogene Menge frisch geglühten reinen Bleioxyds hinzu (etwa fünf- bis sechsmal soviel als Arsensäure vorhanden), verdampft vorsichtig zur Trockne, erhitzt den Rückstand zum gelinden Rothglühen und erhält ihn einige Zeit in dieser Temperatur. — Der Rückstand ist arseniksaures Bleioxyd + Bleioxyd. Zieht man von seiner Menge das Gewicht des zugesetzten Bleioxyds ab, so resultirt das Quantum der Arsensäure. — Eigenschaften des arsensauren Bleioxyds §. 71. Die Resultate sind vollkommen genau, sofern man die bezeichnete Temperatur nicht überschreitet.
b. Man hat arsenige Säure in Lösung.
Man versetzt die Lösung mit Salpetersäure, dann mit einer gewogenen Menge überschüssigen Bleioxyds, verdampft und glüht im bedeckten Tiegel aufs Vorsichtigste, bis alles salpetersaure Bleioxyd zersetzt ist. Der Rückstand besteht alsdann ebenfalls aus Arsensäure + Bleioxyd. — Diese Methode erfordert grosse Vorsicht, denn beim Glühen des salpetersauren Bleioxyds entsteht leicht durch Decrepitiren Verlust.
2. Bestimmung als arsensaure Ammon-Magnesia.
Diese zuerst von Levol empfohlene Methode setzt voraus, dass alles Arsen als Arsensäure in Lösung ist. Wenn dies nicht der Fall, erwärmt man die Lösung in einem geräumigen Kolben gelinde mit Salzsäure und fügt chlorsaures Kali in kleinen Portionen zu, bis die Flüssigkeit stark nach chloriger Säure riecht, worauf man sie in gelinder Wärme stehen lässt, bis der angeführte Geruch nur noch schwach ist.
Man versetzt nun die Arsensäurelösung zuerst mit Ammon im Ueberschuss, wodurch sie — auch nach einigem Stehen — nicht getrübt werden darf, und fügt sodann eine Auflösung von schwefelsaurer Magnesia zu, welche soviel Salmiak enthält, dass sie durch Ammon nicht mehr getrübt wird. (Am besten ist es, eine solche bereits mit Ammon versetzte Magnesialösung vorräthig zu halten.) Die stark nach Ammon riechende Flüssigkeit lässt man 12 Stunden kalt stehen, filtrirt dann durch ein gewogenes Filter, wäscht den Niederschlag mit einer Mischung von 3 Wasser und 1 Ammonflüssigkeit aus, trocknet ihn bei 100° und wägt ihn. Er hat die Formel AsO5, 2MgO, NH4O + aq. — Seine Eigenschaften siehe §. 71. Dieses Verfahren liefert recht gute Resultate. (Journ. f. prakt. Chem. 56, 32.)
3. Bestimmung als arsensaures Eisenoxyd (nach Berthier und v. Kobell).
a. Die Lösung enthält keine anderen fixen Basen als Alkalien.
Man setzt eine bestimmte Menge Eisenoxydlösung von bekanntem Gehalte hinzu und fällt dann mit Ammon. (Der Niederschlag muss rothbraun sein, sonst war die Menge der zugesetzten Eisenoxydlösung zu gering.) Man lässt längere Zeit in gelinder Wärme stehen, filtrirt, wäscht aus, trocknet und erhitzt anfangs höchst gelinde (damit das Ammon bei einer Temperatur ausgetrieben wird, bei welcher es noch nicht reducirend auf die Arsensäure wirkt), allmälig stärker, endlich zum starken Glühen, bis das Gewicht constant bleibt. Der Rückstand ist basisch arsensaures Eisenoxyd + Eisenoxyd, oder, in anderem Ausdrucke, Eisenoxyd + Arsensäure. Zieht man die bekannte Menge des ersteren ab, so bleibt die Menge der letzteren. — Eine Eisenoxydlösung von bekanntem Gehalte erhält man entweder durch Auflösen einer gewogenen Menge von Claviersaitendraht in Salpetersäure (wobei man annimmt, dass 100 Draht 142,6 Oxyd liefern), oder durch Fällen einer salpetersauren Eisenoxydlösung von unbekanntem Gehalt mit Ammon, Auswaschen, Trocknen und Glühen (§. 90). Resultate genau. (Journ. f. prakt. Chem. 56. 32.)
b. Die Lösung enthält anderweitige fixe Basen.
Man ändert alsdann nach v. Kobell das Berthier'sche Verfahren in folgen der Weise, vorausgesetzt, dass die vorhandenen Basen durch kohlensauren Baryt in der Kälte nicht gefällt werden. Zu der mit der Eisenoxydlösung von bekanntem Gehalte versetzten Flüssigkeit fügt man statt des Ammons überschüssigen kohlensauren Baryt (ein grosser Ueberschuss von freier Säure kann vorher zweckmässig mit kohlensaurem Natron fast neutralisirt werden, doch muss die Flüssigkeit noch klar bleiben), lässt in der Kälte mehrere Stunden stehen und wäscht den Niederschlag (der alles Eisenoxyd, alle Arsensäure und überschüssigen kohlensauren Baryt enthält) mit kaltem Wasser erst durch Decantation, dann auf dem Filter aus, trocknet ihn, glüht gelinde, aber längere Zeit, und wägt. Man löst den Rückstand in Salzsäure, bestimmt darin die Barytmenge mittelst Schwefelsäure, berechnet den erhaltenen schwefelsauren Baryt auf kohlensauren und zieht diesen nebst der bekannten Quantität des Eisenoxyds von dem Gesammtrückstande ab. Es resultirt so das Gewicht der Arsensäure. — Dies Verfahren setzt die Abwesenheit von Schwefelsäure voraus. Sollte solche zugegen sein, so müsste man sie mit Chlorbaryum ausfällen und den Niederschlag abfiltriren, bevor der kohlensaure Baryt zugesetzt wird.
4. Bestimmung als Arsensulfür.
a. Man hat in Auflösung arsenige Säure oder ein arsenigsaures Salz, frei von Arsensäure.
Man versetzt die in einer mit einem Glasstopfen verschliessbaren Flasche befindliche Lösung mit etwas Salzsäure, und fällt je nach Umständen mit Schwefelwasserstoff-Wasser oder Gas. — Man verstopft die Flasche, lässt sie eine Stunde stehen, leitet alsdann gewaschenes kohlensaures Gas hindurch, bis der Geruch nach Schwefelwasserstoff ziemlich verschwunden, lässt nochmals einige Zeit stehen, filtrirt auf einem gewogenen Filter ab, wäscht aus, trocknet bei 100° und wägt. — Eigenschaften des Niederschlages §. 71. Resultate genau.
Sollte die Lösung eine den Schwefelwasserstoff zersetzende Substanz (Eisenoxyd, Chromsäure etc.) enthalten, so dass das Gewicht des Niederschlages seines Gehaltes an freiem Schwefel halber keinen richtigen Schluss auf die Menge des darin enthaltenen Arsens gestattet, so verfährt man entweder genau so wie unter gleichen Umständen bei Schwefelantimon §. 100, d. h. man bestimmt den Schwefel im Niederschlage als solchen und als schwefelsauren Baryt, und zieht die Quantität des Schwefels von dem Gesammtgewicht des Niederschlags ab; — oder man filtrirt das Schwefelarsen auf ungewogenem Filter ab, bringt es nach dem Auswaschen mit dem Filter in einen grossen Kolben und behandelt es mit chlorsaurem Kali und Salpetersäure in mässiger Wärme, bis alles Arsen gelöst ist. Man verdünnt, filtrirt, wäscht aus und bestimmt im Filtrat die Arsensäure nach 2. — Behandlung des mit Schwefel gemengten Niederschlages mit Ammon, wodurch Schwefelarsen gelöst werden, Schwefel ungelöst bleiben soll, giebt nur annähernde Resultate, da die ammoniakalische Schwefelarsenlösung etwas Schwefel aufnimmt.
b. Man hat in Auflösung Arsensäure, ein arsensaures Salz, oder ein Gemisch von beiden Oxydationsstufen.
Man versetzt die in einem Kolben befindliche Lösung mit einer starken wässerigen Lösung von schwefliger Säure im Ueberschuss, erhitzt bei schiefer Stellung des Kolbens langsam bis fast zum Kochen, erwärmt alsdann bei einer unter dem Siedepunkte liegenden Temperatur, bis die Flüssigkeit nicht mehr nach schwefliger Säure riecht, und verfährt mit der Lösung, die nunmehr nur noch arsenige Säure enthält, nach a.
5. Bestimmung durch Maassanalyse.
a. Nach Bunsen[8].
Diese sinnreiche Methode gründet sich auf folgende Thatsachen:
aa. Wenn man saures chromsaures Kali mit concentrirter Chlorwasserstoffsäure kocht, so entweichen auf je 2 Aeq. Chromsäure 3 Aeq. Chlor (2 CrO3 + 6ClH = Cr2Cl3 + 3Cl + 6HO).
bb. Geschieht dies aber bei Gegenwart von nicht überschüssiger arseniger Säure, so entweicht nicht die der Chromsäure entsprechende Menge Chlor, sondern soviel weniger, als nothwendig ist, um aus der arsenigen Säure Arsensäure zu machen (AsO3 + 2Cl + 2HO = AsO5 + 2ClH). Folglich hat man für 2 Aeq. Chlor, welche man mittelst der Chromsäure zu wenig erhalten hat, 1 Aeq. arsenige Säure in Rechnung zu bringen.
cc. Die Quantität des Chlors wird bestimmt, indem man die Menge des Jods bestimmt, welche dadurch aus Jodkalium freigemacht wird.
Ich begnüge mich hier damit, die Principien auseinander gesetzt zu haben. Auf die Ausführung komme ich bei der Bestimmung der Chromsäure zurück.
b. P. Kotschoubey hat die von Räwsky (§. 106. I. f.) angewendete Methode, die Phosphorsäure maassanalytisch zu bestimmen, auf Arsensäure angewandt (Journ. f. prakt. Chem. 49, 185). Die aus der essigsauren Lösung der arsensauren Verbindung (oder aus der salzsauren, nachdem man Ammon bis zur alkalischen, dann wieder Essigsäure bis zur sauren Reaction zugefügt hat) durch essigsaures Eisenoxyd (oder die im §. 106. I. f. angegebene Mischung von Eisenammonalaun und essigsaurem Natron) niedergeschlagene Verbindung hat, nach Kotschoubey, die Formel Fe2O3, AsO5 + 5HO, somit ist für je 2 Aeq. Eisen (700 Gewichtstheile) 1 Aeq. Arsensäure (1437,5) in Rechnung zu bringen. — Die Reduction vollbringt Kotschoubey mit Zink, wodurch das Arsen theils niedergeschlagen, theils als Arsenwasserstoff verflüchtigt wird. — Nach meiner Ansicht sind gegen diese Methode dieselben Bedenken zu erheben, wie gegen die Räwsky'sche Methode der Phosphorsäurebestimmung.
II. Die Gewichtsbestimmung der Säuren in Verbindungen, in welchen nur eine — frei oder gebunden — enthalten ist, und ihre Scheidung von den Basen.
Erste Gruppe.
Arsenige Säure, Arsensäure, Chromsäure, Schwefelsäure, Phosphorsäure, Borsäure, Oxalsäure, Fluorwasserstoffsäure, Kohlensäure, Kieselsäure.
§. 103.
1. Die arsenige Säure und Arsensäure
haben wir ihres Verhaltens zu Schwefelwasserstoff wegen bei den Basen (§. 102) abgehandelt und erwähnen sie hier nur, um die Stelle anzuzeigen, an welche sie eigentlich gehören. Ihre Scheidung von Basen werden wir im fünften Abschnitte besprechen.
§. 104.
2. Chromsäure.
I. Bestimmung.
Man bestimmt die Chromsäure entweder als Chromoxyd oder als chromsaures Bleioxyd. Sie lässt sich aber auch aus der Menge Kohlensäure bestimmen, die sie bei Einwirkung auf überschüssige Oxalsäure entwickelt, sowie durch maassanalytische Verfahrungsweisen.
a. Bestimmung als Chromoxyd.
α. Man reducirt die Chromsäure zu Oxyd und bestimmt dieses (§. 84). — Die Reduction geschieht entweder, indem man die Auflösung mit Salzsäure und Alkohol erwärmt, — indem man Schwefelwasserstoff in die mit Salzsäure versetzte Lösung leitet, — oder indem man eine starke Lösung von schwefliger Säure zumischt und gelinde erwärmt. — Bei concentrirten Lösungen wendet man meist die erste, bei verdünnten eine der letzteren Methoden an. In Bezug auf die erste ist zu bemerken, dass der Alkohol verjagt werden muss, bevor man das Chromoxyd mit Ammon fällen kann, — in Bezug auf die zweite, dass man die mit Schwefelwasserstoff übersättigte Lösung so lange an einen gelinde warmen Ort stellt, bis sich der ausgeschiedene Schwefel abgesetzt hat.
β. Man fällt die neutrale, oder durch Salpetersäure schwach saure Lösung mit salpetersaurem Quecksilberoxydul, filtrirt den entstandenen rothen Niederschlag von chromsaurem Quecksilberoxydul ab, wäscht ihn mit einer verdünnten Auflösung von salpetersaurem Quecksilberoxydul aus, trocknet, glüht und wägt das zurückbleibende Chromoxyd (H. Rose).
b. Bestimmung als chromsaures Bleioxyd.
Man versetzt die Lösung mit essigsaurem Natron im Ueberschuss, fügt, wenn nöthig, Essigsäure zu bis zur schwach sauren Reaction und fällt mit neutralem essigsaurem Bleioxyd. Der ausgewaschene Niederschlag wird entweder auf einem gewogenen Filter gesammelt, im Wasserbade getrocknet und gewogen, oder aber nach §. 36 gelinde geglüht und gewogen. Eigenschaften desselben §. 72. Resultate genau.
c. Bestimmung mittelst Oxalsäure (nach Vohl).
Wird Chromsäure mit Oxalsäure zusammengebracht, so giebt erstere Sauerstoff an diese ab, es entsteht Chromoxyd, und Kohlensäure entweicht (2CrO3 + 3C2O3 = Cr2O3 + 6CO2). 3 Aeq. Kohlensäure (825) entsprechen somit 1 Aeq. Chromsäure (634,7). Die Ausführung geschieht ganz in derselben Weise, welche unten bei der Prüfung des Braunsteins angeführt werden wird. Für je 1 Thl. Chromsäure sind 2¼ Thle. oxalsaures Natron erforderlich. Soll im Rückstand mit der Chromsäure in Verbindung gewesenes Alkali bestimmt werden, so wendet man oxalsaures Ammon an.
d. Bestimmung durch Maassanalyse.
α. Nach Schwarz.
Das Princip dieser Methode ist dasselbe, welches dem Penny'schen Verfahren, das Eisen zu bestimmen, zu Grunde liegt.
Die Ausführung ist einfach. Man vermischt eine überschüssige Menge Eisenoxydulauflösung, deren Gehalt an Oxydul man vorher nach §. 89. 2. a. oder b. festgestellt hat, mit der durch Schwefelsäure angesäuerten Lösung der chromsauren Verbindung und bestimmt alsdann die noch vorhandene Menge des Eisenoxyduls nach §. 89. 2. a. oder b. Aus der Differenz ergiebt sich, wie viel Eisen durch die Chromsäure aus Oxydul in Oxyd übergeführt worden ist. 1 Gramm Eisen entspricht 0,6045 Chromsäure (vergl. auch §. 92. 3.).
β. Nach Bunsen[9].
Kocht man ein chromsaures Salz mit einem Ueberschusse von rauchender Salzsäure, so entweichen auf je 2 Aeq. Chromsäure 3 Aeq. Chlor. Z. B. KO, 2CrO3 + 7ClH = KCl + Cr2Cl3 + 7HO + 3Cl. — Leitet man das entweichende Gas in überschüssige Jodkaliumlösung, so setzen die 3 Aeq. Chlor 3 Aeq. Jod in Freiheit. Bestimmt man dies nach der in §. 114 zu beschreibenden Methode, so erfährt man die Menge der Chromsäure, denn 4758 Jod entsprechen 1269,4 Chromsäure.
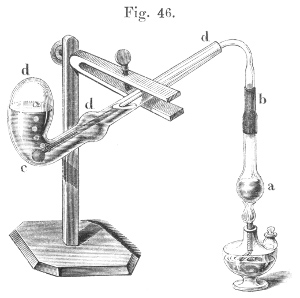
Der Versuch wird auf folgende Art ausgeführt: Man bringt die abgewogene Probe des chromsauren Salzes in das vor der Lampe geblasene, nur 36 bis 40 C.C. fassende Kölbchen a (Fig. 46), füllt dasselbe mit rauchender Salzsäure zu ⅔ an und steckt das Entwickelungsrohr mittelst einer dickwandigen, gut schliessenden vulcanisirten Kautschukröhre b auf den Hals des Kölbchens. — Ein Verlust an Chlor ist dabei nicht zu befürchten, da die Ausscheidung desselben erst bei dem Erwärmen beginnt. Nachdem man darauf das kleine, als Ventil dienende Glaskügelchen c mit seinem zugeschmolzenen Stiel in die Röhrenmündung gesteckt hat, senkt man das Entwickelungsrohr in den Hals der mit Jodkaliumlösung[10] angefüllten Retorte ddd, welche ungefähr 160 C.C. fasst und an deren Hals eine kleine, vor der Glasbläserlampe geblasene Erweiterung zur Aufnahme der bei dem Versuch emporgepressten Flüssigkeit angebracht ist. Man erhitzt nunmehr das Kölbchen. Nach zwei bis drei Minuten langem Kochen ist alles Chlor übergegangen und durch sein Aequivalent freien Jods in der Jodkaliumlösung ersetzt. Man giesst nun den Inhalt der Retorte in ein Becherglas und verfährt nach §. 114. I. c. Die Methode giebt, wie Bunsen gezeigt hat, sehr befriedigende Resultate.
II. Trennung der Chromsäure von den Basen.
a. Der ersten Gruppe:
α. Man reducirt die Chromsäure nach I. und trennt Chromoxyd und Alkalien nach §. 123.
β. Chromsaures Ammon führt man durch vorsichtiges Glühen in Chromoxyd über.
b. Der zweiten Gruppe:
α. Man schmelzt die Verbindung mit 4 Theilen kohlensauren Natronkalis. Beim Behandeln mit heissem Wasser bleiben die alkalischen Erden im kohlensauren Zustande zurück, die Chromsäure kommt an Alkali gebunden in Lösung. Erstere können, da sie Alkali enthalten, nicht geradezu gewogen werden, letztere bestimmt man nach I.
β. Man löst in Salzsäure, reducirt die Chromsäure nach I. a. und trennt Chromoxyd und alkalische Erde nach §. 124.
c. Der dritten Gruppe:
α. Von Thonerde.
Man fällt aus der Lösung die Thonerde durch Ammon oder kohlensaures Ammon (§. 83), im Filtrat bestimmt man die Chromsäure nach I. (Vergleiche auch §. 125).
β. Von Chromoxyd.
aa. Man hat in Lösung. Man fällt die Chromsäure nach I. a. β oder nach I. b. und trennt im Filtrat Chromoxyd und Quecksilberoxydul, beziehungsweise Bleioxyd nach §. 130.
bb. Man hat in unlöslicher Verbindung (als neutrales chromsaures Chromoxyd). Man glüht, der Rückstand ist Oxyd, der Verlust Sauerstoff, aus welchem die Chromsäure zu berechnen.
cc. (Nach Vohl.) Man bestimmt zuerst die Kohlensäure, welche die Verbindung, so wie sie ist, aus Oxalsäure entwickelt, alsdann behandelt man die Flüssigkeit, besser noch eine neu abgewogene zweite Portion, wie ein Oxydsalz (§. 84) und prüft wieder. Aus dem zweiten Versuch ergiebt sich das Chrom im Ganzen, aus dem ersten das als Chromsäure vorhandene, aus der Differenz das Oxyd. — In ähnlicher Weise lassen sich Oxyd und Säure auch
dd. durch Maassanalyse neben einander bestimmen (§. 84).
d. Der vierten Gruppe:
α. Man verfährt wie in b. α. angegeben. Die Metalle bleiben beim Behandeln der geschmolzenen Masse als Oxyde zurück. — Sollte diese Methode auf Mangan angewendet werden, so müsste man die Schmelzung in einer Kugelröhre in einem Strome von kohlensaurem Gas vornehmen.
β. Man reducirt die Chromsäure nach I. a. und trennt das Chromoxyd von den fraglichen Metallen nach §. 128.
e. Der fünften und sechsten Gruppe:
α. Man fällt die mit freier Säure versetzte Lösung mit Schwefelwasserstoff. — Die Metalle der 5. und 6. Gruppe werden nebst freiem Schwefel gefällt (§. 91 bis §. 102), die Chromsäure wird reducirt. Man fällt das Oxyd im Filtrat nach I. a.
β. Chromsaures Bleioxyd zerlegt man zweckmässig durch Erhitzen mit Salzsäure und etwas Alkohol, und Trennen des entstandenen Chlorbleies vom gebildeten Chromchlorür durch Alkohol (vergl. §. 130). Man versäume nicht, die alkoholische Lösung mit Schwefelsäure zu prüfen. Entsteht hierdurch ein Niederschlag von schwefelsaurem Bleioxyd, so ist derselbe abzufiltriren, zu wägen und in Rechnung zu bringen.
§. 105.
3. Schwefelsäure.
I. Bestimmung.
Die Schwefelsäure wird stets am besten als schwefelsaurer Baryt bestimmt. In Betreff einer neu vorgeschlagenen maassanalytischen Bestimmung von Schwarz verweise ich auf die Originalabhandlung in Ann. der Chem. u. Pharm. 84, 99. Das Verfahren ist zu complicirt, um praktisch zu sein; es erfordert drei titrirte Lösungen und macht zwei Filtrationen mit Auswaschen nöthig.
1. Man setzt zu der Lösung, wenn nöthig, etwas Salzsäure bis zur sauren Reaction, erhitzt fast zum Sieden, fügt Chlorbaryum in geringem Ueberschuss hinzu und verfährt alsdann nach §. 79. 1. a. Das Auswaschen geschieht am besten zuerst durch Decantation. — Enthielt die Lösung Salpetersäure, so schlägt sich mit dem schwefelsauren Baryt leicht etwas salpetersaurer Baryt nieder, welcher nur durch fortgesetztes Auswaschen mit heissem Wasser entfernt werden kann, worauf wohl Rücksicht zu nehmen. — Unter allen Umständen setze man das Auswaschen so lange fort, bis das letztablaufende Waschwasser durch Schwefelsäure nicht im mindesten mehr getrübt wird. Für genaue Analysen empfehle ich noch folgendes Verfahren. Nachdem der Niederschlag nach §. 36 geglüht und gewogen ist, tröpfle man einige Tropfen Salzsäure darauf und füge sodann heisses Wasser zu, rühre mit einem ganz dünnen Glasstäbchen (oder Platindraht) wohl um, spüle dieses ab und erwärme eine Zeit lang gelinde. Man giesst jetzt die fast klare Flüssigkeit durch ein kleines Filter ab und prüft das Filtrat mit Schwefelsäure. Entsteht hierdurch Trübung oder Niederschlag, ein Zeichen, dass dem schwefelsauren Baryt ein anderweitiges Barytsalz anhaftete, so wiederholt man das Auswaschen des Rückstandes mit heissem Wasser, bis das Waschwasser durch Schwefelsäure nicht weiter getrübt wird. Man trocknet nunmehr den im Tiegel befindlichen Niederschlag, sowie das kleine Filter, verbrennt dies auf dem Deckel, glüht zuletzt den ganzen Tiegel und wägt.
2. Für technische Zwecke ist es oft sehr erwünscht, die Schwefelsäure durch Maassanalyse rasch bestimmen zu können. — Das Princip einer solchen ist leicht gefunden. Man fügt von einer titrirten Chlorbaryumlösung so lange zu, als noch ein Niederschlag entsteht; die Menge der verbrauchten Barytlösung giebt alsdann die Quantität der Schwefelsäure an. Nicht so leicht aber ist die Ausführung, da es schwierig ist, den Punkt rasch und genau zu treffen, bei dem alle Schwefelsäure gerade ausgefällt ist. — Am besten gelingt dies noch folgendermaassen. Man bereitet sich a) eine Chlorbaryumlösung, von der 50 C.C. = 100° genau 1 Grm. Schwefelsäure ausfällen (also 1° 0,01 Grm.), indem man 26,012 Grm. reines, geglühtes Chlorbaryum mit Wasser zu 500 C.C. löst; b) eine zehnmal verdünntere, indem man 1 Vol. der Lösung a) mit 9 Vol. Wasser mischt (1° der letzteren fällt 0,001 Grm. Schwefelsäure).
Man bringt nun von der Lösung der schwefelsauren Verbindung, welche so verdünnt sein soll, dass 50 C.C. annähernd 1 Grm. Schwefelsäure enthalten, 45 C.C. in einen Glaskolben, versetzt mit etwas Salzsäure, erhitzt zum Kochen und tröpfelt von der concentrirteren Chlorbaryumlösung zu. Der Niederschlag wird, so erzeugt, rasch dicht und schwer und setzt sich gut ab. Von Zeit zu Zeit lässt man absitzen. — Sobald man findet, dass durch Chlorbaryum kein weiterer Niederschlag mehr erfolgt, fügt man noch 5 C.C. der Schwefelsäurelösung zu, lässt einige Zeit kochen und fügt nunmehr mit aller Vorsicht von der verdünnten Chlorbaryumlösung zu, bis eben keine weitere Trübung mehr entsteht. Hätte man 43 C.C. = 86° der concentrirteren und 11 C.C. = 22° der verdünnteren Chlorbaryumlösung verbraucht, so enthielte die Schwefelsäurelösung 0,86 + 0,022 = 0,882 Grm. Schwefelsäure. — Weit leichter als mit Chlorbaryumlösung lässt sich dies Verfahren mit Bleizuckerlösung ausführen, weil sich das schwefelsaure Bleioxyd besser absetzt, als der schwefelsaure Baryt. — Die Anwendung der Bleilösung beschränkt sich aber auf die Fälle, in denen man mit chlorfreien Flüssigkeiten zu thun hat.
II. Trennung der Schwefelsäure von den Basen.
a. Von denen, mit welchen sie in Wasser oder Salzsäure lösliche Verbindungen bildet.
Man fällt die Schwefelsäure nach I. und bestimmt im Filtrat, welches neben den Chlorverbindungen der mit der Schwefelsäure verbunden gewesenen Basen überschüssiges Chlorbaryum enthält, die fraglichen Basen nach den Methoden, die im fünften Abschnitt als zur Trennung derselben vom Baryt dienend angeführt sind.
b. Von denen, mit welchen sie in Wasser oder Salzsäure unlösliche oder schwer lösliche Verbindungen bildet.
α. Von Baryt, Strontian und Kalk. Man schmelzt die höchst fein gepulverte Verbindung im Platintiegel mit 4 Theilen kohlensauren Natronkalis, übergiesst den Tiegel sammt seinem Inhalt in einem Becherglase oder einer Platin- oder Porzellanschale mit Wasser, erhitzt bis zur vollständigen Auflösung der schwefelsauren und kohlensauren Alkalien, filtrirt noch heiss von den ungelöst bleibenden kohlensauren Erden ab und wäscht diese mit heissem Wasser vollkommen aus. Man löst sie alsdann in Salzsäure und bestimmt sie nach den oben (§. 79–§. 81) beschriebenen Methoden. Im Filtrat fällt man die Schwefelsäure nach I. — Schwefelsaurer Kalk kann im fein gepulverten Zustande auch durch Kochen mit einer Lösung von kohlensaurem Natron oder Kali vollständig zerlegt werden.
β. Von Bleioxyd. Man glüht mit kohlensaurem Natron-Kali in einem Porzellantiegel, bis die Masse ganz zusammengesintert ist, digerirt dieselbe mit heissem Wasser bis zur Lösung des gebildeten schwefelsauren und des überschüssigen kohlensauren Alkalis, filtrirt das ungelöst gebliebene Bleioxyd (welches stets alkalihaltig bleibt) ab und wäscht es vollständig aus. Das Filtrat ist niemals frei von Blei, sondern je nach dem Zustande der Verdünnung, den man beim Aufweichen des Rückstandes herstellte, daran bald reicher, bald ärmer. — Man macht nunmehr das Filtrat mit Salpetersäure gelinde sauer (Vorsicht hierbei, dass durch Spritzen kein Verlust entsteht) und fällt die Schwefelsäure nach I. mit salpetersaurem Baryt, löst dann das ausgewaschene Bleioxyd in verdünnter Salpetersäure, vereinigt die Lösung mit der vom schwefelsauren Baryt abfiltrirten Flüssigkeit und fällt das Blei mit Schwefelwasserstoff (§. 92).
§. 106.
4. Phosphorsäure.
I. Bestimmung.
Die dreibasische Phosphorsäure lässt sich in sehr mannigfaltiger Weise bestimmen. Am empfehlenswerthesten sind die Bestimmungen als phosphorsaures Bleioxyd, pyrophosphorsaure Magnesia, basisch phosphorsaures Eisenoxyd, phosphorsaures Zinnoxyd, phosphorsaures oder pyrophosphorsaures Silberoxyd. Der Bestimmung als pyrophosphorsaure Magnesia geht häufig eine anderweitige Fällung — als phosphorsaures Eisenoxyd, phosphorsaures Quecksilberoxydul oder phosphorsaures Molybdänsäure-Ammon — voraus, wie dies sogleich erwähnt werden soll. — Auch maassanalytische Verfahrungsweisen sind zur Bestimmung der Phosphorsäure in Vorschlag gekommen.
Von der Meta- und Pyrophosphorsäure soll hier nur erwähnt werden, dass sich dieselben nach den sogleich anzuführenden Methoden nicht bestimmen lassen. Man führt sie, zum Behuf ihrer Bestimmung, am besten in dreibasische Phosphorsäure über. Es geschieht dies α) auf trockenem Wege, indem man die Substanz mit 4 bis 6 Theilen kohlensaurem Natronkali andauernd schmelzt. Diese Methode ist jedoch nur anwendbar bei den Alkalien und denjenigen meta- oder pyrophosphorsauren Metalloxyden, welche durch Schmelzen mit kohlensauren Alkalien vollständig zerlegt werden; demnach gelingt sie z. B. nicht bei den Verbindungen mit alkalischen Erden, ausgenommen bei dem Magnesiasalz. β) auf nassem Wege. Man behandelt das Salz längere Zeit mit einer starken Säure, am besten mit concentrirter Schwefelsäure, in der Wärme (Weber, Pogg. Ann. 73, 137). Ich bemerke hierzu, dass man sich auf dem letzteren Wege dem Ziele bei allen denjenigen Salzen nur nähern kann, deren Basen mit der zugesetzten Säure lösliche Verbindungen bilden, weil hierbei niemals alle Meta- oder Pyrophosphorsaure in Freiheit gesetzt wird; während man es ohne Mühe zu erreichen im Stande ist bei Zusatz von Säuren, welche mit den vorhandenen Basen unlösliche Verbindungen bilden. In Betreff des Umstandes, in wie weit man sich im ersteren Falle dem Ziele nähern kann, habe ich gefunden, dass die Ueberführung um so vollständiger ist, je grösser das Quantum der zugesetzten freien Säure (doch verbieten andere Rücksichten, hierin zu weit zu gehen), dass zweitens nothwendig längere Zeit gekocht werden muss (vergl. Belege Nr. 35).
Ehe ich zu den einzelnen Bestimmungsweisen übergehe, bemerke ich weiter, dass die Angabe von Bunce (Sillim. Journ. May 1851. p. 405), Phosphorsäure verflüchtige sich, wenn man ein phosphorsaures Salz mit Salzsäure oder Salpetersäure zur Trockne verdampfe und den Rückstand ein wenig erhitze, völlig irrig ist (vergl. meine Abhandl. über diesen Gegenstand in Ann. der Chem. und Pharm. 86. 216). Dagegen ist wohl zu beachten, dass unter diesen Umständen die dreibasische Phosphorsäure zwar nicht bei 100°, wohl aber schon unter 150°, in Pyrophosphorsäure übergeht; so erhält man z. B. beim Verdampfen von gewöhnlichem phosphorsaurem Natron mit überschüssiger Salzsäure und Trocknen des Rückstandes bei 150° NaCl + PO5, NaO, HO.
a. Bestimmung als phosphorsaures Bleioxyd.
Man verfährt genau wie bei Arsensäure, §. 102, das heisst, man dampft mit einer gewogenen Menge von Bleioxyd ab und glüht. Diese Methode setzt voraus, dass die Phosphorsäure allein in wässeriger oder salpetersaurer Lösung ist; sie bietet den Vortheil, dass sie richtige Resultate liefert, gleichgültig ob die vorhandene Phosphorsäure ein-, zwei-, oder dreibasisch ist.
b. Bestimmung als pyrophosphorsaure Magnesia.
α) directe: Man versetzt die Lösung mit einer klaren, am besten vorräthig gehaltenen, Mischung von schwefelsaurer Magnesia, Salmiak und Ammon, so lange noch ein Niederschlag entsteht, fügt, falls die Lösung noch nicht stark ammoniakalisch riechen sollte, noch Ammon hinzu, lässt 12 Stunden ohne Erwärmen stehen, filtrirt, wäscht den Niederschlag mit einer Mischung von 3 Wasser und 1 Ammonflüssigkeit aus, bis das Waschwasser nach Zusatz von Salzsäure, durch Chlorbaryum nicht im Mindesten mehr getrübt wird, und verfährt alsdann genau nach §. 82. 2. — Bei Bereitung der oben angeführten Mischung setze man nicht mehr Salmiak hinzu, als eben nöthig ist, um die Fällung der Bittererde durch Ammon zu verhüten. — Die Resultate fallen sehr genau aus. (Vers. Nr. 70.) Der Verlust, den man in Folge der geringen Löslichkeit der basisch phosphorsauren Ammon-Talkerde (Vers. Nr. 31) erleidet, ist höchst unbedeutend. — Eigenschaften des Niederschlages und Rückstandes §. 53. — Diese Methode kann nur dann angewendet werden, wenn man sicher ist, alle Phosphorsäure in dreibasischem Zustande zu haben. — Enthält die Lösung Pyrophosphorsaure, so fällt der Niederschlag flockig aus und löst sich in ammonhaltigem Wasser (Weber).
β) indirecte, nach vorausgegangener Fällung als phosphorsaures Molybdänsäure-Ammon (nach Sonnenschein, J. f. prakt. Chem. 53, 343). Man löst in grösserem Vorrath 1 Theil Molybdänsäure in 8 Ammonflüssigkeit, fügt 20 Theile Salpetersäure zu und setzt von dieser Flüssigkeit zu der salpetersauren Lösung des phosphorsauren Salzes so viel, dass die Menge der Molybdänsäure ungefähr das 30fache von der im Salze enthaltenen Phosphorsäure beträgt. Die Flüssigkeit mit dem entstandenen gelben Niederschlage wird einige Stunden in gelinder Wärme digerirt, und der Niederschlag dann mit derselben Lösung, durch welche die Fällung bewirkt ist, ausgewaschen. (Das Filtrat lässt man längere Zeit an einem warmen Orte stehen, um zu sehen, ob sich noch ein weiterer Niederschlag bildet. — Gewissheit, dass bei der Fällung Molybdänsäurelösung im Ueberschuss ist, erhält man leicht in der Art, dass man vor dem Abfiltriren einen Tropfen der Lösung mit Schwefelwasserstoffwasser versetzt, wodurch braunes Schwefelmolybdän niedergeschlagen werden muss.) Den Niederschlag löst man hierauf auf dem Filter in Ammon und fällt aus dieser Lösung die Phosphorsäure durch Magnesialösung (vergl. α.). — Resultate genau (vergl. ausser den von Sonnenschein gelieferten Belegen auch die von Craw (Pharm. Centralbl. 23, 669).
γ) indirecte, nach vorausgegangener Fällung als phosphorsaures Quecksilberoxydul (nach H. Rose, Pogg. Ann. 76, 218). Man löst die phosphorsaure Verbindung in einer weder zu geringen noch zu grossen Menge von Salpetersäure. Zu der in einer nicht zu kleinen Porzellanschale befindlichen Lösung setzt man reines metallisches Quecksilber, und zwar so viel, dass stets ein Theil desselben, wenn auch nur ein geringer, von der freien Säure ungelöst bleibt. Man verdampft nun im Wasserbade zur Trockne. Riecht die Masse in der Wärme noch nach Salpetersäure, so befeuchtet man sie mit Wasser und erhitzt wieder im Wasserbade, bis sie zuletzt nicht mehr danach riecht. — Man setzt jetzt heisses Wasser zu, filtrirt durch ein kleines Filter und wäscht aus, bis das Waschwasser auf Platin keinen fixen Rückstand mehr hinterlässt. Das Filter, welches ausser phosphorsaurem auch basisch salpetersaures Quecksilberoxydul und freies Quecksilber enthält, trocknet man, mengt seinen Inhalt im Platintiegel mit überschüssigem kohlensaurem Natron-Kali, ballt das Filter zu einer Kugel, bringt es in eine Vertiefung des Gemenges und überdeckt das Ganze mit einer Schicht von kohlensaurem Natron-Kali. — Der Tiegel wird jetzt unter einem gut ziehenden Rauchfange etwa eine halbe Stunde lang mässig erhitzt, so dass er nicht zum Glühen kommt. Bei dieser Hitze verflüchtigt sich das salpetersaure Quecksilberoxydul und das metallische Quecksilber. Man erhitzt nunmehr über der Lampe zum stärksten Glühen und behandelt den Rückstand mit heissem Wasser. Er löst sich — sofern kein Eisenoxyd zugegen war — klar auf. Man übersättigt die klare (nöthigenfalls filtrirte) Lösung mit Salzsäure, fügt Ammon und Magnesialösung zu und verfährt überhaupt nach α.).
c. Bestimmung als basisch phosphorsaures Eisenoxyd.
α. Man verfährt genau wie bei der Bestimmung der Arsensäure (§. 102. 3. a.). (Berthier) Ein grosser Ueberschuss von Ammon ist zu vermeiden, weil dieses dem Niederschlage leicht etwas Phosphorsäure entzieht. Resultate eher etwas zu niedrig, als zu hoch (H. Rose).
β. Man verfährt genau wie bei der Bestimmung der Arsensäure (§. 102. 3. b.), d. h. man wendet die v. Kobell'sche Modification des Berthier'schen Verfahrens an. Resultate genau.
γ. Man versetzt die Phosphorsäure enthaltende saure Flüssigkeit mit überschüssiger Eisenchloridlösung von bekanntem Gehalt, fügt erforderlichenfalls so viel Alkali zu, dass die grösste Menge der freien Säure neutralisirt wird, versetzt mit essigsaurem Natron im Ueberschuss und kocht. War die Menge der Eisenchloridlösung genügend, so muss der Niederschlag braunroth sein. Derselbe besteht aus basisch phosphorsaurem und basisch essigsaurem Eisenoxyd und enthält alle Phosphorsäure und alles Eisenoxyd. Man filtrirt kochend ab, wäscht mit siedendem Wasser aus, trocknet sorgfältig und glüht bei Luftzutritt im Platintiegel. Das Filter verbrennt man auf dem Deckel. Nach dem Glühen befeuchtet man den Rückstand mit starker Salpetersäure, verdampft dieselbe bei gelinder Hitze und glüht zuletzt wieder. Sollte das Gewicht des Rückstandes hierdurch zugenommen haben, was in der Regel nicht der Fall ist, so müsste letztere Operation wiederholt werden, bis das Gewicht sich nicht weiter verändert. — Zieht man von diesem das Eisenoxyd ab, welches in der zugesetzten Lösung enthalten war, so bleibt das Gewicht der Phosphorsäure. (Die Modification dieser schon in den früheren Auflagen enthaltenen, zuerst von Schulze angegebenen Methode, wonach eine Eisenchloridlösung von bekanntem Gehalt angewendet wird, wodurch man somit die Bestimmung des Eisenoxyds im Rückstande (welche nach §. 106. II. h. auszuführen wäre) erspart, ist von A. Müller zuerst angegeben worden (Journ. f. prakt. Chem. 47, 341); auch Way und Ogston haben dieselbe bei ihren Aschenanalysen befolgt (Journ. of the Royal Agricult. Soc. of England VIII. part 1).
d. Bestimmung als phosphorsaures Zinnoxyd.
α. Nach Reinoso (Journ. f. prakt. Chem. 54, 261). Man erhitzt eine bestimmte (natürlicherweise überschüssige) Menge von reinem Zinn (oder auch von käuflichem, wenn man die Menge des daraus entstehenden Zinnoxyds kennt) mit der phosphorsauren Verbindung und überschüssiger Salpetersäure zum Sieden, filtrirt, wenn alles Zinn in Oxyd verwandelt ist, wäscht aus, trocknet, glüht mit der Vorsicht, dass kein Zinnoxyd reducirt wird, und wägt rasch, denn der Rückstand ist hygroskopisch. Was er mehr wiegt, als die dem zugesetzten Zinn entsprechende Menge Oxyd, ist Phosphorsäure (vorausgesetzt, dass die phosphorsaure Verbindung sich klar in Salpetersäure löst). (Diese Methode ist bereits mehrfach mit gutem Erfolg angewendet worden, so von Girard bei Analyse des phosphorsauren Uranoxyds, von Joy bei Untersuchung des Narwallzahns etc.).
β. Die von Bennett (Chem. Gaz. 1853. p. 17) vorgeschlagene Modification des Reinoso'schen Verfahrens, wonach zur Lösung der phosphorsauren Verbindung überschüssige Zinnchloridlösung von bekanntem Gehalt, dann Glaubersalzlösung gesetzt wird, lieferte bei in meinem Laboratorium vorgenommenen Versuchen unbefriedigende Resultate.
e. Bestimmung als phosphorsaures Silberoxyd, siehe II. a. γ.
f. Bestimmung durch Maassanalyse nach Räwsky (Journ. f. prakt. Chem. 41, 365).
Man fügt zu der sauren Lösung (welche keine Basen enthalten darf, die mit der Phosphorsäure in Essigsäure unlösliche Verbindungen bilden, ausgenommen Eisenoxyd) Ammon, bis die freie Säure fast abgestumpft ist, dann essigsaures Eisenoxyd [eine mit gleichviel essigsaurer Natronlösung (1 : 10) vermischte Eisenalaunlösung (1 : 10), der man zweckmässig etwas freie Essigsäure zusetzt, leistet dasselbe] im möglichst geringen Ueberschuss. Das phosphorsaure Eisenoxyd setzt sich in Form eines schwach gelblich weissen Niederschlages ab. Man filtrirt, wäscht sorgfältig mit kaltem Wasser aus (was bei grösseren Mengen zeitraubend ist), löst den Niederschlag in Salzsäure und bestimmt darin das Eisen nach §. 90. 3. Räwsky geht von der Voraussetzung aus, dass der Niederschlag die Zusammensetzung PO5, Fe2O3 habe, und bringt für je 700 Eisen 900 (genau 892, Aeq. des Phosphors = 392) Phosphorsäure in Rechnung.
Gegen dieses Verfahren sind von verschiedenen Seiten Bedenken erhoben worden, indem erstens das phosphorsaure Eisenoxyd in essigsaurer Eisenoxydlösung etwas löslich ist (weshalb dasselbe eben in einem möglichst geringen Ueberschuss anzuwenden ist), und indem zweitens die constante Zusammensetzung des Niederschlages bezweifelt wird (Jahresb. v. Liebig und Kopp 1847 u. 1848. S. 946; — Way und Ogston ebendaselbst 1849. 571). — Die in meinem Laboratorium von Herrn D. Schirmer angestellten Versuche thun ebenfalls mit Bestimmtheit dar, dass die Zusammensetzung des Niederschlages variabel ist, je nachdem man die essigsaure Eisenoxydlösung in geringerem oder grösserem Ueberschuss anwendet.
II. Trennung der Phosphorsäure von den Basen.
a. Von den fixen Alkalien.
α. Man wendet die Methode I. c. in einer ihrer Modificationen, oder die I. d. an. Die Alkalien finden sich als salpetersaure Salze oder Chlormetalle im Filtrat.
β. Man wendet die Methode I. b. α. an und trennt im Filtrat die Magnesia von den Alkalien nach §. 121.
γ. Wenn die Salze nach der Formel PO5, 3MO (Metalloxyd) zusammengesetzt sind, fällt man ihre wässerige Lösung geradezu mit neutraler Silberlösung, wäscht den gelben Niederschlag (PO5, 3AgO) aus, trocknet und glüht ihn nach §. 36.
Sind die Salze nach der Formel PO5, 2MO, HO zusammengesetzt, so müssen sie geglüht, der Rückstand in Wasser gelöst und mit neutraler Silberlösung gefällt werden. Der Niederschlag ist alsdann pyrophosphorsaures Silberoxyd (PO5, 2AgO). Man filtrirt ihn ab, wäscht ihn aus und glüht ihn (§. 36). Die Basen bestimmt man im Filtrat nach Entfernung des überschüssig zugesetzten Silbers (siehe §. 130). — Eigenschaften der phosphorsauren Silberniederschläge §. 72. 4. — Resultate genau. Die Methode ist bequem, weil die Alkalien im Filtrat leicht zu bestimmen sind.
b. Von den sämmtlichen Alkalien.
α. Man wendet zur Abscheidung der Phosphorsäure die Methode I. c. β. an und trennt im Filtrat Baryt und Alkalien nach §. 121.
β. Man versetzt die wässerige Lösung mit essigsaurem Bleioxyd im geringen Ueberschuss, lässt absitzen, filtrirt und trennt die Alkalien vom überschüssig zugesetzten Bleisalze nach §. 130. Die Phosphorsäure kann man in diesem Falle aus dem Verlust finden; wollte man sie direct bestimmen, so verfährt man mit dem abfiltrirten und ausgewaschenen Bleiphosphat nach §. 106. II. i.
c. Von Baryt, Strontian, Kalk und Bleioxyd.
Man löst in Salzsäure oder Salpetersäure und fällt mit Schwefelsäure in geringem Ueberschuss, bei Baryt ohne, — bei Strontian, Kalk und Bleioxyd unter Zusatz von Alkohol. Im Filtrat bestimmt man, nach Entfernung des Alkohols durch Abdampfen, die Phosphorsäure nach I. b. α. Am genauesten wird die Phosphorsäurebestimmung, wenn man die Flüssigkeit mit kohlensaurem Natron sättigt, zur Trockne verdampft und den Rückstand mit kohlensaurem Natron-Kali schmelzt. Man löst alsdann in Wasser und verfährt nach I. b. α.
d. Von Magnesia.
Man scheidet die Phosphorsäure nach I. c. β. (v. Kobell'sche Modification des Berthier'schen Verfahrens), und trennt im Filtrat Magnesia und Baryt nach §. 122.
e. Von sämmtlichen alkalischen Erden (vergl. auch §. 106. II. m. und o.).
α. Man scheidet die Phosphorsäure nach I. c. γ. Die alkalischen Erden bleiben als Chlormetalle neben essigsaurem Alkali und Chloralkalimetall in Lösung.
β. Man löst in möglichst wenig Salpetersäure, fügt Bleiessig im geringen Ueberschuss zu, lässt absitzen, filtrirt, wäscht den Niederschlag, der aus phosphorsaurem und basisch salpetersaurem Bleioxyd besteht, aus, trocknet, glüht (§. 36) und wägt ihn. Der Rückstand ist phosphorsaures Bleioxyd + Bleioxyd oder mit anderen Worten Phosphorsäure + x Bleioxyd. Man bringt den Tiegel sammt seinem Inhalte in ein Becherglas, übergiesst mit mässig verdünnter Salpetersäure, erwärmt bis zur Lösung, giesst die Flüssigkeit in ein anderes Glas ab, wäscht nach und bestimmt darin das Bleioxyd als schwefelsaures Salz (§. 92). — Berechnet man daraus das Bleioxyd und zieht man dies von dem Gewichte des ersterhaltenen Rückstandes ab, so bleibt als Differenz das Quantum der Phosphorsäure. In der vom erstgewonnenen Niederschlage abfiltrirten Flüssigkeit trennt man die Basen vom überschüssigen Bleisalze nach §. 130. Auch dieses Verfahren liefert befriedigende Resultate.
f. Von Thonerde (siehe namentlich auch §. 106. II. m. und o.).
α. (Nach Otto und eigenen Versuchen). Man löst in Salzsäure oder Salpetersäure, verdünnt einigermaassen, setzt Weinsäure in ziemlicher Menge zu, dann Ammon im Ueberschuss. War die Menge der Weinsäure genügend, so muss die Flüssigkeit nunmehr klar sein. Man versetzt sie mit einer klaren Lösung von schwefelsaurer Magnesia, welche mit Salmiak und Ammon versetzt ist, im geringen Ueberschuss, lässt einige Stunden stehen, filtrirt alsdann, wäscht mit verdünnter Ammoniakflüssigkeit aus, löst den Niederschlag (um ihn ganz vollständig von Thonerde zu befreien) wieder in Salzsäure, setzt ganz wenig Weinsäure zu und fällt wieder mit Ammon. Der Niederschlag wird alsdann nach I. b. α. behandelt. Die im Filtrat enthaltene Thonerde erhält man, indem dasselbe unter Zusatz von so viel kohlensaurem Natron, dass dadurch der vorhandene Salmiak zersetzt wird (denn durch Glühen von Thonerde mit Salmiak würde Verlust entstehen durch entweichendes Chloraluminium, H. Rose), sowie nach Zufügen von etwas salpetersaurem Kali zur Trockne verdampft, und der Rückstand in einem Platingefässe geglüht wird. Man löst alsdann in Salzsäure durch andauerndes Erwärmen und trennt die Thonerde von der Magnesia nach §. 124.
β. (Nach Berzelius). Man mengt die höchst fein gepulverte Verbindung mit etwa 1½ Theilen reiner, am besten künstlich dargestellter Kieselsäure und 6 Theilen kohlensauren Natrons in einem Platintiegel und setzt eine halbe Stunde lang einer starken Rothglühhitze aus. Die geglühte Masse weicht man mit Wasser auf, setzt zweifach kohlensaures Ammon im Ueberschuss zu, digerirt damit eine Zeit lang, filtrirt und wäscht aus. — Auf dem Filter hat man kieselsaures Thonerde-Natron, in der Auflösung phosphorsaures Natron, zweifach kohlensaures Natron und kohlensaures Ammon. (Hätte man vor dem Zusatze des doppelt kohlensauren Ammons filtrirt, so wäre etwas der Thonerdeverbindung in Lösung gekommen.) In der Auflösung bestimmt man die Phosphorsäure nach II. a., im unlöslichen Rückstande trennt und bestimmt man die Thonerde nach §. 111.
γ. (Nach Fuchs). Man löst in Kalilauge und fügt eine Auflösung von kieselsaurem Kali (Kieselfeuchtigkeit) zu. Die sich bildende schleimige Masse verdünnt man mit Wasser und kocht. Der Niederschlag von kieselsaurem Thonerdekali wird abfiltrirt. Die ganze Menge der Phosphorsäure befindet sich im Filtrat. Man säuert es mit Salzsäure an und trennt Kieselsäure und Phosphorsäure nach §. 135.
δ. (Nach Wackenroder und eigenen Versuchen). Man fällt die saure Lösung mit Ammon (unter Vermeidung eines grösseren Ueberschusses) und fügt Chlorbaryum zu, so lange noch ein Niederschlag entsteht. Nach längerem Digeriren wird abfiltrirt. Der Niederschlag, welcher alle Thonerde und alle Phosphorsäure (letztere theils an Thonerde, theils an Baryt gebunden) enthält, wird abfiltrirt, ein wenig ausgewaschen und in möglichst wenig Salzsäure gelöst. Die Lösung sättigt man mit kohlensaurem Baryt in der Wärme, fügt Natronlauge im Ueberschuss zu, erwärmt damit, fällt etwa in Lösung befindlichen Baryt durch kohlensaures Natron und filtrirt. Man hat jetzt alle Thonerde in Lösung, alle Phosphorsäure im Niederschlag. — Die Lösung säuert man mit Salzsäure an, kocht mit etwas chlorsaurem Kali und fällt nach §. 83. — Den Niederschlag löst man in Salzsäure, fällt den Baryt mit verdünnter Schwefelsäure aus, filtrirt und bestimmt im Filtrat die Phosphorsäure durch Fällung mit Magnesialösung nach I. b. α. (Eine ganz ähnliche Methode hat auch Hermann bei der Analyse des Gibbsits angewendet.)
g. Von Chromoxyd.
Man schmelzt mit kohlensaurem und salpetersaurem Natron und trennt Chromsäure und Phosphorsäure nach §. 135.
h. Von den Metalloxyden der vierten Gruppe.
α. Man schmelzt mit kohlensaurem Natron-Kali andauernd und kocht die geschmolzene Masse mit Wasser. Im Filtrat, welches die Phosphorsäure an Natron gebunden enthält, bestimmt man diese nach II. a.; den Rückstand, welcher meist durch Waschen nicht ganz vollständig vom Alkaligehalt befreit werden kann, löst man nach dem Aussüssen in Säure und bestimmt das betreffende Metall nach den oben angegebenen Methoden. — Soll diese Methode auf das Mangansalz angewendet werden, so nimmt man statt des kohlensauren Natronkalis kohlensaures Natron. Einen etwaigen geringen Gehalt von in die Flüssigkeit übergegangener Mangansäure beseitigt man durch ein wenig Schwefelwasserstoffwasser.
β. Man löst in Salzsäure, fügt Weinsäure, dann Ammon und endlich in einem zu verstopfenden Kolben Schwefelammonium zu, lässt an einem gelinde warmen Orte absitzen, bis die Flüssigkeit rein gelb und ganz und gar nicht mehr grünlich erscheint, filtrirt und bestimmt die Metalle, wie oben §. 85 bis 90 angegeben. Die Phosphorsäure ergiebt sich aus dem Verlust, oder wird nach I. b. α. bestimmt. Die Magnesiasalzlösung kann unmittelbar zu dem schwefelammoniumhaltigen Filtrat gesetzt werden. — Dieses Verfahren ist weniger geeignet für das Nickelsalz. Es liefert (nach Rose) beim Eisen leicht etwas zu viel pyrophosphorsaure Magnesia und etwas zu wenig Eisenoxyd.
γ. (Speciell zur Trennung von den Oxyden des Eisens). Man kann — nach meinen Versuchen — die Phosphorsäure auch folgendermaassen von den Oxyden des Eisens trennen. Man reducirt, wenn nöthig, die Lösung mit schwefligsaurem Natron, setzt Kali- oder Natronlauge im Ueberschuss zu, kocht, bis der Niederschlag schwarz und körnig geworden, filtrirt und wäscht mit siedendem Wasser aus. Der Inhalt des Filters ist phosphorsäurefreies Eisenoxyduloxyd; im Filtrat bestimmt man die Phosphorsäure nach I. b. α.
i. Von den Metallen der fünften und sechsten Gruppe.
Man löst in Salzsäure oder Salpetersäure, fällt mit Schwefelwasserstoff, filtrirt, bestimmt die Basen nach den in den §§. 91 bis 102 angegebenen Methoden, — die Phosphorsäure im Filtrat nach I. b. α. oder unter Umständen auch nach I. a. — Von Silberoxyd trennt man die Phosphorsäure noch einfacher, indem man zu der salpetersauren Lösung Salzsäure setzt; — von Bleioxyd am leichtesten nach II. c.
k. Von allen Basen, mit Ausnahme der Thonerde und der Quecksilberoxyde (nach H. Rose).
Man scheidet die Phosphorsäure als phosphorsaures Quecksilberoxydul nach der Methode von H. Rose (§. 106. I. b. γ.) ab.
α. Enthielt die Substanz kein Eisen, so enthält die vom phosphorsauren Quecksilberoxydul abfiltrirte Flüssigkeit alle Basen als salpetersaure Salze nebst viel salpetersaurem Quecksilberoxydul, auch wohl einigem Oxyd. Man entfernt ersteres durch Zusatz von Salzsäure. Das gefällte Quecksilberchlorür ist frei von anderen Basen. — Entsteht durch Salzsäure nur ein geringer Niederschlag, so setzt man noch Ammon zu und filtrirt erst dann. Im Filtrat bestimmt man die Basen nach üblicher Weise. Hat man das Quecksilber durch Ammon abgeschieden, so trocknet und glüht man den Niederschlag (unter einem gut ziehenden Rauchfang). Bleibt ein Rückstand, so ist derselbe näher zu prüfen. Besteht er aus phosphorsauren alkalischen Erden, so muss die Behandlung mit Quecksilber und Salpetersäure wiederholt werden; besteht er dagegen aus reiner Magnesia oder kohlensauren alkalischen Erden, so löst man ihn in Salzsäure und vereinigt die Lösung mit der die Hauptmenge der Basen enthaltenden Flüssigkeit. — Häufig wendet man statt der beschriebenen besser folgende Methode an. Man verdampft die vom phosphorsauren Quecksilberoxydul abfiltrirte Flüssigkeit in einer Platinschale zur Trockne und glüht den Rückstand in einem Platintiegel unter einem gut ziehenden Rauchfang. Sofern salpetersaure Alkalien zugegen sind, muss man während des Glühens von Zeit zu Zeit etwas kohlensaures Ammon zufügen, damit nicht durch entstehendes ätzendes Alkali der Platintiegel angegriffen werde. Den geglühten Rückstand behandelt man je nach Umständen erst mit Wasser und dann mit Salpetersäure oder sogleich mit Salpetersäure.
β. Enthält die Substanz Eisen, so bleibt der grösste Theil desselben mit dem phosphorsauren Quecksilberoxydul unlöslich zurück. Den gelösten Theil trennt man von den übrigen Basen nach den unten anzugebenden Methoden, den ungelösten erhält man nach dem Glühen des betreffenden Rückstandes mit kohlensaurem Natronkali und nach Behandlung mit Wasser als alkalihaltiges Eisenoxyd. Man löst es in Salzsäure und fällt mit Ammon. (Da sich Thonerde nicht so wie Eisenoxyd durch Schmelzen mit kohlensaurem Natronkali zerlegen lässt, während doch die salpetersaure Thonerde ebenso wie das salpetersaure Eisenoxyd schon beim Abdampfen zerlegt wird, so lässt sich das angeführte Verfahren bei Gegenwart von Thonerde nicht anwenden).
l. Von Eisenoxyd, Thonerde, alkalischen Erden und vielen anderen Basen (nach H. Rose).
Man versetzt die salzsaure Auflösung mit kohlensaurem Baryt im Ueberschuss, lässt einige Tage kalt digeriren, filtrirt und wäscht mit kaltem Wasser aus. Der Niederschlag enthält alle Phosphorsäure in Verbindung mit Eisenoxyd, Thonerde, Baryt, ferner überschüssigen kohlensauren Baryt. Im Filtrat sind die übrigen Basen enthalten. Man löst den Niederschlag in möglichst wenig verdünnter Salzsäure, fällt den Baryt vorsichtig mit Schwefelsäure aus, sättigt mit kohlensaurem Natron, verdampft sammt dem Niederschlag zur Trockne, setzt eine dem Rückstand gleiche Menge reiner Kieselsäure und die sechsfache Menge kohlensauren Natrons zu, erhitzt in einem grossen Platintiegel anfangs schwach, allmälig sehr stark und verfährt im Uebrigen genau nach II. f. β.
m. Von vielen Basen, namentlich den alkalischen Erden und der Thonerde (nicht aber dem Eisenoxyd).
Man fällt die Phosphorsäure als phosphorsaures Zinnoxyd nach §. 106. I. d. α. Im Filtrate hat man die Basen frei von irgend einem fremden, erst noch abzuscheidenden Körper, was deren Bestimmung sehr erleichtert. (Für welche Basen diese sonst sehr bequeme Methode sich etwa nicht eignen sollte, ist noch näher festzustellen).
n. Von viel Eisenoxyd bei gleichzeitiger Anwesenheit alkalischer Erden (wie dies bei der Analyse von Eisenerzen oft vorkommt), nach eigenen Versuchen (Journ. f. prakt. Chem. 45, 258).
Versucht man in solchen Verbindungen die Phosphorsäure nach I. c. β. oder γ zu bestimmen, so gelingt dies zwar, aber die Trennung einer kleinen Menge Phosphorsäure von einer sehr grossen Menge Eisenoxyd ist alsdann höchst lästig. Man verfährt daher besser also. Die salzsaure Lösung erhitzt man zum Kochen, nimmt von der Lampe und setzt so lange eine Lösung von schwefligsaurem Natron zu, bis kohlensaures Natron einen fast weissen Niederschlag hervorbringt, kocht alsdann, bis der Geruch nach schwefliger Säure verschwunden, stumpft einen etwaigen Ueberschuss von freier Säure mit kohlensaurem Natron fast ab, setzt einige Tropfen Chlorwasser und endlich essigsaures Natron im Ueberschuss zu. Die kleinste Menge Phosphorsäure giebt sich sogleich durch Entstehung eines weissen Niederschlages von phosphorsaurem Eisenoxyd zu erkennen (auch Kieselsäure und Arsensäure bewirken einen solchen, daher sie — im Falle sie zugegen sind — vorher abgeschieden werden müssen). Man setzt jetzt tropfenweise mehr Chlorwasser zu, bis die Flüssigkeit röthlich erscheint, kocht, bis der Niederschlag sich gut abgesondert hat, filtrirt heiss und wäscht mit heissem Wasser aus. Man hat jetzt im Niederschlag alle Phosphorsäure nebst einem kleinen Theil des Eisens, im Filtrat die Hauptmenge des letzteren nebst den alkalischen Erden. Mit dem Niederschlage verfährt man nach §. 106. II. h.
o. Von allen Basen ohne Ausnahme.
Man wendet das Verfahren von Sonnenschein (I. b. β.) an und trennt in der von dem phosphorsauren Molybdänsäure-Ammon abfiltrirten Flüssigkeit die Basen von der Molybdänsäure. Da sich die Molybdänsäure zu Schwefelwasserstoff und Schwefelammonium so wie ein Metall der sechsten Gruppe verhält, so ist es anzurathen, Metalle der sechsten und auch solche der fünften Gruppe aus saurer Lösung durch Schwefelwasserstoff zu fällen, bevor man die Phosphorsäure mit Molybdänsäure niederschlägt. — Man hat alsdann diese nur von den Metallen der vier ersten Gruppen zu trennen. Es geschieht dies auf folgende Weise. Man versetzt die saure Flüssigkeit in einem verschliessbaren Kolben mit Ammon bis alkalisch, fügt Schwefelammonium in genügendem Ueberschuss zu und digerirt damit. Sobald die Lösung rein gelb (nicht mehr grünlich) erscheint, filtrirt man die Schwefelmolybdän-Schwefelammonium enthaltende Flüssigkeit ab, wäscht den Rückstand mit Wasser aus, dem man etwas Schwefelammonium zugesetzt hat, und trennt die zurückbleibenden Schwefelmetalle und Oxydhydrate der vierten und dritten Gruppe nach den unten anzugebenden Methoden. — Das Filtrat versetzt man vorsichtig mit Salzsäure im mässigen Ueberschuss, leitet, sofern die Flüssigkeit nicht schon stark nach Schwefelwasserstoff riecht, noch etwas ein, filtrirt das Schwefelmolybdän ab und bestimmt im Filtrate die alkalischen Erden und Alkalien. —
Diese Methode, die Phosphorsäure von Basen zu trennen, ist im hohen Grade empfehlenswerth.
§. 107.
5. Borsäure.
I. Bestimmung.
Die Bestimmung der Borsäure geschieht stets am besten auf eine indirecte Art, da es keine Verbindung derselben giebt, welche so unlöslich ist, dass sie sich zur directen Abscheidung mit Vortheil benutzen liesse.
Hat man Borsäure in wässeriger oder alkoholischer Lösung, so kann die Menge derselben durch Abdampfen und Wägen des Rückstandes nicht bestimmt werden, indem sich mit den Wasser- oder Weingeistdämpfen Borsäure in erheblicher Menge verflüchtigt. Dies findet auch dann statt, wenn man die Lösung mit überschüssigem Bleioxyd eindampft.
Man verfährt daher am besten also. Man versetzt die Borsäurelösung mit einer gewogenen Menge reinen, am besten geschmolzenen, kohlensauren Natrons, und zwar nimmt man etwa die gleiche bis doppelte Menge der in der Lösung vermutheten Borsäure. — Man verdampft zur Trockne, erhitzt den Rückstand zum Schmelzen und wägt ihn. Er enthält eine bekannte Menge Natron und unbekannte Quantitäten Kohlensäure und Borsäure. Man bestimmt daher darin die Kohlensäure nach einer der in §. 110 angegebenen Methoden und findet alsdann die Borsäure aus der Differenz (H. Rose).
II. Trennung der Borsäure von den Basen.
Man begnügt sich in der Regel damit, die Borsäure aus dem Verluste zu berechnen, indem eine directe Bestimmung, wenn auch möglich, doch immer sehr schwierig ist.
a. Von allen feuerbeständigen Basen.
Man wägt die borsaure Verbindung im fein gepulverten Zustande ab, bringt sie in eine geräumige Platinschale, übergiesst und digerirt sie mit einer genügenden Menge Fluorwasserstoffsäure, setzt darauf concentrirte reine Schwefelsäure allmälig tropfenweise zu, erwärmt anfangs gelinde, dann stärker, bis alle überschüssige Schwefelsäure verjagt ist. — Bei dieser Operation entweicht die Borsäure als Fluorborgas (BO3 + 3FlH = BFl3 + 3HO). Der Rückstand enthält die Basen als schwefelsaure Salze. Man bestimmt dieselben und findet die Borsäure aus der Differenz. — Statt der Fluorwasserstoffsäure lässt sich auch fein gepulverter Flussspath anwenden, sofern derselbe rein ist. Man nimmt auf 1 Theil der borsauren Verbindung 3–4 Theile und verfährt im Uebrigen wie angegeben. Die Bestimmung der Base wird jedoch in diesem Falle etwas mühsamer, weil ihr schwefelsaures Salz mit einer grossen Menge von Gyps gemengt zurückbleibt.
Bei dieser Bestimmungsweise wird vorausgesetzt, dass die Verbindung durch Schwefelsäure zerlegbar sei.
b. Von den Alkalien.
Man löst das abgewogene borsaure Salz in Wasser auf, setzt einen Ueberschuss von Salzsäure hinzu und dampft die Lösung auf dem Wasserbade ein. Gegen Ende setzt man noch einige Tropfen Salzsäure zu und trocknet nun den Rückstand so lange im Wasserbade, bis keine Spur von salzsauren Dämpfen mehr entweicht. Man bestimmt jetzt im Rückstande das Chlor (§. 112), berechnet aus diesem das Alkali und findet somit die Borsäure aus der Differenz. — Diese von E. Schweizer angegebene Methode hat demselben bei der Analyse des Borax sehr gute Resultate geliefert. Sie wird sich auch zur Bestimmung der Basen in einigen anderen borsauren Salzen anwenden lassen.
c. Von Baryt, Strontian, Kalk und Bleioxyd.
Verfahren wie bei Phosphorsäure §. 106. II. c. Die Quantität der Borsäure ergiebt sich aus dem Verlust.
d. Von Magnesia.
Man löst die Verbindung in Salzsäure, übersättigt mit Ammon, fällt durch phosphorsaures Natron die Magnesia (§. 82) und findet die Borsäure aus dem Verluste. — Die so erhaltene pyrophosphorsaure Magnesia enthält eine sehr geringe Menge von Borsäure (H. Rose).
e. Von den Metalloxyden der vierten, fünften und sechsten Gruppe.
Man schlägt dieselben durch Schwefelwasserstoff, respective Schwefelammonium, nieder und bestimmt sie nach oben angegebenen Methoden. Die Borsäure wird aus dem Verlust bestimmt. — Ist das Metall aus saurer oder neutraler Lösung durch Schwefelwasserstoff gefällt worden, so lässt sich die Borsäure im Filtrat auch nach I. bestimmen, nachdem man dasselbe durch Einleiten von Kohlensäure vollständig von Schwefelwasserstoff befreit hat.
§. 108.
6. Oxalsäure.
I. Bestimmung.
Die Oxalsäure fällt man entweder als oxalsauren Kalk und bestimmt diesen als kohlensauren Kalk, oder man ermittelt sie aus der Menge des durch sie reducirten Goldes oder der Quantität Kohlensäure, welche sie bei Zutritt von 1 Aeq. Sauerstoff liefert.
a. Bestimmung als kohlensaurer Kalk.
Soll diese Bestimmung genaue Resultate liefern, so muss die Lösung neutral oder durch Essigsäure schwach sauer sein; auch darf sie Thonerde, Chromoxyd und Oxyde schwerer Metalle, namentlich Eisenoxyd und Kupferoxyd, nicht enthalten. Sind diese Bedingungen nicht gegeben, so müssen sie daher zunächst hergestellt werden. — Man fällt alsdann durch eine im mässigen Ueberschuss zugesetzte Lösung von essigsaurem Kalk. Den niedergefallenen oxalsauren Kalk behandelt man nach §. 81.
b. Bestimmung aus dem reducirten Golde (H. Rose).
α. In Verbindungen, welche sich in Wasser lösen. — Man setzt zu der Auflösung der Oxalsäure oder des oxalsauren Salzes eine Lösung von Natrium- oder Ammoniumgoldchlorid und digerirt längere Zeit bei einer der Siedhitze nahen Temperatur bei Abschluss directen Sonnenlichtes. Das gefällte Gold sammelt man auf einem Filter, wäscht es aus, trocknet, glüht und wägt es. 1 Aeq. Gold (2458,33) entspricht 3 Aeq. C2O3 (3. 450 = 1350).
β. In Verbindungen, welche sich in Wasser nicht lösen. — Man löst in möglichst wenig Salzsäure, verdünnt in einem geräumigen, zuvor mit Natronlauge gereinigten Kolben mit sehr viel Wasser, setzt Goldlösung im Ueberschuss zu, kocht längere Zeit, lässt bei Abschluss des Sonnenlichtes absitzen und verfährt im Uebrigen nach α. —
Die Bestimmungen der Oxalsäure aus dem reducirten Golde liefern sehr genaue Resultate.
c. Bestimmung als Kohlensäure.
α. Dieselbe kann man entweder nach der §. 142 zu beschreibenden Methode der organischen Elementaranalyse, oder auch
β. in der Weise vornehmen, dass man die Oxalsäure oder das oxalsaure Salz mit einer überschüssigen Menge fein gepulverten Braunsteins und dann mit Schwefelsäure zusammenbringt, und zwar in einem Apparate, der die sich entwickelnde Kohlensäure nur getrocknet entweichen lässt. Die Theorie dieses Verfahrens ergiebt sich aus folgender Gleichung:
C2O3 + MnO2 + SO3 = MnO, SO3 + 2CO2.
Für je 1 Aeq. Oxalsäure erhält man sonach 2 Aeq. Kohlensäure. — Was den Apparat und die Ausführung des Versuches betrifft, so verweise ich auf §. 110. II. b. β., wo bei der Bestimmung der Kohlensäure ersterer und auf die im speciellen Theile zu besprechende Prüfung des Braunsteins, woselbst letztere beschrieben werden muss. — Hier bemerke ich nur, dass, im Falle man mit freier Oxalsäure zu thun hat, dieselbe erst durch Zusatz von Ammon schwach übersättigt werden muss, sowie dass man der Theorie nach auf 9 Thle. wasserfreie Kleesäure 11 Thle. reines Mangansuperoxyd braucht. Da ein Ueberschuss des letzteren nichts schadet, so ist es leicht, die zuzusetzende Menge durch Schätzung zu bestimmen. Der Braunstein braucht nicht rein zu sein, nur darf er kein kohlensaures Salz enthalten. — Die Resultate sind, wenn man den Versuch in einem so leichten Apparat vornimmt, dass die Wägungen auf einer feinen Wage gemacht werden können, in hohem Grade genau, und ebenso sehr als hierdurch empfiehlt sich diese Methode durch die Kürze der Zeit, die sie erfordert. — Statt des Braunsteins lässt sich auch chromsaures Kali anwenden; vergl. §. 104. I. c.
II. Trennung der Oxalsäure von den Basen.
a. Man bestimmt die Oxalsäure nach I. b. und trennt im Filtrat das Gold von den vorhandenen Basen nach den im fünften Abschnitt angegebenen Methoden.
b. Die Bestimmungsmethoden der Oxalsäure I. c. α. und β. können bei allen Salzen angewendet werden, aber bei α. ist es nicht wohl möglich und bei β. nicht bequem, in derselben Substanz die Basis zu bestimmen.
c. Die Oxalsäure kann in vielen neutralen Salzen aus dem Verlust bestimmt werden, indem dieselben beim Glühen an der Luft in Metall (z. B. das Silbersalz), reines Oxyd (z. B. das Bleisalz) oder in kohlensaures Salz (die Salze der alkalischen Erden und Alkalien) übergehen. Diese Methode ist zur Bestimmung der Basen in oxalsauren Salzen besonders geeignet.
d. In vielen löslichen Salzen kann die Oxalsäure nach I. a. bestimmt werden. Die Basen werden alsdann vom überschüssigen Kalksalze nach den Vorschriften des fünften Abschnittes getrennt.
e. Alle oxalsauren Salze, deren Basen durch kohlensaures Kali oder Natron gefällt werden und im Ueberschusse derselben unlöslich sind, können durch Kochen mit kohlensaurer Kali- oder Natronlösung in Oxyd oder kohlensaures Salz einerseits, und oxalsaures Alkali andererseits zerlegt werden.
f. Alle Salze der vierten, fünften und sechsten Gruppe kann man durch Schwefelwasserstoff oder Schwefelammonium zersetzen.
§. 109.
7. Fluorwasserstoffsäure.
I. Bestimmung.
Die Fluorwasserstoffsäure wird, wenn man sie in freiem Zustande in wässeriger Lösung hat, am besten als Fluorcalcium bestimmt. Man setzt kohlensaures Natron in mässigem Ueberschusse zu, dann eine Auflösung von Chlorcalcium, so lange noch eine weitere Fällung bewirkt wird, lässt absitzen und wäscht den aus Fluorcalcium und kohlensaurem Kalk bestehenden Niederschlag erst durch Decantiren, dann auf dem Filter aus. Nach dem Trocknen glüht man denselben in einem Platintiegel (§. 35), übergiesst ihn in einer Platin- oder auch Porzellanschale mit Wasser, setzt Essigsäure im geringen Ueberschuss zu, verdampft im Wasserbade zur Trockne und erhitzt darin, bis aller Geruch nach Essigsäure verschwunden. Den aus Fluorcalcium und essigsaurem Kalk bestehenden Rückstand erhitzt man mit Wasser, filtrirt das Fluorcalcium ab, wäscht es aus, trocknet es, glüht nach §. 35 und wägt. — Behandelt man den aus Fluorcalcium und kohlensaurem Kalk bestehenden Niederschlag mit Essigsäure, ohne ihn zuvor geglüht zu haben, so lässt sich das Fluorcalcium nur schwierig auswaschen. — Die Anwesenheit von Salpetersäure oder Salzsäure in der wässerigen Lösung der Fluorwasserstoffsäure beeinträchtigt diese Bestimmungsweise nicht. (H. Rose).
II. Trennung des Fluors von den Metallen.
a. In löslichen Fluorverbindungen.
Reagiren die Lösungen derselben sauer, so bestimmt man das Fluor genau nach I. und trennt im Filtrate die zu bestimmenden Basen von dem überschüssig zugesetzten Kalk, sowie von dem Natron nach den im fünften Abschnitt enthaltenen Methoden. — Sind dagegen die Lösungen neutral, so versetzt man sie mit einer genügenden Menge von Chlorcalcium, erhitzt in einer Platin-, weniger gut in einer Porzellanschale zum Kochen, lässt absitzen, wäscht den Niederschlag von Fluorcalcium durch Decantation mittelst siedenden Wassers aus, bringt den völlig ausgewaschenen aufs Filter, trocknet, glüht und wägt ihn. — Die Basen finden sich im Filtrat und sind von dem überschüssig zugesetzten Kalksalze zu trennen. — Dass die Basen in besonderen Portionen auch nach b. bestimmt werden können, ergiebt sich von selbst.
b. In unlöslichen Fluorverbindungen.
α. In wasserfreien.
Man erwärmt die gewogene Substanz im fein gepulverten Zustande mit reiner concentrirter Schwefelsäure längere Zeit und glüht zuletzt, bis alle Schwefelsäure entwichen ist. Aus dem rückbleibenden schwefelsauren Salze berechnet man das Metall und findet so durch Verlust das Fluor. Hat man mit Metallen zu thun, deren schwefelsaures Salz beim Glühen Schwefelsäure verliert, oder enthält der Rückstand mehrere Metalle, so muss derselbe weiter analysirt werden, ehe man obige Rechnung anstellen kann.
β. In wasserhaltigen.
aa. Eine Probe der Verbindung giebt, in einem Röhrchen erhitzt, einen Wasserbeschlag, der Lackmus nicht röthet. Man bestimmt alsdann durch Glühen zuerst das Wasser, sodann nach II. b. α. Fluor und Metall.
bb. Eine Probe der Verbindung liefert beim Erhitzen sauer reagirendes Wasser. Man bestimmt zuerst nach II. b. α. durch Behandeln mit Schwefelsäure Wasser + Fluor einerseits, das Metall andererseits. — Eine neue gewogene Portion mengt man sodann mit einem Ueberschuss (etwa 6 Theilen) frisch geglühten Bleioxyds in einem kleinen Retörtchen, bedeckt die Mengung mit einer Schicht Bleioxyd, wägt das Retörtchen, treibt durch allmälig bis zum Glühen gesteigertes Erhitzen das (jetzt von Flusssäure freie) Wasser aus und bestimmt sein Gewicht aus dem Verlust. Man kennt durch die erste Bestimmung Wasser + Fluor, man kennt durch die zweite das Wasser allein, die Differenz ist somit das Fluor.
Von einer weiteren Methode der Fluorbestimmung werden wir im fünften Abschnitte bei der Trennung des Fluors von Kieselsäure zu sprechen haben.
§. 110.
8. Kohlensäure.
I. Bestimmung.
a. In einem Gemenge von Gasen.
Man misst die Gase in einer graduirten Röhre über Quecksilber genau ab, schiebt dann eine Kugel von Kalihydrat, welche man mit Hülfe einer Pistolenkugelform an einen Platindraht gegossen hat, im befeuchteten Zustande ein, lässt 24 Stunden oder überhaupt so lange darin, bis keine Verminderung des Gasvolumens mehr erfolgt, zieht dann die Kugel heraus und misst den Gasrückstand. Die Kohlensäure ergiebt sich aus der Differenz, vorausgesetzt, dass neben der Kohlensäure kein sonstiges durch Kali absorbirbares Gas vorhanden gewesen ist.
b. In wässeriger Lösung.
Man versetzt Chlorbaryumlösung mit etwas Ammonflüssigkeit, lässt stehen und filtrirt die Lösung, sofern sie sich getrübt haben sollte, in ein geeignetes Glas, welches davon nur zu 1⁄10 gefüllt wird. Man verstopft dasselbe, bestimmt sein Gewicht, füllt es auf eine geschickte Art mit dem auf Kohlensäuregehalt zu prüfenden Wasser nicht ganz voll, verstopft und wägt wieder. Die Differenz beider Wägungen giebt die Menge des Wassers an. — Lässt sich das zu prüfende Wasser dadurch in einen Stechheber bringen, dass man diesen langsam einsenkt, so ist es bequemer, die Quantität des Wassers auf diese Art durch Messung zu bestimmen.
Die trübe Mischung lässt man 4 Tage stehen, giesst alsdann die Flüssigkeit rasch durch ein dem Luftzutritt möglichst abzuschliessendes Filter ab, füllt das Glas mit warmem Wasser, verstopft, schüttelt auf, lässt wieder absitzen, giesst aufs Neue ab, wiederholt dieses Auswaschen durch Decantation noch einmal, bringt sodann den Niederschlag aufs Filter, wäscht ihn aus, bis das zuletzt ablaufende Waschwasser mit Silberlösung klar bleibt, trocknet ihn, glüht gelinde und wägt (§. 36). Aus der Menge des kohlensauren Baryts ergiebt sich die der Kohlensäure, vorausgesetzt, dass in der Lösung von durch Ammon und Chlorbaryum fällbaren Substanzen nur Kohlensäure enthalten gewesen ist. War letzteres nicht der Fall, enthält somit der kohlensaure Baryt schwefelsauren Baryt, phosphorsauren Baryt, Eisenoxyd oder dergl., so bestimmt man in dem getrockneten, aber nicht gewogenen Niederschlage die Kohlensäure nach II. Das vom Niederschlage so viel wie möglich getrennte Filter verbrennt man am besten zu Asche und fügt diese dem Niederschlage bei. Ist dessen Menge sehr bedeutend, so wägt man ihn besser erst im Ganzen und bestimmt dann die Kohlensäure in einem abgewogenen Theil des gleichförmig gemengten Pulvers.
Sollten aus dem Glase die letzten Theilchen des Niederschlages mechanisch nicht zu entfernen sein, so löst man sie — nachdem das Glas völlig ausgewaschen — in ein wenig verdünnter Salzsäure, fällt mit kohlensaurem Natron und filtrirt den entstandenen geringen Niederschlag auf einem kleinen besonderen Filterchen ab, welches dann mit dem anderen grösseren zu verbrennen ist.