Erste Abtheilung. Allgemeiner Theil. (continued 2)
Reading edition
Trotzdem muss man auch bei dieser besten Art des Bedeckens sehr vorsichtig sein, dass nicht durch das Papier selbst die abdampfende Flüssigkeit verunreinigt werde. — Dampft man nämlich eine Flüssigkeit ab, welche saure Dämpfe entlässt, so lösen diese rasch die in dem gewöhnlichen Fliess- und Filtrirpapier nie fehlenden Mengen von Kalk, Eisenoxyd etc. auf, und da die so entstehende Lösung bald in die Abdampfschale heruntertropft, so ist die Ursache der Verunreinigung leicht ersichtlich. — Ist man daher durch die örtlichen Verhältnisse gezwungen, die Schale zu bedecken, so darf dies nur mit Papier geschehen, welches von den in Säuren löslichen Substanzen durch geeignetes Auswaschen befreit ist.
Statt in Porzellanschalen kann der vorliegende Zweck des Abdampfens auch in Glaskolben erreicht werden. Man füllt dieselben nur zur Hälfte an und stellt sie schief. Die Erhitzung kann im Sandbade über einer Gas- oder Weingeistlampe oder auch recht gut über glühenden Kohlen ausgeführt werden. — Die Flüssigkeit darf in gelindes Kochen kommen, indem bei der schiefen Lage des Kolbens die Tröpfchen, welche beim Sieden aufspritzen, nicht verloren gehen.
Befindet sich in der abzudampfenden Flüssigkeit ein Niederschlag, so ist es stets am besten, das Abdampfen im Wasserbade vorzunehmen, indem beim Abdampfen über freier Lampe oder im Sandbade gar leicht durch Stossen Verlust entsteht. Das Stossen rührt von kleinen Dampfexplosionen her, welche dadurch entstehen, dass sich, gehemmt durch den Bodensatz, die Wärme nicht gleichförmig vertheilt.
Diesem Uebelstande beugt man mit ziemlichem Erfolge auch dadurch vor, dass man das Abdampfen in einem schief stehenden Tiegel vornimmt, wie Fig. 23 zeigt.
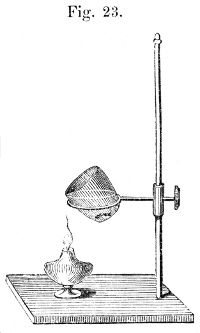
Man leitet dabei die Flamme immer so, dass sie den Tiegel über dem Niveau der Flüssigkeit trifft. Doch ist die Anwendung des Wasserbades jedenfalls sicherer.
Soll eine Flüssigkeit ganz zur Trockne gebracht werden, wie dies so oft geschehen muss, so beendigt man das Abdampfen stets im Wasserbade, wenn es irgend möglich ist. Kann dies jedoch wegen der Beschaffenheit der aufgelösten Substanz nicht geschehen, so erreicht man oft seinen Zweck am besten, wenn man den Inhalt der Schale von oben erhitzt, indem man dieselbe in einem Trockenschranke, dessen obere Platte durch eine darüber gehende Flamme (etwa die des Wasser- oder Sandbades) geheizt wird, auf geeignete Art aufstellt.
Soll die Schale von unten erhitzt werden, so muss man eine Methode wählen, bei der die Hitze gleichmässig wirkt und leicht gemässigt werden kann. Ganz gut eignet sich zu diesem Zwecke ein Luftbad, als welches der Fig. 20 abgebildete Apparat benutzt werden kann (wenngleich er dadurch mit der Zeit schadhaft wird). Will man über der freien Lampe erhitzen, so stelle man die Schale hoch über die Flamme und zwar am besten auf ein Drahtnetz, welches zur gleichmässigen Vertheilung der Hitze beiträgt. — Das Erhitzen im Sandbade ist weniger zu empfehlen, da sich bei einem solchen die Hitze nicht so rasch mässigen lässt.
Mag man nun eine oder die andere Methode wählen, so darf man, sobald der Rückstand anfängt sich zu verdicken, die Schale nicht mehr aus den Augen lassen, damit man dem dann drohenden Spritzen durch Mässigung der Hitze und durch Zertheilung der sich bildenden Krusten mittelst eines Glasstabes oder Platindrahtes gehörig entgegenwirken kann.
Hat eine Salzlösung die Eigenschaft, sich beim Abdampfen an den Wänden des Gefässes hinaufzuziehen und diese dann zu übersteigen, wodurch natürlich sehr leicht Verlust herbeigeführt wird, so erhitzt man zweckmässig nach der zuvor besprochenen Weise von oben. Es werden alsdann die Gefässwände so heiss, dass die sich heraufziehende Flüssigkeit gleich verdampft, das aufgelöste Salz hinterlassend. — Beim Abdampfen auf gewöhnliche Art lässt sich dem Uebelstande in der Regel schon dadurch einigermaassen vorbeugen, dass man den Rand der Schale und den obersten Theil ihrer inneren Wandung mit einer überaus dünnen Talgschicht durch Bestreichen mit dem fettig gemachten Finger überzieht und so die Adhäsion zwischen Flüssigkeit und Gefäss verringert.
Entwickelt sich aus einer Flüssigkeit beim Abdampfen ein Gas in Blasen, so ist besondere Vorsicht nöthig, dass nicht durch Spritzen Verlust entstehe. Am sichersten erhitzt man eine solche in einem schief stehenden Kolben, oder auch in einem Becherglase, welches man, so lange noch Gas entweicht, mit einem grossen Uhrglase bedeckt, das zuletzt gut abgespritzt wird. — Muss das Abdampfen in einer Schale geschehen, so wähle man eine ziemlich geräumige und erhitze am Anfang und bis das Gas grösstentheils entwichen, sehr gelinde.
Soll eine Flüssigkeit bei Abschluss der Luft abgedampft werden, so bringt man sie unter die Glocke der Luftpumpe über ein Gefäss mit Schwefelsäure und evacuirt rasch; oder man bringt sie in eine tubulirte Retorte, durch deren Tubulus Wasserstoffgas oder Kohlensäure mittelst einer Röhre eingeleitet wird, die nicht ganz bis zum Spiegel der Flüssigkeit reicht.
Von viel grösserem Einflusse, als man gewöhnlich glaubt, ist das Material der Abdampfgefässe. Sehr viele Erscheinungen, die bei der Analyse befremdend entgegentreten, können Folge einer Verunreinigung der abgedampften Flüssigkeit durch den Stoff des Gefässes sein, wie denn auch ganz grobe Irrthümer dieser Quelle entstammen können.
Ich habe diesen Gegenstand seiner Wichtigkeit halber einer neuen und sorgfältigen Prüfung unterworfen (vergl. Belege 1–4).
Es ergiebt sich daraus, dass schon destillirtes Wasser, andauernd in Glas (Kolben von böhmischem Glas) gekocht, sehr wägbare Spuren daraus aufnimmt; in viel höherem Grade ist dies der Fall, wenn das Wasser etwas kaustisches oder kohlensaures Alkali enthält; auch kochende Salmiaklösung greift das Glas stark an; kochende verdünnte Säuren lösen weniger als reines Wasser. — Porzellan (Berliner Schalen) wird im Ganzen weniger angegriffen, als Glas. — Man ersieht hieraus, dass man sich bei sehr genauen Analysen zum Abdampfen hauptsächlich der Platin- und Silberschalen bedienen muss.
§. 25.
Es bleibt jetzt noch übrig, vom Wägen der durch Abdampfen erhaltenen Rückstände zu sprechen. Wir meinen darunter nur die in Wasser löslichen, denn von den anderen, welche durch Filtration getrennt werden, wird bei der Fällung die Rede sein. — Das Wägen geschieht in der Regel in dem Gefässe, in welchem das Abdampfen zu Ende geführt wurde, am besten in einer Platinschale von 2–3 Zoll Durchmesser, oder in einem grossen Platintiegel, weil diese bei gleichem Inhalte leichter sind als Porzellangefässe.
Meistens beträgt die Menge der Flüssigkeit so viel, dass es allzu lange aufhalten würde, dieselbe nach und nach in einer so kleinen Schale abzudampfen. Man concentrirt sie in dem Falle in einer grösseren und beendet das Abdampfen in der zum Wägen bestimmten kleineren. Beim Ueberfüllen bestreicht man den Ausguss der Schale ein wenig mit Talg und lässt die Flüssigkeit an einem Glasstabe herablaufen (Fig. 24).
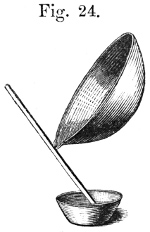
Zuletzt spült man die Schale vorsichtig mit Hülfe einer Spritzflasche aus, bis eine Probe des letzten Waschwassers auf Platinblech verdampft keinen Rückstand mehr hinterlässt.
Hat man das Salz nunmehr in der Schale, in welcher es gewogen werden soll, und ist es soweit abgedampft, als dies im Wasserbade zu erreichen ist, so hat man zu unterscheiden, ob das Salz geglüht werden kann oder nicht. Ist das Erstere der Fall, so bedeckt man die Schale am besten mit einem Deckel von dünnem Platinblech, in Ermangelung eines solchen wohl auch mit einer dünnen Glasplatte, und erhitzt hoch über der Lampe so lange ganz gelinde, bis alles in der Substanz etwa noch enthaltene Wasser ausgetrieben ist, alsdann stärker bis zum Glühen der Schale. (Eine Glasplatte muss dabei natürlich entfernt werden.) Nach dem Erkalten (was man bei Wasser anziehenden Substanzen unter einer Glocke neben Schwefelsäure, Fig. 9, geschehen lässt) wird sie nebst ihrem Inhalte bedeckt gewogen. Bei Substanzen, welche, wie z. B. Kochsalz, Decrepitationswasser enthalten, ist es sehr zweckmässig, dieselben nach dem Wegnehmen vom Wasserbade und vor dem Erhitzen auf der Lampe der etwas über 100° zu erhaltenden Hitze eines Luft- oder Sandbades oder eines Stubenofens auszusetzen. —
Kann der Rückstand nicht geglüht werden, wie z. B. eine organische Substanz, ein Ammoniaksalz etc., so wird er in dem Schälchen bei einer seiner Natur entsprechenden Hitze getrocknet. In manchem Falle reicht demnach schon die des Wasserbades hin, z. B. bei Salmiak, in anderen muss man ein Oel- oder Luftbad anwenden (siehe oben §. 15). Unter allen Umständen muss das Trocknen so lange fortgesetzt werden, bis die zwei letzten Wägungen der Substanz, zwischen welchen dieselbe eine viertel bis halbe Stunde der Trockenhitze ausgesetzt war, völlig übereinstimmen. Das Schälchen beim Wägen zu bedecken, ist dringend anzurathen.
Hat man, wie dies bei Analysen so häufig vorkommt, eine Flüssigkeit, welche eine kleine Menge eines zu wägenden Kali- oder Natronsalzes enthält, neben einer verhältnissmässig grossen eines Ammonsalzes, welches bei der Analyse hinzugekommen ist, so ziehe ich dem oben angegebenen Verfahren das nachstehende vor. Man bringt die Salzmasse in einer grösseren Schale im Wasserbade, zuletzt auch wohl bei einer 100° etwas übersteigenden Temperatur völlig zur Trockne und bringt dieselbe mit Hülfe eines Platinspatels in eine kleine Glasschale, welche man dann einstweilen unter die Glocke des Exsiccators stellt. Man spült nun die letzten Reste des Salzes mit etwas Wasser aus der grossen in die zum Wägen bestimmte kleine Schale oder den grossen Tiegel, und verdampft zur Trockne. Jetzt bringt man die in der Glasschale befindliche Masse portionenweise oder auf einmal hinzu, verjagt die Ammonsalze durch Glühen und wägt die zurückbleibenden fixen Salze. Sollten in der Glasschale kleine Reste der Masse hängen bleiben, so nimmt man diese am besten mit einer geringen Menge gepulverten Salmiaks oder eines anderen Ammonsalzes auf und bringt sie so ebenfalls in das zum Wägen bestimmte Gefäss; denn würde man die Salzmasse wieder mit Wasser benetzen, so wäre Verlust nur schwer zu vermeiden.
§. 26.
b. Fällung.
Weit häufiger noch als das Abdampfen kommt bei quantitativen Analysen die Fällung vor, indem sie nicht nur dazu dient, Substanzen in wägbare Formen zu bringen, sondern namentlich auch dazu, sie von einander zu scheiden. — Bei allen durch Fällung vermittelten quantitativen Bestimmungen ist die leitende Idee die, einen unlöslichen Niederschlag von einer Flüssigkeit zu trennen. Bei im Uebrigen gleich bleibenden Umständen müssen demnach die Resultate um so genauer ausfallen, je mehr die gefällte Substanz den Namen unlöslich verdient, und bei gleichem Grade der Löslichkeit wird bei dem Niederschlage der kleinste Verlust stattfinden, welcher mit der geringsten Menge Lösungsmittel zusammenkommt.
Hieraus ergiebt sich erstens, dass man bei durch sonstige Umstände nicht gehinderter Wahl einen Körper am besten in seiner unlöslichsten Verbindung fällt, — so schlägt man Baryt besser als schwefelsaures denn als kohlensaures Salz nieder; — zweitens, dass, wenn man mit Niederschlägen zu thun hat, die in der vorhandenen Flüssigkeit nicht unlöslich sind, man darnach trachten muss, diese durch Abdampfen erst so viel als thunlich zu entfernen, — so engt man eine verdünnte Strontianlösung erst ein, ehe man den Strontian durch Schwefelsäure fällt; — drittens, dass, wenn es sich um Niederschläge handelt, die zwar in der vorhandenen Flüssigkeit etwas auflöslich, in einer anderen aber, in welche sich die vorhandene durch irgend einen Zusatz verwandeln lässt, unlöslich sind, man darnach strebe, diese Veränderung herbeizuführen, — so verwandelt man Wasser durch Zusatz von Alkohol in Weingeist, wenn man Platinsalmiak, Chlorblei, schwefelsauren Kalk etc. vollständig fällen will, so setzt man dem Wasser Ammon zu, um basisch phosphorsaures Bittererdeammon darin unlöslich zu machen etc. —
Zum Fällen bedient man sich meistens der Bechergläser. Muss jedoch kochend gefällt oder der Niederschlag mit der Flüssigkeit eine Zeit lang im Sieden erhalten werden, so wendet man Kolben oder Schalen an.
Je nach der Beschaffenheit der entstandenen Niederschläge werden dieselben von der Flüssigkeit, in welcher sie suspendirt sind, entweder durch Decantation, durch Filtration, oder aber durch mit Decantation verbundene Filtration geschieden.
Ehe man jedoch zu einer solchen Abscheidung schreitet, ist vor Allem ins Auge zu fassen, ob sich der Niederschlag auch schon vollständig gebildet hat. — Zur Entscheidung dieser Frage befähigt nur eine genaue Kenntniss der Eigenschaften der Niederschläge, zu deren Erwerbung im dritten Abschnitte die Mittel geboten werden sollen.
In der Regel trennt man die Niederschläge von der Flüssigkeit nicht sogleich, sondern erst nach mehrstündigem Stehen; namentlich ist dies bei krystallinischen, pulverigen und gelatinösen Niederschlägen der Fall, während käsige und flockige Niederschläge, zumal wenn die Fällung kochend geschah, oft sogleich abfiltrirt werden können. Doch haben in dieser Beziehung alle allgemeinen Regeln nur eine sehr bedingte Geltung.
§. 27.
α. Fällung mit darauf folgender Decantation.
Setzt sich ein Niederschlag in einer Flüssigkeit so gut ab, dass dieselbe völlig klar abgegossen werden kann, und geschieht dieses so schnell, dass zu dem Auswaschen nicht allzu lange Zeit erfordert wird, so wählt man, wie z. B. bei Chlorsilber, metallischem Quecksilber etc., zur Abscheidung und Aussüssung derselben die Decantation.
Will man diese, bei gehöriger Vorsicht ebenso fördernde als genaue, Abscheidungsmethode mit Erfolg ausführen, so ist es in den meisten Fällen nothwendig, gewisse Regeln zu beobachten, um zu bewirken, dass sich die Niederschläge vollständig und schnell absetzen. Als allgemeinen Satz kann man aufstellen, dass Erhitzen des Niederschlages mit der Flüssigkeit ersterem die gewünschten Eigenschaften verleihe; in mehreren Fällen genügt aber zu diesem Behufe Erhitzen allein nicht, in manchen muss geschüttelt werden, wie bei Chlorsilber, in anderen ist Zusatz irgend eines Reagens nothwendig, so der Salzsäure bei Quecksilberfällungen etc. Von diesen Regeln wird unten in dem vierten Abschnitte ausführlich die Rede sein, ebenso von den Gefässen, welche sich zu dieser Art der Fällung bei den verschiedenen Substanzen am besten eignen.
Ist der Niederschlag so oft mit erneuerten Mengen der geeigneten Flüssigkeit ausgewaschen, dass in den letzt abfliessenden Portionen keine Spur einer aufgelösten Substanz mehr zu entdecken ist, so bringt man ihn, wenn er sich noch nicht darin befindet, in einen geeigneten Tiegel oder ein Schälchen, giesst die Flüssigkeit so weit als möglich ab und trocknet oder glüht alsdann den Inhalt, je nachdem es seine Natur verlangt. — Da man bei der angeführten Art des Auswaschens eine viel grössere Menge Wasser braucht, als beim Aussüssen auf Filtern, so kann man mittelst Decantation nur dann genaue Resultate erhalten, wenn die Niederschläge ganz unlöslich sind. Aus demselben Grunde wendet man diese Operation nicht gern an, wenn in den abgegossenen Flüssigkeiten noch sonstige Bestandtheile bestimmt werden sollen.
Um sicher zu sein, dass in den Waschwassern keine Theilchen des Niederschlages mehr enthalten sind, ist es zweckmässig, diese 12 bis 24 Stunden ruhig stehen zu lassen und erst dann wegzugiessen, wenn sich nach dieser Zeit auf dem Boden kein Niederschlag zeigt. Sollte dies der Fall sein, so ist es in der Regel am besten, dessen geringe Menge für sich zu bestimmen, sei es nun, dass man ihn von der anwesenden Flüssigkeit durch Abgiessen oder Filtriren trennt.
§. 28.
β. Fällung mit darauf folgender Filtration.
In den Fällen, in welchen die Decantation nicht anwendbar ist, also bei Weitem in den meisten, wendet man zur Trennung der Niederschläge von Flüssigkeiten die Filtration an, sofern man hoffen kann, durch blosses Auswaschen auf dem Filter den Niederschlag von anhängenden Substanzen vollkommen reinigen zu können. — Ist dies nicht der Fall, so verbindet man die Filtration mit der Decantation (§. 31).
aa. Filtrirapparat. Das Filtriren geschieht mit sehr wenigen Ausnahmen bei quantitativen Bestimmungen ausschliesslich durch Papier.
Man wählt immer kreisrunde, glatte, nie faltige Filter. Auf die Beschaffenheit des Filtrirpapiers kommt sehr viel an. Es muss, wenn es vorzüglich sein soll, 3 Eigenschaften vereinigen; nämlich erstens auch feine Niederschläge völlig zurückhalten, zweitens schnell filtriren und drittens möglichst wenig unorganische Bestandtheile enthalten, namentlich aber keine in alkalischen oder sauren Flüssigkeiten lösliche.
Es hält ziemlich schwer, sich Filtrirpapier zu verschaffen, welches diesen Anforderungen genügend entspricht. — Für das beste wird das unter dem Namen „schwedisches Filtrirpapier“ mit dem Wasserzeichen J. H. Munktell versehene gehalten und demgemäss am theuersten bezahlt. Doch entspricht auch dies nur den beiden ersten Bedingungen, genügt aber bei feinen Arbeiten keineswegs in Betreff der dritten, indem es etwa 0,3 Proc. Asche hinterlässt und an Säuren merkliche Spuren von Eisenoxyd, Kalk und Magnesia abgiebt. Zu genauen Versuchen ist es deshalb erforderlich, dasselbe zuerst mit verdünnter Salzsäure auszuziehen, dann die Säure mit Wasser vollständig auszuwaschen und das Papier wieder zu trocknen. — Bei Filtern von feinem Papier geschieht dies am besten bei den fertigen Filtern, indem man sie, gerade wie beim Filtriren, fest in einen Trichter setzt; recht gut können dabei mehrere in einander gelegt werden. — Man tränkt dieselben zuerst durch Betröpfeln mit einer Mischung von 1 Thl. gewöhnlicher reiner Salzsäure mit etwa 2 Thln. Wasser, lässt 10 Minuten stehen, wäscht alsdann durch wiederholtes Aufgiessen von Wasser, am besten warmem, aus, bis jede Spur saurer Reaction verschwunden ist, dreht den Trichter mit Papier zu und stellt ihn sammt seinem Inhalte zum Trocknen an einen warmen Ort.
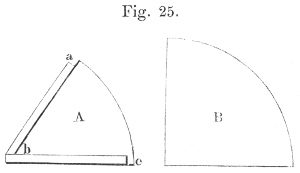
In jeder Beziehung anzurathen ist es, geschnittene Filtra von verschiedener Grösse vorräthig zu halten. Man schneidet sie entweder nach kreisrunden Stücken Pappe oder Blech, oder noch zweckmässiger mit Hülfe der Mohr'schen Schablonen, Fig. 25, welche man von Blech in verschiedenen Grössen anfertigen lässt. Das Papierblatt, aus welchem das Filter geschnitten werden soll, wird doppelt zusammengefaltet, so dass die Kanten einen rechten Winkel bilden, alsdann in die Schablone A eingelegt, das Blech B, dessen Schenkel etwas weniges kürzer sind, als die der Grundfläche A, darüber geschoben und das überstehende Papier mit einer Scheere abgeschnitten. Auf diese Art gemachte Filtra sind völlig rund und einander ganz gleich.
Den Filtern (und somit auch den Schablonen) giebt man zweckmässig folgende Ausdehnungen im Radius: 3, 4, 5, 6,5 und 8 Decimeter, und wählt sie beim Gebrauche in der Art aus, dass sie von dem Niederschlage, nach dem Abtropfen der Flüssigkeit, nicht mehr als halb gefüllt werden.
Was die Trichter betrifft, welche man am besten von Glas nimmt, so ist es, wenn sie zu quantitativen Analysen geschickt sein sollen, ganz besonders wichtig, dass sie im geeigneten Winkel (60°) geneigt und nicht bauchig sind.
Die Filtra dürfen nicht über den Rand des Trichters herausragen; am besten ist es, wenn ihre Radien eine oder zwei Linien kleiner sind, als die der Trichter. Sie werden fest in diese eingedrückt, so dass das Papier an den Wänden überall anliegt, alsdann mit Wasser angefeuchtet und dieses abtröpfeln gelassen, nicht oben ausgegossen.
Die Trichter werden beim Filtriren auf ein Filtrirgestell gesetzt, welches ihnen nicht gestattet, ihre Lage zu verändern. Die Form und Einrichtung der Gestelle, welche mir von allen als die einfachste und praktischste erscheint, ist in Fig. 26 und 27 abgebildet.
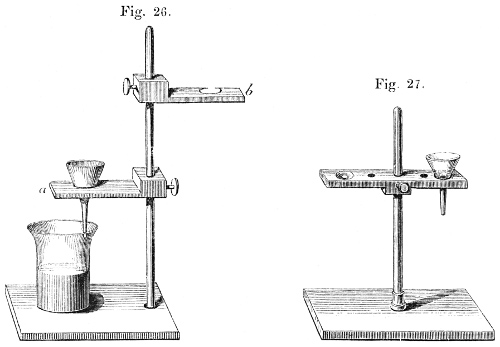
Das Gestell, welches Fig. 26 darstellt, eignet sich besonders für grössere Trichter und wird deshalb etwas massiver gemacht, als das zur Aufnahme kleinerer Trichter bestimmte, in Fig. 27 abgebildete.
Die Gestelle werden von festem Holze gemacht. Der den oder die Trichter tragende Arm muss sich ohne alle Mühe auf- und abschieben und mittelst der Schraube ganz feststellen lassen. Die Ausschnitte für die Trichter müssen, damit diese festsitzen, nach unten conisch verlaufen. Als eine grosse Bequemlichkeit dieser Gestelle ist zu rühmen, dass man die ganze Einrichtung mit grösster Leichtigkeit und ohne irgend etwas zu verändern, hin- und hertragen kann. Der Arm b, welcher für gewöhnlich weggenommen wird, dient zum Befestigen einer Auswaschflasche.
§. 29.
bb. Regeln beim Filtriren.
In Bezug auf die abzufiltrirenden Niederschläge ist ebenfalls Mancherlei zu beobachten. — Sind dieselben käsig, flockig, gelatinös oder krystallinisch, so hat man nicht zu fürchten, dass die Flüssigkeit trüb durch's Filter gehe. — Bei feinpulverigen Niederschlägen hingegen ist es in der Regel nothwendig, immer aber rathsam, den Niederschlag sich setzen zu lassen, alsdann zuerst die überstehende Flüssigkeit durchzufiltriren und zuletzt den Niederschlag aufs Filter zu bringen. Wenn Nichts entgegensteht, ist es zweckmässig, heiss gefällte Niederschläge vor dem Erkalten abzufiltriren, denn heisse Flüssigkeiten filtriren schneller als kalte. — Dem sehr unangenehmen Umstande, dass Niederschläge mit durch die Filtra gehen, beugt man öfters mit Erfolg durch Abänderung der Flüssigkeit vor; so geht schwefelsaurer Baryt mit Wasser leicht durch's Filter, weit weniger leicht aber nach Zusatz von Salmiak. Findet man beim Filtriren, dass das Filter von dem Niederschlage viel mehr als halb voll werden würde, so nimmt man noch ein zweites; denn würde man das erste zu sehr anfüllen, so liesse sich der Niederschlag nicht gehörig auswaschen.
Beim Filtriren giesst man niemals eine Flüssigkeit direct, sondern immer mit Hülfe eines Glasstabes (siehe Fig. 24) aus und versäumt nie, den Rand des Gefässes, aus dem man ausgiesst, mit einer ganz dünnen Talgschicht zu überziehen. Den erforderlichen Talg giesst man am besten in eine kleine auf beiden Seiten offene Glasröhre. In dem Maasse, als er verbraucht wird, drückt man ihn mittelst eines kleinen Stempels nach. Das Anfetten selbst geschieht am einfachsten mit dem ein wenig am Talg geriebenen Finger. — Soll die Flüssigkeit abfiltrirt werden, ohne den Niederschlag aufzurühren, so darf man den Glasstab nicht in das Gefäss stellen, in welchem sich die abzufiltrirende Flüssigkeit befindet. Man stellt ihn daher zwischen dem Aufgiessen zweckmässig in einen feststehenden Reagirkelch und spült diesen zuletzt mit dem Waschwasser aus.
Den Strahl der aufzugiessenden Flüssigkeit richtet man immer an die Seite und nie in die Mitte des Filters, widrigenfalls durch Herausspritzen leicht Verlust entsteht. — Die durchlaufende Flüssigkeit wird, je nach dem Zwecke, zu dem sie bestimmt ist, in Kolben, Bechergläsern oder Schalen aufgefangen. Man hat streng darauf zu achten, dass die Tropfen am Rande heruntergleiten und nicht mitten in die Flüssigkeit fallen, wodurch leicht etwas herausgespritzt würde. Am besten legt man die Röhre des Trichters an den oberen Theil der inneren Wandung des Gefässes, wie es die Fig. 26 zeigt, an.
Filtrirt man an völlig staubfreien Orten, so ist es nicht nothwendig, den Trichter und das zur Aufnahme des Filtrats dienende Gefäss zu bedecken; in der Regel aber ist dies unerlässlich. Man bedient sich dazu runder Scheiben von Fensterglas. An denen, die das eben genannte Gefäss bedecken sollen, bringt man mit Hülfe eines Schlüssels, dessen Bart einen zum Herausbrechen geeigneten Einschnitt hat, an der Seite einen Ausschnitt an von der Weite der Trichterröhre. In der Mitte durchlöcherte Scheiben taugen zu diesem Behufe nichts.
Hat man Flüssigkeit und Niederschlag auf das Filter gebracht und das Gefäss, in dem sie enthalten waren, wiederholt mit Wasser ausgespült, so ist es doch in der Regel der Fall, dass noch kleine, mit dem Glasstab nicht herauszubringende Antheile des Niederschlages an den Wänden haften. Dieselben bringt man, sofern sie sich in einem Becherglase oder einer Schale befinden, vermittelst einer Feder, welcher man nur einen kleinen Rest ihrer Fahne gelassen und diesen gerade abgeschnitten hat, in der Regel leicht heraus. — Befindet sich hingegen der kleine Rest des Niederschlages in einem Kolben, wie dies bei kochend gefällten Substanzen, z. B. Eisenoxyd, der Fall sein kann, oder lässt er sich überhaupt auf mechanische Weise nicht herausbringen, so löst man ihn in einer geeigneten Flüssigkeit und fällt die Lösung neuerdings. Man kann daraus entnehmen, dass man bei Körpern, für welche man keine Lösungsmittel hat, z. B. bei schwefelsaurem Baryt, diesen Umstand vermeiden muss.
§. 30.
cc. Auswaschen. Nachdem der Niederschlag nunmehr vollständig auf dem Filter ist, hat man sein Augenmerk darauf zu richten, dass er gehörig ausgewaschen werde.
Das Auswaschen geschieht mittelst einer der bekannten Spritzflaschen, von welchen ich die in Fig. 29 dargestellte in jeder Hinsicht vorziehe. — Man sehe darauf, dass man nicht durch einen zu heftigen Wasserstrahl Verlust veranlasse. — Zu recht vorsichtigem Auswaschen kann auch der in Fig. 30 abgebildete Apparat mit gutem Erfolge benutzt werden, dessen Construction keiner weiteren Erläuterung bedarf. Die Spitze a ist an ihrem Ende ausgezogen und abgekneipt. Dreht man den Kolben um, so läuft aus derselben von selbst ein continuirlicher feiner Strahl aus.
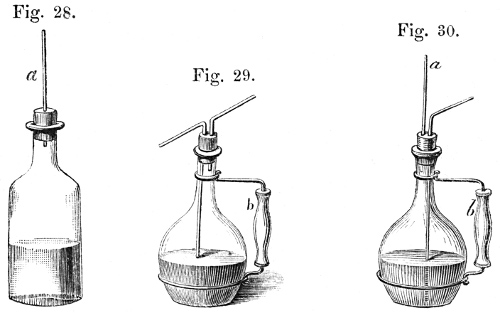
Werden Niederschläge mit Wasser ausgewaschen, so bedient man sich, wenn sonst Nichts im Wege steht, am besten des heissen. Die Arbeit wird dadurch wesentlich gefördert. — Zum Auswaschen mit siedendem Wasser eignet sich besonders die Spritzflasche Fig. 29. Um das Anfassen zu erleichtern, dient die mit Draht an die Flasche befestigte hölzerne Handhabe.
Muss das Auswaschen von Niederschlägen sehr lange fortgesetzt werden, so wendet man zuweilen Waschflaschen an, welche die Mühe des wiederholten Aufgiessens ersparen. Fig. 31 und Fig. 32 zeigen solche.
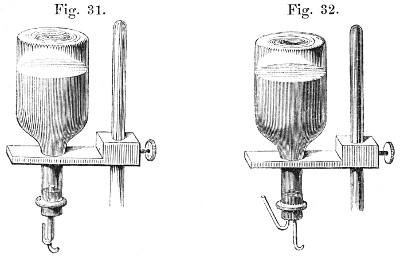
Das Princip beider ist, wie leicht zu ersehen, dasselbe. In Fig. 31 ist nur die Ausflussröhre nebst der, durch welche die den Raum des ausfliessenden Wassers ersetzende Luft eindringt, in einem Stücke, in Fig. 32 sind es getrennte Röhren. Die Einrichtung der Fig. 31 ist etwas schwieriger darzustellen, als die der Fig. 32. Es kommt nämlich bei diesen Vorrichtungen darauf an, dass aus den gefüllten und mit den die Röhren enthaltenden Stopfen verschlossenen Flaschen beim Umdrehen kein Wasser auslaufe, während dies sogleich vor sich gehen muss, wenn man den Finger oder ein Stückchen Papier etc. mit dem in der Spitze c (Figur 33) stehenden Wasser in Berührung bringt. Alsdann fliesst dasselbe unausgesetzt aus, während durch ab Luft in die Flasche dringt; wird der Finger oder das Papier wieder weggenommen, so hört das Ausfliessen wieder auf. —
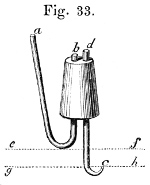
Es ist sowohl zur Anfertigung wie zum Gebrauche dieser Vorrichtungen wichtig, von der Ursache der angeführten Erscheinungen eine völlig klare Vorstellung zu haben. Zu dem Behufe ist erstens ins Auge zu fassen, dass das Nichtausfliessen aus c dadurch bedingt wird, dass der Druck der Wassersäule, welche zwischen den Linien ef und gh liegt, nicht, aber beinahe, hinreichend ist, die Capillaranziehung zu überwinden, welche die Röhre ab auf die Flüssigkeit ausübt; und zweitens, dass das Ausfliessen bei Berührung des in c enthaltenen Wassers mit einer Substanz, welche davon benetzt wird, daher rührt, dass nunmehr die Zugkraft der Wassersäule fh plus der Adhäsionskraft des benetzt werdenden Körpers die Capillaranziehung in ab überwindet. Wird die Spitze c unter Wasser getaucht, so hört das Ausfliessen auf, weil hierdurch die wirkende Wassersäule verkürzt wird. Rückt man die Röhre dc herunter, so dass c unter gh zu liegen kommt, so fliesst das Wasser ohne Aufhören aus, weil die Zugkraft der dadurch vergrösserten Wassersäule die Capillarattraction in ab übersteigt; rückt man hingegen cd hinauf, so genügt die hinzukommende Adhäsionskraft nicht zur Herstellung eines Uebergewichtes, und es fliesst gar kein Wasser aus. — Bei Darstellung eines Auswaschröhrchens zu Fig. 31 ist es also, wie ohne Mühe einzusehen, nicht ganz leicht, die Ausflussstelle gerade in der entsprechenden Entfernung unter der Anlöthungsstelle der Röhre a anzubringen, während man bei der anderen Vorrichtung die Röhre dc so lange hinein- oder herausdreht, bis der geeignete Punkt erreicht ist. Bei der Anfertigung der letzteren hat man darauf Rücksicht zu nehmen, dass die Oeffnung a der Röhre ab etwas höher liegen muss als b, im anderen Falle wird bei jedem Glucken Wasser herausgeworfen; ferner, dass d etwas höher liegen muss als b, sonst läuft zuletzt, sobald die Oberfläche des Wassers b nicht mehr schliesst, der Rest des Wassers ohne Aufhören aus.
Beim Gebrauche werden die Auswaschflaschen in den neben offenen Ausschnitt des an dem Filtrirgestelle befindlichen oberen Armes so über den Trichter gehängt, dass c eben unter den Wasserspiegel kommt. Bei gehöriger Einrichtung fliesst alsdann das Wasser aus der Waschflasche in demselben Maasse nach, als es aus dem Trichter abläuft. — Einen enghalsigen Kolben geradezu in den Trichter umzustürzen, ist beim Auswaschen zu wägender Niederschläge unzulässig, weil bei dieser Einrichtung immer Antheile des Niederschlages durch die Luftblasen mit in den Kolben hinaufgerissen werden. —
Bei dem Auswaschen hat man, gleichgültig ob es ohne oder mit einem Waschapparate geschieht, darauf zu sehen, dass sich in dem Niederschlage keine Canäle bilden, durch die die aufgegossene Flüssigkeit abläuft, ohne den ganzen Niederschlag zu durchsickern. Sollten solche entstanden sein, so rührt man den Niederschlag vorsichtig mit einem kleinen Glas- oder Platinspatel um.
Das Auswaschen ist beendigt, wenn alle zu entfernenden löslichen Stoffe weggewaschen sind. Wer der Beendigung des Auswaschens die gehörige Aufmerksamkeit zuwendet, vermeidet eine der Klippen, an welchen Anfänger, zum Nachtheil der Genauigkeit zu erhaltender Resultate, am häufigsten anstossen. — In der Regel genügt es, einen Tropfen des letztablaufenden Waschwassers auf einem reinen Platinbleche langsam verdampfen zu lassen und sich hierdurch zu überzeugen, ob noch ein Rückstand bleibt oder nicht. Sind jedoch die auszuwaschenden Niederschläge im Waschwasser nicht ganz unlöslich, wie z. B. schwefelsaurer Strontian, so muss man zu specielleren Erkennungsmitteln, die unten angegeben werden sollen, seine Zuflucht nehmen. Niemals sollte man das Auswaschen nach blossem Dafürhalten und Meinen einstellen, — Gewissheit giebt nur die Prüfung.
§. 31.
γ. Fällung mit darauf folgender Decantation und Filtration.
Hat man mit Niederschlägen zu thun, welche sich vermöge ihrer gelatinösen Beschaffenheit oder weil ihnen mitgerissene Salze fest anhaften, auf dem Filter nicht vollständig oder nur mit Mühe würden auswaschen lassen, so lässt man den Niederschlag sich so gut als möglich absetzen, giesst die fast klare Flüssigkeit durch das Filter, rührt den Niederschlag mit der zum Auswaschen bestimmten Flüssigkeit auf, erhitzt damit wohl auch in geeigneten Fällen zum Sieden, lässt wieder absitzen und wiederholt dies, bis der Niederschlag fast ganz ausgewaschen ist. Man bringt ihn jetzt erst aufs Filter und vollendet das Auswaschen mit der Spritzflasche (vergl. §. 28). Diese Methode verdient häufiger angewendet zu werden, als es gewöhnlich geschieht; nur mit ihrer Hülfe lassen sich viele Niederschläge völlig auswaschen.
§. 32.
Weitere Behandlung der Niederschläge.
Ehe man nun zum Wägen der Niederschläge übergehen kann, hat man als letzte Bedingung noch die zu erfüllen, sie in eine ihrer Zusammensetzung nach völlig bekannte Form überzuführen. Es geschieht dies entweder durch Glühen oder durch Trocknen. Das letztere ist umständlicher und giebt leicht weniger genaue Resultate, als das erstere; daher man es in der Regel nur bei Niederschlägen anwendet, die ohne vollständige oder theilweise Verflüchtigung nicht geglüht werden können, und deren im letzteren Falle restirende Rückstände keine einen Rückschluss gestattende Zusammensetzung zeigen, — so bestimmt man z. B. Schwefelquecksilber, Schwefelblei und andere Schwefelmetalle durch Trocknen, ferner Cyansilber, Kaliumplatinchlorid etc. Ist zwischen Trocknen und Glühen der Niederschläge die Wahl gestattet, wie z. B. bei schwefelsaurem Baryt, schwefelsaurem Bleioxyd und vielen anderen Verbindungen, so zieht man das letztere dem ersteren fast immer vor.
§. 33.
aa. Trocknen der Niederschläge.
Wenn ein Niederschlag auf einem Filter gesammelt, ausgewaschen und getrocknet worden ist, so hängen kleine Theile desselben dem Papiere so fest an, dass sie nicht vollständig von demselben entfernt werden können. Das Wägen getrockneter Niederschläge setzt demnach bei allen genaueren Bestimmungen ein Mittrocknen und Mitwägen der Filtra voraus. Man bediente sich früher häufig zum Aufsammeln zu trocknender Niederschläge zweier gleich grosser, in einander liegender Filtra, nahm nach dem Trocknen das äussere weg und legte es als Gegengewicht des den Niederschlag enthaltenden auf die andere Wagschale. Man ging dabei von der Voraussetzung aus, gleich grosse Filtra seien gleich schwer. Diese Annahme darf jedoch bei genauen Analysen nicht gestattet werden, denn jeder Versuch zeigt, dass 2 auf diese Art für gleich gerechnete Filtra selbst bei geringem Durchmesser um 20, 30 oder mehr Milligramme differiren. — Zur Erlangung genauer Resultate muss dasselbe Filter, in dem der Niederschlag gesammelt werden soll, vor dem Abfiltriren getrocknet und gewogen werden. Die Temperatur, bei der es getrocknet wird, muss jener gleich sein, welcher man später den Niederschlag aussetzen will. Eine weitere Bedingung ist die, dass das Papier des Filters keine Substanzen enthalten darf, welche von der zu filtrirenden Flüssigkeit gelöst werden würden.
Das Trocknen geschieht je nach der erforderlichen Temperatur im Wasser-, Luft- oder Oelbade, das Wägen immer in einem verschliessbaren Gefässe, meistens zwischen zwei durch eine Klammer zusammengepressten Uhrgläsern (§. 15) oder in einem Platintiegel. Ist das Filter dem Anscheine nach trocken, so bringt man es zwischen die erwärmten Uhrgläser, oder in den erwärmten Tiegel, lässt unter einer Glocke neben Schwefelsäure erkalten, wägt, setzt die Uhrgläser oder den Tiegel mit dem Filter nochmals eine Zeit lang der Trockenhitze aus und wägt nach dem Erkalten wieder.
Ist das Gewicht constant geblieben, so ist das Trocknen des Filters beendigt. Man hat sich nichts weiter zu notiren, als das Gewicht der durch die Klammer gehaltenen Uhrgläser oder des Tiegels und des trocknen Filters zusammen.
Nach dem Auswaschen des Niederschlages und nachdem das Waschwasser möglichst abgetropft ist, nimmt man das Filter mit dem Niederschlage vom Trichter, legt es zusammengefaltet auf Fliesspapier, lässt es vor Staub geschützt an einem mässig warmen Orte ziemlich trocken werden, bringt es zuletzt in eins der anfangs mitgewogenen Uhrgläser oder den nicht bedeckten Platintiegel und trocknet es bei der geeigneten Temperatur im Wasser-, Luft- oder Oelbade. Hält man das Trocknen für beendigt, so legt man das zweite Uhrglas oder den Deckel des Tiegels auf, schiebt bei Anwendung von Uhrgläsern die Klammer darüber, lässt unter dem Exsiccator erkalten und wägt. Man setzt alsdann das Filter mit dem Niederschlage aufs Neue der zum Trocknen bestimmten Temperatur aus und beendigt den Versuch erst, wenn die beiden Wägungen ganz genau, oder bis auf wenige Decimilligramme übereinstimmen. — Zieht man von dem gefundenen Gesammtgewichte das oben notirte ab, so bleibt das des getrockneten Niederschlages.
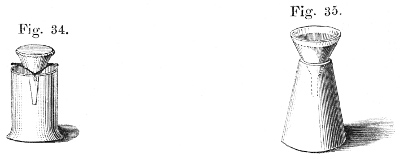
Füllt der Niederschlag das Filter ziemlich an, hält er viel Wasser zurück, oder ist das Papier sehr dünn, so dass man das Abnehmen des Filters vom Trichter nicht ohne Gefahr, ersteres zu zerreissen, bewerkstelligen kann, so lässt man es in dem Trichter fast trocken werden, indem man denselben, mit Fliesspapier zugedreht, in einem zerbrochenen Becherglase (Fig. 34) oder dergleichen auf das Sandbad oder den Ofen stellt. Sehr gut dienen zu diesem Zwecke unten und oben offene Kegel von Weissblech. Die kleineren lasse ich 10 Cm., die grösseren 12 Cm. hoch anfertigen. Der untere Durchmesser beträgt 7–8, der obere 4–6 Cm. (Fig. 35).
§. 34.
bb. Glühen der Niederschläge.
Es war in früheren Zeiten üblich, Niederschläge, deren Gewicht man nach dem Glühen bestimmen wollte, mit dem Filter zu trocknen, alsdann in einen Tiegel zu schütten, das Filter rein abzuschaben und den so von letzterem getrennten Niederschlag zu glühen. Man gab auf diese Weise die, trotz des Abschabens, am Papier immer noch haftenden Theilchen verloren. Die Erfahrung hat gelehrt, dass man genauere Resultate erhält, wenn man das Filter beim Glühen des Niederschlages verbrennen lässt und das Gewicht der Filterasche in Rechnung bringt.
Wenn man, dem in §. 28 gegebenen Rathe folgend, immer Filtra von derselben Grösse verwendet, so hat man, so lange man dasselbe Papier benutzt, nur einmal nothwendig, die Quantität der Asche für jede Filtergrösse zu bestimmen. Man nimmt zu dem Behufe 10 Filtra (oder ein gleiches Gewicht von Abfällen desselben Papiers) und lässt sie in einem schief zu stellenden Platintiegel oder in einer Platinschale verbrennen, glüht bis jede Spur Kohle verbrannt ist, bestimmt die Menge der Asche und findet so, indem man das erhaltene Gewicht mit 10 dividirt, die Aschenquantität, welche ein Filter durchschnittlich hinterlässt, mit hinreichender Genauigkeit.
Bei dem Glühen der Niederschläge selbst hat man folgende Punkte besonders zu beachten:
1) dass in keiner Weise ein Verlust entsteht;
2) dass die geglühten Niederschläge wirklich die Körper sind, als welche man sie in Rechnung bringt;
3) dass die Filtra vollständig verbrennen;
4) dass die Tiegel nicht angegriffen werden.
Je nach den sogleich näher zu bezeichnenden Umständen wählt man nun in der Regel eine der beiden folgenden Methoden, die ich unter den verschiedenen in Vorschlag gekommenen für die einfachsten und besten halte. — Gleichgültig übrigens, welche man anwendet, dem Glühen muss ein vollständiges Trocknen der Niederschläge vorausgehen; denn glüht man sie feucht, so entsteht, namentlich bei denen, die im trocknen Zustande sehr leicht und locker sind, wie z. B. Kieselsäure, dadurch Verlust, dass die stürmisch entweichenden Wasserdämpfe kleine Theilchen des Niederschlages mitreissen. Auch bei solchen ist ein recht vollständiges Austrocknen unerlässlich, welche, wie z. B. Thonerde- oder Eisenoxydhydrat, harte Stückchen bilden; sie werden, wenn sie innen noch feucht sind, beim Glühen öfters mit Heftigkeit umhergeworfen. — Zum Behufe solches Trocknens lässt man das Filter am besten im Trichter und vollführt es, wie Fig. 34 oder 35 zeigt, auf einem Sandbad, Wasserbad, Stubenofen oder dergleichen.
Was Grad und Dauer des Glühens betrifft, so hängen diese von der Beschaffenheit der Niederschläge ab, und würde man deren Eigenschaften und Verhalten in der Glühhitze nicht kennen oder nicht berücksichtigen, so müssten durch zu viel oder zu wenig, durch zu kurz oder zu lang erhebliche Fehler entstehen. In der Regel ist ein mässiges und etwa fünf Minuten fortgesetztes Glühen ausreichend und entsprechend, doch erleidet die Regel mancherlei Ausnahmen, die unten bei den einzelnen Fällen besprochen werden sollen.
Ist zwischen Porzellan- und Platintiegel die Wahl gestattet, so greift man immer nach letzterem, weil er bei gleichem Inhalte von geringerem Gewicht, unzerbrechlich und leichter zum Glühen zu bringen ist. Man wähle dabei keinen zu kleinen Tiegel, weil bei Anwendung eines solchen weit leichter Verlust entsteht. In den meisten Fällen hat ein Tiegel von etwa 4 Cm. Höhe und 3,5 Cm. Durchmesser gerade die rechte Grösse. — Dass der Tiegel vollkommen rein sein müsse, innen wie aussen, versteht sich von selbst. Sollte es nicht der Fall sein und führt ein Auskochen mit Wasser, Salzsäure oder Natronlauge nicht zum Ziel, so schmelzt man im Tiegel etwas saures schwefelsaures Kali, schwenkt das Flüssige an den Wänden umher und kocht zuletzt den Tiegel nach dem Erkalten mit Wasser aus. Ist er aussen stark beschmutzt, so stellt man ihn entweder in einen grösseren, füllt den Zwischenraum mit saurem schwefelsaurem Kali aus und erhitzt zum Schmelzen, oder man legt ihn auf ein Platindreieck, erhitzt zum Glühen und bestreut ihn mit gepulvertem saurem schwefelsaurem Kali.
Ist der Tiegel rein, so stellt man ihn auf ein gleichfalls reines Dreieck von Platindraht, glüht, lässt unter dem Exsiccator erkalten und wägt. Es ist dies zwar nicht unerlässlich nöthig, aber gut, auf dass das Wägen des leeren und gefüllten Tiegels unter möglichst gleichen Umständen geschehe. — Man kann den leeren Tiegel allerdings auch nach dem Glühen des Niederschlags wägen, doch ist das Wägen vorher meistens vorzuziehen.
Wir gehen nun zur Beschreibung der speciellen Methoden über.
§. 35.
Erste Methode (Glühen des Niederschlages mit dem Filter).
Man wendet dieselbe an, sofern durch Einwirkung der Kohle des Filters auf den Niederschlag eine Reduction desselben nicht zu befürchten ist und führt sie also aus:
Nachdem das Filter im Trichter vollkommen trocken geworden, biegt man die Wände desselben oben gegen einander, so dass sich der Niederschlag wie in einem kleinen Beutel befindet, setzt es in den Tiegel, bedeckt denselben und erhitzt über der Gas- oder Weingeistlampe mit doppeltem Luftzuge ganz gelinde, so dass das Filter langsam verkohlt, nimmt nun den Deckel weg (der inzwischen zweckmässig auf eine Porzellanschale oder in einen Porzellantiegel gelegt wird), legt den Tiegel schief und erhitzt stärker, bis das Filter vollständig eingeäschert ist, bedeckt wieder, glüht, sofern nöthig, noch einige Zeit, lässt so weit erkalten, dass der Tiegel zwar noch heiss, aber nicht mehr glühend ist, bringt ihn mittelst einer geeigneten Zange von Messing[4] oder blankem Eisen (Fig. 36) unter den Exsiccator, lässt erkalten und bringt dann auf die Wage.
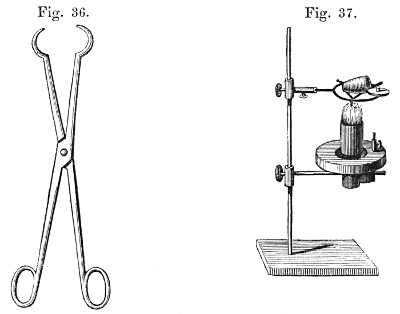
Verbrennt die Filterkohle schwierig, so hilft man sich, indem man mit einem glatten etwas dicken Platindraht die nicht verbrannten Theilchen dahin bringt, wo sie der Einwirkung der Hitze und der Luft am besten ausgesetzt sind. — Zur Mehrung des Luftstromes legt man auch wohl den Deckel in der Art an den Tiegel, wie es die Fig. 37 zeigt. — Sollten sich Kohletheilchen dem Verbrennen allzu hartnäckig widersetzen, so legt man auch wohl ein Stückchen geschmolzenes, trocknes salpetersaures Ammon in den Tiegel und erhitzt bei aufgelegtem Deckel anfangs gelinde, allmälig stark. — Lässt sich der Niederschlag seiner Hauptmasse nach leicht von dem Filter trennen, so ändert man das angegebene Verfahren zuweilen zweckmässig in der Art ab, dass man denselben in den Tiegel schüttet, dann das Filter sammt den noch daran hängenden Theilchen locker zusammenfaltet, es über den Niederschlag in den Tiegel bringt, im Uebrigen aber so verfährt, wie oben angegeben.
§. 36.
Zweite Methode (Gesondertes Glühen des Niederschlags und des Filters).
Man wendet dieselbe an, wenn man durch Einwirkung der Filterkohle auf den Niederschlag Reduction zu befürchten hat; auch wenn man den geglühten Niederschlag zu weiterer Untersuchung verwenden will, sofern dabei die Filterasche stören würde.
Man stellt den zur Aufnahme des Niederschlages bestimmten Tiegel auf einen Bogen Glanzpapier, nimmt das völlig trockne, den Niederschlag enthaltende Filter aus dem Trichter, drückt es über dem Bogen Papier gelinde zusammen, so dass sich der Niederschlag von dem Filter löst, und schüttet alsdann den Inhalt in den Tiegel. Die noch am Papiere haftenden Theile des Niederschlages löst man durch weiteres Drücken oder gelindes Aneinanderreihen des zusammengefalteten Filters so viel wie möglich ab und bringt sie gleichfalls in den Tiegel. Das Filter schneidet man alsdann mittelst einer reinen Scheere über dem Bogen Papier in 8 oder 10 Stückchen, erhitzt den Deckel des Tiegels über der Berzelius'schen Lampe zum Glühen und lässt eins der Filterstücke nach dem anderen darauf verbrennen, indem man sie mit einer Pincette darauf legt, zuletzt giebt man so lange gelinde Glühhitze, bis die letzte Spur Kohle verbrannt ist. — Ist der Tiegeldeckel gross und das Filter klein, so unterlässt man das Zerschneiden des letzteren besser, faltet es nur zusammen und verbrennt es so auf dem Deckel. Man stellt denselben alsdann auf einen Porzellantiegel und deckt ein Becherglas darüber.
Bei Niederschlägen, welche in dem Waschwasser nicht völlig unlöslich sind, wie z. B. das basisch phosphorsaure Bittererdeammon, in welchen Fällen demnach das Filter von einer, wenn auch überaus verdünnten, Salzlösung durchdrungen ist, gelingt ein ganz vollständiges Einäschern oft erst nach langer Zeit. Man kann es beschleunigen, wenn man mittelst eines glatten Platindrahtes oder eines dünnen Platinspatels die noch kohligen Theile durch gelindes Aufdrücken mit dem glühenden Deckel in innige Berührung bringt. Ein gewisses Maass von Geduld ist übrigens zu dieser Operation immer erforderlich. Es braucht kaum erwähnt zu werden, dass man sie an einem vor Zug geschützten Ort vornehmen muss, denn im anderen Falle wirbeln die halbverbrannten Filtertheilchen oft alle plötzlich in die Höhe.
Ist dieses Einäschern beendigt, so bringt man alle etwa auf den Bogen Glanzpapier gefallenen Theilchen des Niederschlages mit Hülfe einer kleinen glatt geschnittenen Federfahne in den Tiegel und glüht den Niederschlag so stark und lange als nöthig. Man bedeckt den Tiegel schliesslich mit seinem Deckel (wenn der oben angeführte zweite Zweck erreicht werden soll, natürlich in der Art, dass die Asche nicht in den Tiegel kommt), glüht noch einen Augenblick, lässt etwas abkühlen, bringt noch heiss unter den Exsiccator und wägt nach dem Erkalten. —
Ist ein zu wägender Niederschlag von der Art, dass sich seine Eigenschaften, z. B. seine Löslichkeit, durch Glühen wesentlich ändern, und soll der Niederschlag nach dem Wägen theilweise noch im ungeglühten Zustande verwendet werden, so kann man Trocknen und Glühen in folgender Weise verbinden. Man sammelt den Niederschlag auf einem bei 100° getrockneten Filter, trocknet ihn bei 100° und wägt (§. 33). Man schüttet alsdann einen beliebigen Theil des Niederschlages in einen gewogenen Tiegel, bestimmt erst seine Quantität, dann seine Gewichtsabnahme beim Glühen und berechnet dieselbe dann auf den ganzen Niederschlag.
§. 37.
5. Die Maassanalyse.
Aus dem Früheren ergiebt sich, dass die quantitative Bestimmung eines Körpers nach dem gewöhnlichen Verfahren, wonach er durch Abdampfung oder Fällung in eine wägbare Form übergeführt wird, immerhin eine ziemlich langwierige Arbeit ist, indem das Verdampfen, Absitzen, Filtriren, Auswaschen, Trocknen, Glühen, Wägen sämmtlich Operationen sind, welche ziemlich viel Zeit in Anspruch nehmen.
Man wendet daher in neuerer Zeit, namentlich bei Gehaltsbestimmungen für technische Zwecke, häufig Verfahrungsweisen mit bestem Erfolge an, bei denen alle oder fast alle diese Operationen vermieden werden, und die daher in weit kürzerer Zeit ausgeführt werden können.
Das Princip dieser Methoden wird uns am besten durch einige Beispiele klar.
Gesetzt, man hat sich eine Kochsalzlösung bereitet, welche in 100 Theilen 0,7307 Theile Chlornatrium enthält, so ist man im Stande, mit Hülfe derselben genau 1,3496 Grm. Silber aus seiner Lösung in Salpetersäure niederzuschlagen, denn das Aeq. des Chlornatriums ist 730,7, das des Silbers 1349,6. — Wägt man nun 1,3496 einer Legirung ab, welche aus Silber und Kupfer besteht und deren Silbergehalt unbekannt ist, löst vorsichtig in Salpetersäure und tröpfelt von der obigen Chlornatriumlösung genau so lange zu, bis alles Silber ausgefällt ist, bis also ein weiterer Tropfen keinen Niederschlag mehr bewirkt, so erfährt man die Menge des Silbers einfach dadurch, dass man die Quantität der verbrauchten Chlornatriumlösung bestimmt. Hätte man z. B. 80 Theile gebraucht, so wäre der Silbergehalt der Legirung gleich 80 Proc.; denn da 100 Theile Chlornatriumlösung 1,3496 reines Silber, d. h. 100 procentiges ausfällen, so entspricht je ein Theil Chlornatriumlösung einem Procent Silber.
Jod und Schwefelwasserstoff können bekanntlich nicht neben einander bestehen, sie zerlegen sich sofort in S und Jodwasserstoff (J + SH = JH + S). Jodwasserstoff ist ohne Wirkung auf Stärkekleister, während die kleinste Spur freien Jods denselben blau färbt.
Bereitet man sich nun eine alkoholische Lösung, welche in 100 Theilen 7,463 Jod enthält, so kann man mit einer solchen genau 1 Grm. Schwefelwasserstoff zersetzen, denn
212,5 : 1586 = 1 : 7,463.
Denken wir uns jetzt eine Flüssigkeit von unbekanntem Schwefelwasserstoffgehalt; wir versetzen dieselbe mit ein wenig Stärkekleister und tröpfeln von der beschriebenen Jodlösung zu, so wird anfangs keine bleibende Färbung eintreten, so lange nämlich Jod und Schwefelwasserstoff sich noch gegenseitig zersetzen, plötzlich aber wird die Flüssigkeit blau werden von gebildetem Jodamylum. Wir wissen jetzt, dass aller Schwefelwasserstoff zersetzt ist, und finden dessen Menge leicht aus der Quantität der verbrauchten Jodlösung; denn da 100 Theile 1,00 Grm. Schwefelwasserstoff entsprechen, so entsprechen 50, welche beispielsweise verbraucht sein sollen, 0,50 Schwefelwasserstoff.
Das Wesen dieser Verfahrungsweisen besteht also darin, dass man irgend eine chemische Zersetzung vornimmt, deren Beendigung sich auf eine augenfällige Art erkennen lässt, — dass man diese Zersetzung ausführt mit Hülfe einer Flüssigkeit, deren Wirkungswerth aufs Genaueste bekannt ist und zwar so, dass man die Menge der verbrauchten mit Genauigkeit bestimmen kann.
Ob man diese Quantitätsbestimmung durch Wägen oder Messen ausführt, ist dabei an und für sich ganz gleichgültig. Da man sie aber der Zeitersparniss und Bequemlichkeit halber meistens durch Abmessen bestimmt, so fasst man die Gesammtheit dieser Methoden in der Regel unter dem Namen Maassanalysen zusammen.
Die Ausführung derselben im Einzelnen wird unten besprochen werden; hier will ich nur kurz hervorheben, von welchen Umständen die Genauigkeit der sogenannten Maassanalysen abhängt. Es sind dies folgende Punkte:
a) Die Zersetzung, auf deren Vollführung die Analyse beruht, muss sich stets gleich bleiben; es muss somit z. B. ein sich bildender Niederschlag genau dieselbe Zusammensetzung haben, ob er sich nun anfangs, bei noch vorhandenem Vorwalten einer Substanz, oder zuletzt bildet, wo dies nicht mehr stattfindet.
b) Die Beendigung der Zersetzung muss sich auf eine recht empfindliche, augenfällige und zweifellose Art zu erkennen geben.
c) Die zersetzende Flüssigkeit muss sich aufs Genaueste bereiten lassen, sei es nun, dass man eine abgewogene Menge einer Substanz von genau bekannter Beschaffenheit und Zusammensetzung in einem bestimmten Volumen Flüssigkeit löst, — sei es, dass man anfangs eine Lösung von nur annähernd bekannter Zusammensetzung herstellt, ihren Gehalt durch Versuche ermittelt und sie alsdann auf die gewünschte Verdünnung bringt. — Hält sich die einmal hergestellte Probeflüssigkeit unverändert, so ist dies ein grosser Vorzug derselben; denn sonst ist man bei jeder Analyse genöthigt, ihren Gehalt durch einen besonderen Versuch aufs Neue zu bestimmen.
d) Die Quantitätsbestimmung muss eine möglichst scharfe sein. Um in dieser Richtung das Mögliche zu leisten, stellt man sich bei genauen Maassanalysen ausser der eigentlichen Probeflüssigkeit noch eine zehnmal verdünntere dar, indem man 1 Thl. der ersten mit 9 Thln. Wasser, Weingeist oder dergl. mischt. Man vollbringt nun mit einer aufs Genaueste abgemessenen Menge der concentrirteren Lösung die Zersetzung nur beinahe und beendigt sie mit der verdünnteren. Man vermeidet so leicht nicht allein ein Zusetzen in zu grossem Ueberschuss, sondern gewinnt auch in Hinsicht auf genaues Messen.
e) Die Zersetzung muss so stattfinden und geleitet werden, dass von dem wirkenden oder gegenwirkenden Agens nichts verloren geht.
Fußnoten:
Zweiter Abschnitt. Die Reagentien.
§. 38.
Hinsichtlich dessen, was von den Reagentien im Allgemeinen zu sagen ist, verweise ich auf das in meiner „Anleitung zur qualitativen Analyse“ dem gleichnamigen Abschnitte Vorausgeschickte. Hier sollen nur die zur Gewichtsbestimmung oder Trennung der Körper hauptsächlich in Anwendung kommenden chemischen Substanzen mit Angabe ihrer Darstellung und Prüfung, sowie mit Hervorhebung der wichtigsten Zwecke, zu denen sie dienen, aufgeführt werden. — Da die meisten derselben auch bei der qualitativen Analyse in Anwendung kommen und demnach in Bezug auf die angeführten Punkte bereits abgehandelt sind, so genügt es bei sehr vielen derselben, nur die Namen zu nennen. — Wir behalten die bei der qualitativen Analyse aufgestellte Eintheilung der Reagentien zur Erleichterung der Uebersicht auch hier bei, wenngleich die Mangelhaftigkeit dieser wie jeder anderen Eintheilung der Reagentien leicht in die Augen fällt. — Solche Reagentien, welche — wie z. B. die bei Maassanalysen nöthigen Probeflüssigkeiten — bloss zu einem ganz speciellen Zwecke dienen, werden auch in Bezug auf ihre Bereitung und Prüfung erst da besprochen, wo von ihrer Anwendung die Rede ist.
A. Reagentien auf nassem Wege.
I. Allgemeine Reagentien.
a. Solche, welche vorzugsweise als einfache Lösungsmittel gebraucht werden.
§. 39.
1. Destillirtes Wasser (s. qual. An.).
Man sehe wohl darauf, dass es hinlänglich rein sei. — Aus Glasgefässen destillirtes Wasser ist zu manchen Zwecken, z. B. zur genauen Bestimmung der Löslichkeit schwer löslicher Substanzen, nicht anwendbar, indem es beim Abdampfen ein wenig Rückstand hinterlässt (vergl. Vers. Nr. 5). Zu manchen Anwendungen muss das Wasser durch Auskochen von Luft und Kohlensäure befreit werden.
2. Alkohol (s. qual. An.).
Man bedarf sowohl absoluten Alkohols, als auch wasserhaltigen Weingeistes von verschiedener Stärke.
3. Aether.
Man kann den gewöhnlichen officinellen Aether geradezu gebrauchen. — Er findet als Lösungsmittel höchst beschränkte Anwendung. Häufiger wird er dem Weingeist zugemischt, um dessen Auflösungsfähigkeit für gewisse Körper (z. B. Platinsalmiak) zu vermindern.
b. Solche, welche vorzugsweise als chemische Lösungsmittel gebraucht werden.
§. 40.
1. Chlorwasserstoffsäure (s. qual. An.).
Zu den meisten Zwecken genügt eine Säure von 1,12 specif. Gew., — in manchen Fällen bedarf man einer stärkeren.
2. Salpetersäure (s. qual. An.).
Zu den meisten Zwecken genügt eine Säure von 1,2 specif. Gew.
3. Salpetrige Salpetersäure (rothe rauchende Salpetersäure)
Bereitung. Man bringt in eine geräumige Retorte 2 Theile reinen, trocknen Salpeter, giesst durch den Tubulus, oder (sofern man eine nicht tubulirte Retorte genommen hat) mittelst eines langen, unten gebogenen Trichterrohrs durch den Hals derselben, vorsichtig, und so, dass dieser nicht beschmutzt wird, 1 Thl. Schwefelsäurehydrat darauf, verbindet die in ein Sandbad eingesetzte Retorte, nicht völlig luftdicht, mit einer Vorlage und destillirt bei allmälig verstärktem Feuer und gut abgekühlter Vorlage bis zur Trockne.
Prüfung. Die rothe rauchende Salpetersäure muss möglichst concentrirt und völlig frei von Schwefelsäure sein.
Anwendung. Sie dient als kräftiges Oxydations- und Auflösungsmittel, namentlich zur Ueberführung des Schwefels und der Schwefelmetalle in Schwefelsäure und schwefelsaure Salze.
4. Königswasser (s. qual. An.).
5. Essigsäure (s. qual. An.).
6. Chlorammonium (s. qual. An.).
c. Solche, welche vorzugsweise zur Abscheidung von Körpergruppen dienen, oder überhaupt allgemeinere Anwendung finden.
§. 41.
1. Schwefelsäure.
a. Chemisch reine concentrirte.
Bereitung. Man bringe in eine, mit einem Teige von Lehm und Kuhhaaren beschlagene, Glasretorte 3 oder 4 Pfund englische Schwefelsäure, werfe einen zusammengewickelten Platindraht oder einige Platinschnitzel hinein, setze sie tief in einen mit einer Kuppel zu bedeckenden Windofen, senke ihren Hals bis in den Bauch einer Vorlage, ohne zu lutiren, und erhitze alsdann den Inhalt der Retorte zum Kochen, indem man sie allmälig mit bereits glühenden Kohlen umgiebt. Man regulirt im Verlauf der Operation das Feuer so, dass die Retorte hauptsächlich von oben und neben und weniger von unten erhitzt wird. Verfährt man genau nach der angegebenen Vorschrift, so geht die Destillation ruhig und gefahrlos von Statten. Die zuerst übergehende Säure ist salpetersäurehaltig. Man wechselt daher zur Gewinnung völlig reiner Säure nach einiger Zeit die Vorlage und destillirt alsdann, bis etwa ¾ der angewendeten Säure übergegangen sind. — Zieht man es vor, die Retorte im Sandbade zu erhitzen, so setzt man sie in der Art ein, dass auf dem Boden der Kapelle sich viel Sand befindet, zwischen den Wänden der Retorte und der Kapelle dagegen nur ein kleiner Zwischenraum vorhanden ist. Man überschüttet die Retorte alsdann mit Sand, giebt dem Halse eine möglichst geneigte Lage und destillirt wie oben. Man kann auf diese letztere Art 10 Pfund Schwefelsäure und mehr ohne Gefahr destilliren.
Prüfung. Die reine Schwefelsäure darf, in einem reinen Platingefässe verdampft, keinen Rückstand lassen; wegen weiterer Prüfung s. qual. An.
b. Gewöhnliche englische Schwefelsäure.
c. Verdünnte Schwefelsäure, aus 1 Thl. concentrirter (je nach Umständen reiner oder gewöhnlicher) Säure und 5 Thln. Wasser zu bereiten.
Die mannigfachen Zwecke, zu denen die Schwefelsäure in der Analyse angewendet wird, sind bereits in der qual. An. angeführt.
Ob man sich der reinen Säure bedienen müsse, oder ob auch unreine genommen werden könne, lehrt die Betrachtung der Umstände in jedem einzelnen Falle leicht.
2. Schwefelwasserstoff.
a. Schwefelwasserstoffgas. Dasselbe wird, bei seltnerem Gebrauche und wenn nur verhältnissmässig geringe Mengen verwendet werden, in den Apparaten dargestellt, welche in der Anl. zur qual. An. angegeben und abgebildet sind (das Röhrchen von vulcanisirtem Kautschuk c in Fig. 8 ersetzt man zweckmässig durch einen kleinen messingenen Gashahn, welcher durch Röhrchen von vulcanisirtem Kautschuk mit den Glasröhren verbunden wird). Für grössere Laboratorien dagegen oder für diejenigen Chemiker, welche oft und viel mit Schwefelwasserstoff zu fällen haben, empfehle ich den von mir neu construirten Apparat von Blei, welchen ich in meinem Laboratorium mit dem besten Erfolge anwende[5].
abcd und efgh sind zwei gleich grosse cylindrische Gefässe von Blei, mit reinem Blei gelöthet. (Bei meinem Apparat beträgt der Durchmesser 30, die Höhe 33 Cm.), i ist ein Siebboden von Blei, welcher 4–5 Cm. vom wahren Boden entfernt ist und auf Bleifüssen ruht, die ihn sowohl an den Seiten, als namentlich auch in der Mitte stützen. Die zahlreichen Löcher im Siebboden haben einen Durchmesser von 1½ Millimeter. Bei k befindet sich die Oeffnung zum Einfüllen des Schwefeleisens. Sie hat bei meinem Apparat einen Durchmesser von 7 Cm. und wird dadurch verschlossen, dass auf den breit abgedrehten Rand eine gefettete Lederscheibe und auf diese der breite Rand des glatt abgedrehten Deckels mittelst dreier Flügelschrauben von Eisen oder Messing aufgepresst wird. l stellt die Oeffnung zum Ablassen der Eisenvitriollösung dar. Man erkennt aus der Zeichnung, dass dieselbe an einer etwas vertieften Stelle des Bodens gh angebracht ist. Die Oeffnung hat im Durchmesser 3 Cm. Sie wird dadurch geschlossen, dass auf ihren glatt abgedrehten breiten Bleirand ein glatt abgedrehter breiter und dicker Bleideckel mittelst einer Flügelschraube aufgepresst wird. Der Bügel, in welchem deren Mutter sitzt, ist beweglich und schlägt sich so herunter, dass derselbe von dem Strome der ausfliessenden Flüssigkeit beim Entleeren derselben nicht getroffen wird. Die Einrichtung des Füllrohrs m ergiebt sich aus der Zeichnung, ebenso die des Rohres dh, welches bestimmt ist, die Säure aus dem oberen Gefässe in das untere und aus diesem in jenes zu führen. — Man beachte, dass sie in die vertiefte Stelle des Bodens gh ragt, aber nicht ganz auf dem Boden aufsteht. Das Rohr ce ist oben verschlossen und communicirt somit in keiner Art mit dem oberen Gefässe. Es ist bestimmt, das in efgh entwickelte Gas durchzulassen und zu dem Ende mit dem durch den Hahn n abschliessbaren Seitenrohre o versehen. Das Rohr q ist unten und oben verschlossen und dient nur als Träger. Die Röhren an meinem Apparat haben 16 MM. im Lichten.
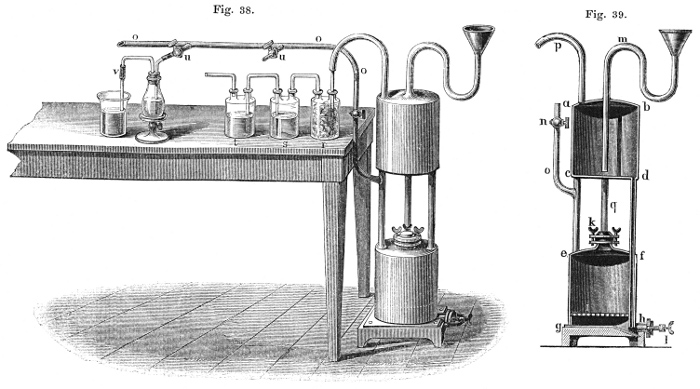
Die Füllung geschieht auf folgende Art (die Quantitäten beziehen sich auf einen Apparat von den angegebenen Dimensionen): Man bringt durch die Oeffnung k 3,3 Kilogramm geschmolzenes Schwefeleisen in groben Stücken auf den Siebboden i, verschraubt k und l sorgfältig, schliesst den Hahn n und giesst durch den Trichter von m erst 7 Liter Wasser, dann 1 Liter concentrirte englische Schwefelsäure, endlich nochmals 7 Liter Wasser. Die in abcd enthaltene Luft entweicht bei dem Einfüllen durch p, auch wenn dies schon mit den Flaschen r, s, t verbunden ist.
Oeffnet man jetzt den Hahn n und einen der Hähne u, so fliesst die Säure durch das Rohr dh nach efgh. Aus o entweicht anfangs Luft, später Schwefelwasserstoffgas. Wie man aus der Figur ersieht, biegt sich das Rohr o bald und geht wagerecht weiter. Man bringt an demselben nun so viel Hähne uu an, als man will. Die Hähne sind gewöhnliche, gut eingeschliffene messingene Gashähne. Man verbindet sie mit einer kleinen Waschflasche. An dem aus dieser ausführenden Glasrohre bringt man bei v ein vulcanisirtes Kautschukröhrchen an, auf dass das Glasrohr, welches in die zu fällende Flüssigkeit reicht, gerade sein kann, wodurch dessen Reinigung sehr erleichtert wird. Dreht man nun einen der Hähne u auf (der Haupthahn n muss natürlich auch geöffnet sein), so erhält man tagelang einen ganz constant bleibenden Gasstrom in jeder beliebigen Stärke. Schliesst man die Hähne u alle, so drückt das in efgh entwickelte Gas die Säure durch hd hinauf und die Entwickelung hört auf.
Letzteres geschieht jedoch nicht momentan, denn das Schwefeleisen ist noch mit Säure befeuchtet, auch lösen sich immer kleine Partikelchen desselben ab, fallen durch das Sieb und bleiben so mit dem Rest der Säure in Berührung, welcher den Boden gh befeuchtet. Da nun durch o kein Gas mehr entweichen kann, so drückt das Gas die Flüssigkeit in hd in die Höhe, gluckt durch die in abcd enthaltene Säure und entweicht durch p. Damit nun dieses Gas nicht verloren geht und die Luft verpestet, sind die Flaschen r, s, t angebracht, r enthält Baumwolle und vertritt die Stelle einer Waschflasche (aus einer gewöhnlichen mit Wasser gefüllten würde das Wasser sehr bald zurücksteigen), s und t sind mit Salmiakgeist gefüllt, doch nur so weit, dass dessen Menge sowohl von s wie von t völlig aufgenommen werden kann; denn bei dem bald vorhandenen, bald nachlassenden Gasdruck steigt die Flüssigkeit bald von s nach t, bald wieder von t nach s. Man erkennt, dass man in diesen Flaschen nebenbei Schwefelammonium erhält.
Hört die Gasentwickelung endlich auf, so ist die Säure verbraucht, nicht aber das Schwefeleisen, denn dieses reicht für die doppelte Säuremenge hin. Man lässt daher die Eisenvitriollösung ab und füllt Wasser und Säure ein, wie oben angegeben.
b. Schwefelwasserstoffwasser (s. qual. An.).
3. Schwefelwasserstoff-Schwefelammonium (s. qual. An.).
4. Schwefelwasserstoff-Schwefelnatrium (s. qual. An.).
5. Kali und Natron (s. qual. An.).
Man kommt in den Fall, die drei Sorten der dort angegebenen Aetzlaugen zu gebrauchen, d. h. gewöhnliche Natronlauge, mit Alkohol gereinigtes und mit Baryt bereitetes Kalihydrat.
6. Kohlensaures Natron (s. qual. An.).
Man gebraucht es sowohl in Lösung, wie auch in reinen Krystallen. Letztere wendet man an, wenn man in einer Flüssigkeit einen Säureüberschuss abstumpfen will, ohne sie allzusehr zu verdünnen.
7. Ammon (s. qual. An.).
8. Kohlensaures Ammon (s. qual. An.).
9. Chlorbaryum (s. qual. An.).
10. Salpetersaurer Baryt (s. qual. An.).
11. Cyankalium (s. qual. An.).
Es dient in der quantitativen Analyse in ausgedehnter Weise zur Scheidung der Metalle von einander. — Die erforderliche wässerige Lösung bereitet man sich erst vor dem jedesmaligen Gebrauche.
12. Salpetersaures Silberoxyd (s. qual. An.).
13. Chlor (s. qual. An.).
II. Besondere Reagentien auf nassem Wege.
a. Solche, welche vorzugsweise zur Bestimmung oder Abscheidung einzelner Basen dienen.
§. 42.
1. Phosphorsaures Ammon.
Bereitung. Man versetzt reine aus Phosphor dargestellte verdünnte Phosphorsäure von 1,13 specif. Gew. (officinelle Phosphorsäure) mit der gleichen Menge Wasser, fügt reines Ammon zu bis zur stark alkalischen Reaction, lässt längere Zeit stehen, filtrirt, wenn nöthig, und hebt zum Gebrauche auf.
Das phosphorsaure Ammon sei frei von Arseniksäure, Salpetersäure und Schwefelsäure, namentlich aber von Kali oder Natron. Um es in letzterer Beziehung zu prüfen, setzt man so lange reine Bleizuckerlösung zu, als noch ein Niederschlag entsteht, filtrirt, fällt den Bleiüberschuss mit Schwefelwasserstoff, filtrirt, verdampft zur Trockne und glüht. Bleibt ein in Wasser löslicher, alkalisch reagirender Rückstand, so war Kali oder Natron zugegen.
In den meisten Fällen kann statt des phosphorsauren Ammons phosphorsaures Natron (s. qual. An.) angewendet werden.
2. Oxalsaures Ammon (s. qual. An.).
3. Bernsteinsaures Ammon.
Bereitung. Man sättigt, durch Umkrystallisiren aus Salpetersäure gereinigte, Bernsteinsäure mit verdünntem Ammon möglichst genau, in der Art, dass die Reaction eher ein wenig alkalisch, als sauer ist.
Anwendung. Es dient zuweilen zur Fällung des Eisenoxyds bei Scheidungen.
4. Barytwasser (s. qual. An.).
5. Kohlensaurer Baryt (s. qual. An.).
6. Schwefelsaures Eisenoxydul (s. qual. An.).
7. Quecksilberoxyd (s. qual. An.).
Es dient in der quantitativen Analyse namentlich zur Zerlegung des Chlormagnesiums, behufs der Trennung der Magnesia von den Alkalien. Es darf beim Glühen keinen Rückstand lassen.
8. Quecksilberchlorid (s. qual. An.).
9. Zinnchlorür (s. qual. An.).
10. Goldchlorid (s. qual. An.).
11. Platinchlorid (s. qual. An.).
12. Kieselfluorwasserstoffsäure (s. qual. An.).
13. Weinsteinsäure (s. qual. An.).
14. Schwefligsaures Natron (s. qual. An.).
15. Kupfer.
Darstellung. Das im Handel vorkommende Kupfer ist (mit Ausnahme des japanischen, welches man nicht immer haben kann) zu analytischen Zwecken häufig nicht rein genug. Man stellt sich daher das reine Kupfer am besten selbst dar, und zwar nach Fuchs am bequemsten, indem man Kupfervitriollösung durch blankes Eisen fällt, das niedergeschlagene Kupfer durch Auskochen mit Salzsäure von Eisen befreit, wäscht, trocknet und zusammenschmilzt. Den erhaltenen Regulus lässt man zu dünnem Blech auswalzen.
Prüfung. Reines Kupfer muss sich in Salpetersäure klar lösen, die Lösung darf nach Zusatz von überschüssigem Ammon auch nach längerem Stehen keinen Niederschlag (Eisen, Blei etc.), eben so wenig durch Salzsäure eine Trübung (Silber) geben. Schwefelwasserstoff muss daraus alles Fixe vollständig ausfällen.
Anwendung. Es dient in einigen Fällen zur indirecten Analyse, so zur Bestimmung des Kupfergehaltes einer Flüssigkeit, zur Bestimmung des Eisenoxyduls neben Eisenoxyd etc.
b. Solche, welche vorzugsweise zur Bestimmung oder Abscheidung einzelner Säuren dienen.
§. 43.
1. Essigsaures Natron (s. qual. An.).
2. Molybdänsaures Ammon.
Darstellung. Man löst ein Theil Molybdänsäure, deren Bereitung in der Anl. zur qual. An. beschrieben ist, in 8 Thln. Ammon und fügt 30 Thle. Salpetersäure zu. Die klare Flüssigkeit bewahrt man in wohl verschlossenem Glase zum Gebrauche auf.
Anwendung. Das mit Salpetersäure übersättigte molybdänsaure Ammon dient in einigen schwierigeren Fällen zur Abscheidung der Phosphorsäure.
3. Chlorcalcium (s. qual. An.).
4. Fluorcalcium.
Man gebraucht dasselbe in der quantitativen Analyse erstlich zur Austreibung und Bestimmung der Borsäure. Zu diesem Zwecke kann nur völlig reiner, kieselsäurefreier Flussspath (wie der von Derbyshire) angewendet werden. Ausserdem braucht man unreineren Flussspath zur Entwicklung von Fluorwasserstoffsäure behufs der Zerlegung von Silicaten.
Prüfung. Man überzeugt sich im Zweifelsfalle am sichersten von der Reinheit des Flussspathes durch eine Analyse desselben, d. h. durch wiederholte Behandlung einer gewogenen Menge des höchst fein gepulverten Flussspathes mit reiner concentrirter Schwefelsäure in einem Platintiegel bei gelinder, allmälig zum Glühen gesteigerter Hitze, bis das Gewicht des Rückstandes constant bleibt. Erhält man die berechnete Menge Gyps, so ist der Flussspath rein.
5. Schwefelsaure Magnesia (s. qual. An.).
6. Eisenchlorid (s. qual. An.).
7. Bleioxyd.
Man fällt reines salpetersaures oder essigsaures Bleioxyd mit kohlensaurem Ammon, wäscht den Niederschlag aus, trocknet und glüht ihn bis zu vollständiger Zersetzung gelinde.
Das Bleioxyd wird öfters angewendet, um eine Säure in der Art zu fixiren, dass sie auch in der Glühhitze nicht ausgetrieben wird.
8. Neutrales essigsaures Bleioxyd (s. qual. An.).
9. Natrium-Palladiumchlorür (s. qual. An.).
B. Reagentien auf trocknem Wege.
§. 44.
1. Kohlensaures Natron (s. qual. An.).
2. Kohlensaures Natron-Kali (s. qual. An.).
3. Barythydrat (s. qual. An.).
4. Saures schwefelsaures Kali.
Bereitung. Man rührt 87 Thle. neutrales schwefelsaures Kali (Bereit. s. qual. An.) in einem Platintiegel mit 49 Thln. reinem Schwefelsäurehydrat zusammen, erhitzt zum gelinden Glühen, bis die Masse gleichförmig und wasserhell fliesst, giesst sie sodann in eine in kaltem Wasser stehende Platinschale, einen Porzellanscherben oder dergl. aus, zerschlägt sie und bewahrt sie zum Gebrauche auf.
Anwendung. Dient zum Aufschliessen einiger in der Natur vorkommender Thonerde- und Chromoxydverbindungen. Zum Reinigen der Platintiegel bedient man sich des weniger reinen Salzes, welches man bei der Darstellung der gewöhnlichen Salpetersäure als Nebenproduct gewinnt.
5. Salpetersaures Kali (s. qual. An.).
6. Salpetersaures Natron (s. qual. An.).
7. Kohlensaures Ammon (festes).
Bereitung s. qual. An. — Es dient zur Ueberführung der sauren schwefelsauren Alkalien in neutrale. Man achte wohl darauf, dass es beim Erhitzen in einem Platinschälchen sich ganz vollständig verflüchtigen muss.
8. Borax (geschmolzener).
Man erwärme krystallisirten Borax (Bereit. s. qual. An.) in einer Platin- oder Porzellanschale, bis er sich nicht mehr weiter aufbläht, zerreibe die lockere Masse und erhitze das Pulver in einem Platintiegel, bis es zu einer klaren Masse geschmolzen ist. Man giesse die zähflüssige auf einen Porzellanscherben aus. Besser schmelzt man den Borax in einem Netz von Platindraht, indem man die Flamme des Gasgebläses darauf richtet. Die Tropfen sammelt man in einer Platinschale. Das Boraxglas bewahre man in einem gut verschlossenen Glase auf.
Anwendung. Es dient zur Austreibung der Kohlensäure und anderer flüchtiger Säuren in der Glühhitze.
9. Wasserstoffgas.
Bereitung. Man entwickelt dasselbe aus granulirtem Zink mit verdünnter Schwefelsäure. — Völlig rein wird es erhalten, wenn man es zuerst durch eine lange Glasröhre, welche mit Sublimatlösung getränkte Baumwolle enthält, dann durch Kalilauge, endlich durch Schwefelsäurehydrat streichen lässt. Eine solche Reinigung ist jedoch in den meisten Fällen nicht erforderlich, sondern es genügt, das Gas, indem man es durch Schwefelsäure oder durch ein Chlorcalciumrohr leitet, zu trocknen.
Prüfung. Reines Wasserstoffgas ist geruchlos. Es muss mit farbloser, nicht leuchtender Flamme brennen. Die Flamme darf, durch eine hineingehaltene Porzellanschale abgekühlt, auf diese Nichts, als reines (nicht sauer reagirendes) Wasser absetzen.
Anwendung. Das Wasserstoffgas findet ziemlich häufige Anwendung zur Ueberführung von Oxyden, Chloriden, Sulphiden etc. in Metalle.
10. Chlor.
Darstellung s. qual. An. — Man reinigt und trocknet das Chlorgas, indem man es durch eine, concentrirte Schwefelsäure enthaltende, Waschflasche (wohl auch noch durch ein Chlorcalciumrohr) streichen lässt.
Anwendung. Es dient hauptsächlich zur Erzeugung von Chloriden und somit zur Trennung der flüchtigen von den nichtflüchtigen; ferner zur Austreibung und indirecten Bestimmung des Broms und Jods.
C. Reagentien zur organischen Elementaranalyse.
§. 45.
1. Kupferoxyd.
Bereitung. Man rührt in einer Porzellanschale reinen Kupferhammerschlag mit reiner Salpetersäure zu einem dicken Brei an, erwärmt, nach vorübergegangenem Aufbrausen, auf dem Sandbade gelinde und lässt auf demselben völlig eintrocknen. Man nimmt alsdann das erhaltene grüne basische Salz heraus und erhitzt es in einem hessischen Tiegel bei mässiger Rothglühhitze, bis keine Dämpfe von Untersalpetersäure mehr entweichen, wovon man sich schon durch den Geruch, genauer aber auf die Art überzeugt, dass man eine herausgenommene Probe in einem mit dem Finger verschlossenen Probecylinder zum Glühen erhitzt und dann der Länge nach hindurchsieht. — Die gleichmässigere Zersetzung des im Tiegel befindlichen Salzes wird befördert, wenn man dasselbe von Zeit zu Zeit mit einem heissen Glasstabe umrührt. — Nachdem der Tiegel halb erkaltet ist, führt man das zusammengebackene Oxyd in ein mässig feines Pulver über, indem man es in einem Messing- oder Porzellanmörser zerreibt und durch ein Blechsieb schlägt, und bewahrt es in einem wohl verschlossenen Glase zum Gebrauche auf. Es ist zu empfehlen, einen kleinen Theil des Oxyds im Tiegel zu lassen und denselben von Neuem einer möglichst heftigen Hitze auszusetzen. Man hebt diesen Theil besonders auf. Er wird nicht fein zerrieben, sondern nur zu kleinen Stückchen zerklopft.
Prüfung. Das Kupferoxyd muss ein dichtes, schweres, tief schwarzes, sandig anzufühlendes Pulver darstellen, beim Glühen keine Untersalpetersäure oder (durch eingemengte Kohlentheilchen oder Staub bedingt) Kohlensäure liefern und an Wasser Nichts abgeben. — Das heftig geglühte Oxyd sei hart und grauschwarz.
Anwendung. Das Kupferoxyd dient zur Oxydation des Kohlenstoffs und Wasserstoffs der organischen Substanzen. Es wird dabei, indem es je nach den Umständen seinen Sauerstoff theilweise oder ganz verliert, zu Oxydul oder Metall reducirt. Das heftig geglühte ist bei Analysen von flüchtigen Flüssigkeiten von grossem Nutzen.
NB. Das gebrauchte Kupferoxyd wird wieder brauchbar gemacht, indem man es von Neuem mit Salpetersäure oxydirt etc. Enthält es alkalische Salze, so digerirt man es zuvor mit ganz verdünnter kalter Salpetersäure und wäscht es alsdann mit Wasser aus.
2. Chromsaures Bleioxyd.
Bereitung. Man fällt eine, mit Essigsäure ein wenig sauer gemachte, klar filtrirte Lösung von Bleizucker mit saurem chromsaurem Kali, so dass dieses gelinde vorwaltet, wäscht den Niederschlag durch Decantation, zuletzt auf einem leinenen Seihetuche vollständig aus, trocknet ihn, füllt ihn in einen hessischen Tiegel und erhitzt diesen zum lebhaften Glühen, bis die Masse geschmolzen ist. Man giesst dieselbe auf eine Stein- oder Eisenplatte aus, zerstösst, zerreibt, siebt durch ein feines Blechsieb und hebt das ziemlich feine Pulver zum Gebrauche auf.
Prüfung. Das chromsaure Bleioxyd stellt ein schmutzig gelbbraunes, schweres Pulver dar. Es darf beim Glühen keine Kohlensäure entwickeln (sonst enthält es organische Materien, Staub etc. beigemischt), an Wasser darf es Nichts abgeben.
Anwendung. Das chromsaure Bleioxyd dient, ebenso wie das Kupferoxyd, zur Verbrennung organischer Substanzen. Es geht dabei in Chromoxyd und basisch chromsaures Bleioxyd über. Dieselbe Zersetzung erleidet es unter Entwicklung von Sauerstoffgas, wenn es für sich über seinen Schmelzpunkt hinaus erhitzt wird. Der Umstand, dass das chromsaure Bleioxyd in der Glühhitze schmilzt, bedingt, dass es bei schwer verbrennlichen Substanzen als Oxydationsmittel dem Kupferoxyde vorzuziehen ist.
NB. Einmal gebrauchtes chromsaures Bleioxyd lässt sich ohne Anstand zum zweiten Male anwenden. Man schmelzt es zu diesem Behufe (wenn nöthig, nach vorhergegangenem Auswaschen) von Neuem und verfährt wie oben.
3. Chlorsaures Kali.
Das käufliche ist hinlänglich rein. Man erhitzt es in einem Platin- oder Porzellanschälchen bis eben zum vollständigen Schmelzen, giesst die geschmolzene Masse auf einen Porzellanscherben aus, zerschlägt sie noch heiss in kleine Stückchen und bewahrt diese in einem wohlverschlossenen Glase zum Gebrauche auf.
Anwendung. Das chlorsaure Kali dient, da es in der Hitze seinen gesammten Sauerstoff abgiebt, zur vollständigen Oxydation schwer verbrennlicher organischer Körper. Wie es zu diesem Behufe angewendet wird, siehe unten.
4. Natron-Kalk.
Bereitung. Man stellt sich zuerst auf die in der Anl. zur qual. An. angegebene Art aus käuflichem krystallisirten kohlensauren Natron Natronlauge dar, ermittelt ihr specif. Gew., löscht mit einer gewogenen Quantität besten kaustischen Kalk und zwar eine solche Menge, dass auf 1 Theil in der verbrauchten Lauge enthaltenen Natronhydrats 2 Theile wasserfreier Aetzkalk kommen, verdampft in einem eisernen Gefässe zur Trockne, erhitzt den Rückstand in einem hessischen Tiegel, erhält einige Zeit im schwachen Glühen, zerreibt die noch warme Masse zu ziemlich feinem Pulver und hebt dies in einem wohlverschlossenen Glase auf.
Prüfung. Der Natron-Kalk darf, mit überschüssiger Salzsäure übergossen, nicht zu sehr brausen, und namentlich, mit reinem Zucker gemischt und zum Glühen erhitzt, kein Ammoniak entwickeln.
Anwendung. Er dient zur Analyse der stickstoffhaltigen organischen Körper. Die Theorie der Einwirkung auf dieselben wird unten erklärt werden.
5. Doppelt-kohlensaures Natron.
Bei einer Methode der organischen Elementaranalyse stickstoffhaltiger Körper dient das doppelt-kohlensaure Natron zur Entwicklung der Kohlensäure, mittelst welcher die atmosphärische Luft aus der Verbrennungsröhre ausgetrieben wird. Das käufliche ist hierzu vollkommen gut. Man sorge, dass es hinlänglich trocken sei.
6. Metallisches Kupfer.
Es dient bei der Analyse stickstoffhaltiger Körper zur Reduction etwa gebildeten Stickoxydgases.
Man wendet dasselbe entweder in der Form von Drehspänen, in der dichter Drahtspiralen oder in der kleiner aus dünnem Kupferblech dargestellter Rollen an. — Den Spiralen oder Rollen giebt man eine Länge von 7–10 Cm. und macht sie so dick, dass sie sich eben in die Verbrennungsröhre einschieben lassen. — Um das metallische Kupfer vollkommen frei von Staub, Oxydüberzug und dergl. zu erhalten, glüht man es zuerst an der Luft in einem Tiegel, bis seine Oberfläche oxydirt ist, füllt es alsdann in eine Glas- oder Porzellanröhre, leitet einen ununterbrochenen Strom von trocknem Wasserstoffgas darüber und erhitzt, wenn alle atmosphärische Luft aus dem Entwickelungsapparat und der Röhre vertrieben ist, diese ihrer ganzen Länge nach zum Glühen. Erhitzt man früher, so explodirt der Apparat, je nach Umständen, ganz oder theilweise.
7. Kali.
a. Kalilauge.
Man bereitet sich nach der in der Anl. zur qual. An. für Natronlauge angegebenen Weise aus gereinigter Potasche mit Hülfe von Kalkbrei Kalilauge (auf 1 Thl. Potasche nimmt man 12 Thle. Wasser, — Kalk sind etwa ⅔ Thle. erforderlich; derselbe wird mit seiner dreifachen Menge warmen Wassers zum Brei gelöscht), dampft die klar decantirte bis zu einem specifischen Gewichte von 1,27 bei raschem Feuer in einem eisernen Kessel ab, giesst sie noch warm in eine Flasche, lässt sie bei gutem Verschlusse derselben völlig absitzen, zieht die klare Lösung von dem Bodensatze ab und hebt sie zum Gebrauche auf.
b. Kalihydrat.
Man bedient sich am einfachsten des in Form von Stängelchen vorkommenden käuflichen Kalihydrates. — Will man dasselbe selbst bereiten, so dampft man die sub a. genannte Lauge in einem silbernen Kesselchen bei starkem Feuer ein, bis das zurückbleibende, ölig fliessende Hydrat als Ganzes in weissen Nebeln zu verdampfen anfängt, giesst die geschmolzene Masse auf eine reine Eisenplatte aus, zerschlägt sie in Stückchen und hebt diese in wohlverschlossenem Glase zum Gebrauche auf.
Anwendung. Die Kalilauge dient zur Absorption und somit zur Gewichtsbestimmung der Kohlensäure. In manchen Fällen wird ausser dem mit Kalilauge gefüllten Apparate noch ein mit Kalihydrat angefülltes Rohr zu Hülfe genommen.
8. Chlorcalcium.
a. Rohes geschmolzenes.
Bereitung. Man digerirt den bei der Darstellung des Ammoniaks erhaltenen, aus Chlorcalcium und Kalk bestehenden Rückstand mit warmem Wasser, filtrirt, verdampft die Lösung in einem eisernen Kessel zur Trockne, schmilzt den Rückstand in einem hessischen Tiegel, giesst die geschmolzene Masse aus, zerschlägt dieselbe und bewahrt sie in gut schliessenden Gläsern.
b. Gereinigtes abgedampftes.
Bereitung. Man löst das in a. beschriebene rohe Chlorcalcium in Wasser, filtrirt die Lösung, sättigt sie, sofern sie alkalisch reagirt, mit ein paar Tropfen Salzsäure, verdampft sie in einer Porzellanschale zur Trockne und setzt den Rückstand einige Stunden lang im Sandbade einer ziemlich starken Hitze (von etwa 200°) aus. Die weisse poröse Masse, welche man auf diese Art erhält, ist CaCl + 2 aq. —
Anwendung. Das rohe geschmolzene Chlorcalcium dient zum Trocknen feuchter Gase, das gereinigte wendet man bei der Elementaranalyse zur Absorption und Bestimmung des aus dem Wasserstoff entstandenen Wassers an. Seine Lösung darf nicht alkalisch reagiren.
Fußnote:
Dritter Abschnitt. Die Formen und Verbindungen der Körper, in welchen sie von anderen abgeschieden, oder ihrem Gewichte nach bestimmt werden.
§. 46.
So wie qualitative Analysen nicht unternommen werden können, ehe man das Verhalten der Körper zu den Reagentien kennt, so können quantitative Analysen nicht mit Erfolg ausgeführt werden, wenn man nicht mit den Verbindungen genau bekannt ist, in welche man die einzelnen Bestandtheile bringen will, um sie von anderen zu trennen und ihrem Gewichte nach zu bestimmen. Eine solche genaue Bekanntschaft erfordert aber, dass man erstens die Eigenschaften und zweitens die Zusammensetzung der Verbindungen kennt. Unter den Eigenschaften sind besonders ins Auge zu fassen: das Verhalten zu Lösungsmitteln, das Verhalten an der Luft und das Verhalten beim Glühen. — Im Allgemeinen kann angenommen werden, dass eine Verbindung sich um so besser zur Gewichtsbestimmung eignet, je unlöslicher sie ist und je weniger sie sich an der Luft oder in höherer Temperatur verändert. —
Die Zusammensetzung eines Körpers wird entweder in Procenten oder in stöchiometrischen Formeln ausgedrückt; die letzteren machen es möglich, die Zusammensetzung der häufiger vorkommenden Verbindungen auf eine leichte Weise im Gedächtnisse zu behalten. Im folgenden Abschnitte ist die Zusammensetzung in der ersten Columne in Zeichen, in der zweiten in Aequivalenten (O = 100), in der dritten in Aequivalenten (H = 1), in der vierten in Procenten angegeben. — Eine Verbindung eignet sich in Betracht ihrer Zusammensetzung um so besser zur Gewichtsbestimmung eines Körpers, je geringer die relative Menge des zu bestimmenden Körpers in der Verbindung ist, weil alsdann jeder Operationsfehler, jeder Verlust, jede Ungenauigkeit beim Wägen sich auf eine grössere Masse vertheilt, und so der auf den zu bestimmenden Bestandtheil fallende Fehler um so geringer wird. Es eignet sich also, abgesehen von allen sonstigen Verhältnissen, Platinsalmiak besser zur Bestimmung des Stickstoffs, als Salmiak, weil in 100 Theilen des ersteren nur 6,27, in 100 Theilen Salmiak aber 26,2 Theile Stickstoff enthalten sind.
Denken wir uns eine stickstoffhaltige Substanz. Wir analysiren sie und bekommen bei absolut genauer Arbeit aus 0,300 Grm. 1,000 Grm. Platinsalmiak. — 100 Platinsalmiak enthalten 6,27 Theile Stickstoff, 1,000 demnach 0,0627 Theile. Diese sind geliefert von 0,300 Substanz, also enthalten 100 Theile derselben 20,90 Stickstoff.
Wir analysiren jetzt die Verbindung noch einmal und führen den Stickstoff in die Form von Salmiak über. Bei absolut genauer Arbeit erhalten wir von 0,300 Substanz 0,2394 Salmiak, entsprechend 0,0627 Stickstoff oder 20,90 Procent. — Nehmen wir jetzt an, wir hätten bei jeder der beiden Operationen einen Verlust von 10 Milligrammen gehabt, so werden wir im ersten Falle nicht 1,000 sondern 0,990 Platinsalmiak bekommen = 0,062073 Stickstoff. Hieraus berechnet sich der Procentgehalt der Substanz zu 20,69. Der Verlust beträgt sonach 20,90 weniger 20,69 = 0,21. Anstatt der oben angeführten 0,2394 Salmiak werden wir nach unserer Annahme nunmehr nur 0,2294 bekommen, entsprechend 0,0601 Stickstoff. Hieraus ergiebt sich als Procentgehalt der Substanz 20,03 und sonach als Verlust 0,87.
Der gleiche Fehler verursacht also in Bezug auf den Stickstoffgehalt im einen Fall einen Verlust von 21⁄100; im anderen aber von 87⁄100 Procent.
Nachdem wir so allgemeinhin die Erfordernisse besprochen haben, welche eine Verbindung haben muss, wenn sie sich zur Gewichtsbestimmung eignen soll, gehen wir zu den betreffenden Verbindungen der einzelnen Körper über, führen aber, wie natürlich, nicht alle und jede an, die möglicher Weise zur Gewichtsbestimmung dienen könnten, sondern nur diejenigen, welche dazu die geeignetsten sind, und die sonach in der Praxis allein in Anwendung kommen. — Der Natur der Sache nach werden die Verbindungen bei der Beschreibung der äusseren Form besonders in dem Zustande ins Auge gefasst, in welchem man sie bei der Analyse erhält. Bei Aufzählung der Eigenschaften wird auf die zu unserem besonderen Zwecke wissenswürdigen und wichtigen ausschliessliche Rücksicht genommen.
A. Die Formen und Verbindungen der Basen, in welchen sie von anderen abgeschieden oder ihrem Gewichte nach bestimmt werden.
Basen der ersten Gruppe.
§. 47.
1. Kali.
Die Verbindungen, in welchen das Kali am zweckmässigsten gewogen wird, sind:
Schwefelsaures Kali, salpetersaures Kali, Chlorkalium, Kaliumplatinchlorid.
a. Das schwefelsaure Kali, welches bei ungestörter Krystallisation meistens kleine, harte, geschoben vierseitige Prismen, oder auch doppelt sechsseitige Pyramiden bildet, erhält man bei der Analyse als weisse Salzmasse. — Es löst sich ziemlich leicht in Wasser, von reinem Alkohol wird es so gut wie nicht, von Schwefelsäure enthaltendem leichter aufgenommen (Vers. Nr 6). Pflanzenfarben verändert es nicht, an der Luft ist es unveränderlich. Beim Erhitzen verknistern die Krystalle unter Ausgabe von ein wenig (mechanisch eingeschlossen gewesenem) Wasser. Waren sie lange getrocknet worden, so ist die Decrepitation weniger heftig. In starker Glühhitze schmilzt das Salz ohne zu verdampfen und ohne Zerlegung. — Beim Glühen mit Salmiak geht das schwefelsaure Kali unter Aufschäumen in Chlorkalium über und zwar bei mehrmaliger Wiederholung vollständig (H. Rose).
Zusammensetzung:
KO 588,86 47,11 54,08
SO3 500,00 40,00 45,92
1088,86 87,11 100,00
Das saure schwefelsaure Kali (KO, SO3 + HO, SO3), welches man stets erhält, wenn neutrales mit freier Schwefelsäure zur Trockne verdampft wird, ist schon in gelinder Hitze schmelzbar; es verliert beim Glühen die Hälfte seiner Schwefelsäure nebst dem basischen Wasser, jedoch schwierig, und erst bei andauerndem und sehr heftigem Glühen vollständig. Wird es aber in einer Atmosphäre von kohlensaurem Ammon erhitzt (welche man auf die Weise leicht herstellt, dass man wiederholt in den schwach glühenden Tiegel, in welchem sich das doppeltschwefelsaure Kali befindet, Stückchen reines kohlensaures Ammon wirft und den Deckel auflegt), so geht das saure Salz leicht und schnell in das neutrale über. Ist das zuvor leicht schmelzbare Salz bei schwacher Rothglühhitze völlig starr und fest geworden, so ist die Umwandlung beendigt.
b. Das salpetersaure Kali krystallisirt gewöhnlich in langen, gestreiften Prismen. Bei der Analyse erhält man es als weisse Salzmasse. Es löst sich leicht in Wasser. In absolutem Alkohol ist es so gut wie nicht, in Weingeist schwer löslich. — Es verändert Pflanzenfarben nicht, an der Luft ist es unveränderlich. — Beim Erhitzen schmilzt es noch weit unter der Rothglühhitze ohne Veränderung und Gewichtsverlust. Bei stärkerem Erhitzen geht es unter Ausgeben von Sauerstoff in salpetrigsaures Kali und bei sehr heftigem Glühen unter Entwicklung von Sauerstoff- und Stickgas in kaustisches Kali und Kaliumhyperoxyd über. Beim Glühen mit Salmiak geht es leicht und vollständig in Chlorcalcium über.
Zusammensetzung:
KO 588,86 47,11 46,59
NO5 675,06 54,00 53,41
1263,92 101,11 100,00
c. Das Chlorkalium krystallisirt in, oft säulenförmig verlängerten, Würfeln, selten in Octaëdern; bei der Analyse erhält man es entweder in der ersten Form oder als gestaltlose Masse. Es löst sich leicht in Wasser. In absolutem Alkohol ist es kaum, in Weingeist ziemlich schwer löslich. Gegen Pflanzenfarben verhält es sich indifferent. An der Luft ist es unveränderlich. Beim Erhitzen verknistert es (wenn es nicht lange getrocknet worden) unter Ausgabe von etwas (mechanisch eingeschlossen gewesenem) Wasser. In dunkler Rothglühhitze schmilzt es ohne Veränderung und Gewichtsverlust, bei höherer Temperatur verflüchtigt es sich in weissen Dämpfen und zwar um so schwieriger, je vollständiger die Luft abgehalten ist. — (Vers. Nro. 7.)
Zusammensetzung:
K 488,86 39,11 52,44
Cl 443,28 35,46 47,56
932,14 74,57 100,00
d. Das Kaliumplatinchlorid stellt entweder kleine röthlich gelbe Octaëder oder ein citrongelbes Pulver dar. Es löst sich schwer in kaltem, leichter in heissem Wasser. In absolutem Alkohol ist es kaum, in wässerigem Weingeist schwer löslich, 1 Th. bedarf 12083 Thle. absoluten Alkohols, 3775 Thle. Spiritus von 76 Proc. — 1053 Thle. von 55 Proc. (Vers. Nr. 8 a.). Gegenwart von freier Salzsäure vermehrt die Löslichkeit merklich (Vers. Nr. 8 b.). In kaustischem Kali löst es sich vollständig zu einer gelben Flüssigkeit. An der Luft und bei 100° ist es unveränderlich. Bei heftigem Glühen entweicht alles an Platin gebunden gewesene Chlor, metallisches Platin und Chlorkalium bleiben zurück; aber selbst nach langem Schmelzen bleibt etwas Kaliumplatinchlorid unzersetzt. — Beim Glühen in einem Strome von Wasserstoffgas erfolgt die Zersetzung vollständig. — Nach Andrews enthält das Kaliumplatinchlorid, selbst bei einer 100° bedeutend übersteigenden Temperatur getrocknet, noch 0,0055 seines Gewichtes an Wasser.
Zusammensetzung:
K 488,86 39,11 16,00
Pt 1236,75 98,94 40,48
3Cl 1329,84 106,38 43,52
3055,45 244,43 100,00
KCl 932,14 74,57 30,51
PtCl2 2123,31 169,86 69,49
3055,45 244,43 100,00
§. 48.
2. Natron.
Das Natron wird in der Regel gewogen als:
Schwefelsaures Natron, salpetersaures Natron, Chlornatrium oder kohlensaures Natron.
a. Das wasserfreie neutrale schwefelsaure Natron stellt ein weisses Pulver oder eine weisse, leicht zerreibliche Masse dar. Es löst sich leicht in Wasser, wenig in absolutem Alkohol, etwas mehr bei Gegenwart von freier Schwefelsäure, leichter in wässerigem Weingeist (Vers. Nr. 9). Gegen Pflanzenfarben ist es indifferent. An feuchter Luft zieht es langsam Wasser an (Vers. Nr. 10). Bei gelinder Hitze verändert es sich nicht, bei starker Rothglühhitze schmilzt es ohne Zersetzung oder Gewichtsverlust. — Mit Salmiak geglüht verhält es sich wie schwefelsaures Kali.
Zusammensetzung:
NaO 387,44 31 43,66
SO3 500,00 40 56,34
887,44 71 100,00
Das saure schwefelsaure Natron (NaO, SO3 + HO, SO3), welches man stets erhält, wenn neutrales mit überschüssiger Schwefelsäure eingedampft wird, schmilzt schon bei gelinder Hitze. Es kann nach der beim sauren schwefelsauren Kali angeführten Methode leicht in neutrales Salz verwandelt werden.
b. Das salpetersaure Natron krystallisirt in stumpfen Rhomboëdern. Bei der Analyse erhält man es meistens als formlose Salzmasse. — Es löst sich leicht in Wasser, von absolutem Alkohol wird es so gut wie nicht, von Weingeist kaum aufgenommen. Gegen Pflanzenfarben verhält es sich indifferent. An der Luft ist es unter gewöhnlichen Umständen unveränderlich, an sehr feuchter zieht es Wasser an. Es schmilzt, weit unter der Rothglühhitze, ohne Zerlegung, bei höherer Temperatur wird es wie das salpetersaure Kali (§. 47 b) zerlegt (vergl. Vers. Nr. 11). Mit Salmiak geglüht verhält es sich wie das entsprechende Kalisalz.
Zusammensetzung:
NaO 387,44 31 43,66
NO5 675,06 54 63,53
1062,50 85 100,00
c. Das Chlornatrium krystallisirt in Würfeln, Octaëdern und in hohlen quadratischen Pyramiden. Bei Analysen bekommt man es häufig als formlose Masse. Es löst sich leicht in Wasser; von absolutem Alkohol wird es kaum, von Weingeist schwer gelöst. Gegen Pflanzenfarben ist es indifferent. An der etwas feuchten Luft zieht es langsam Wasser an (Vers. Nr. 12). Beim Erhitzen decrepitirt es, wenn es nicht lange getrocknet worden, unter Ausgabe von etwas, mechanisch eingeschlossen gewesenem, Wasser. In der Rothglühhitze schmilzt es ohne Zerlegung, in der Weissglühhitze (in offenen Gefässen schon in heller Rothglühhitze) verflüchtigt es sich in weissen Dämpfen (vergl. Vers. Nr. 13).
Zusammensetzung:
Na 287,44 23,00 39,34
Cl 443,28 35,46 60,66
730,72 58,46 100,00
d. Das wasserfreie kohlensaure Natron stellt ein weisses Pulver oder eine weisse, leicht zerreibliche Masse dar. Es löst sich leicht in Wasser. Von Alkohol wird es nicht aufgenommen. Es reagirt stark alkalisch. An der Luft zieht es sehr langsam Wasser an. Bei starker Rothglühhitze schmilzt es ohne Zerlegung und ohne sich zu verflüchtigen.
Zusammensetzung:
NaO 387,44 31 58,49
CO2 275,00 22 41,51
662,44 53 100,00
§. 49.
3. Ammon (NH4, O).
Die Verbindungen, in welchen das Ammon am zweckmässigsten gewogen wird, sind:
Chlorammonium und Ammoniumplatinchlorid. —
Unter gewissen Umständen wird es auch aus dem Volum des daraus abgeschiedenen Stickgases bestimmt.
a. Das Chlorammonium krystallisirt in Würfeln, Octaëdern oder, und zwar am häufigsten, in federartigen Krystallen. Bei der Analyse erhält man es stets als weisse Salzmasse. Es löst sich leicht in Wasser, in Weingeist ist es schwer löslich. Es verändert Pflanzenfarben nicht und ist luftbeständig. Dampft man eine Salmiaklösung im Wasserbade ab, so verliert sie ein wenig Ammoniak und wird schwach sauer. Der Gewichtsverlust, welcher dadurch entsteht, ist sehr unbedeutend (vergl. Vers. Nr. 14). Bei 100° verliert der Salmiak nichts oder wenigstens fast nichts an seinem Gewichte (vergl. dieselbe Nr.). Bei höherer Temperatur verdampft er leicht und ohne Zerlegung.
Zusammensetzung:
NH4 225,06 18,00 33,67
Cl 443,28 35,46 66,33
668,34 53,46 100,00
NH3 212,56 17,00 31,80
ClH 455,78 36,46 68,20
668,34 53,46 100,00
b. Das Ammoniumplatinchlorid stellt entweder ein schweres citronengelbes Pulver dar, oder es bildet hochgelb gefärbte, kleine, harte, octaëdrische Krystalle. Es ist in kaltem Wasser schwer, leichter in heissem löslich. Von absolutem Alkohol erfordert es 26535 Thle., von 76procentigem Weingeist 1406 Thle., von 55procentigem 665 Thle. zur Lösung. Gegenwart von freier Säure befördert seine Löslichkeit merklich (Vers. Nr. 15). An der Luft und bei 100° ist es unveränderlich. Beim Glühen entweicht Chlor und Chlorammonium, das Platin bleibt metallisch in Form einer porösen Masse (Platinschwamm) zurück.
Zusammensetzung:
NH4 225,06 18,00 8,06
Pt 1236,75 98,94 44,30
3Cl 1329,84 106,38 47,64
2791,65 223,32 100,00
NH4Cl 668,34 53,46 23,94
PtCl2 2123,31 169,86 76,06
2791,65 223,32 100,00
NH3 212,56 17,00 7,61
ClH 455,78 36,46 16,33
PtCl2 2123,31 169,86 76,06
2791,65 223,32 100,00
N 175,06 14,00 6,27
H4 50,00 4,00 1,79
Cl3 1329,84 106,38 47,64
Pt 1236,75 98,94 44,30
2791,65 223,32 100,00
c. Das Stickgas ist ein farbloses, geruch- und geschmackloses, mit Luft ohne Färbung mischbares, gegen Pflanzenfarben indifferentes Gas von 0,9706 specif. Gew. (Luft = 1). — Ein Liter (1 Cubikdecimeter) Gas wiegt bei 0° und 0,76 Meter Luftdruck 1,2609 Grm. In Wasser ist es schwer löslich. 1 Vol. Gas erfordert bei 18° 24 Volumina.
Basen der zweiten Gruppe.
§. 50.
1. Baryt.
Die Formen, welche wir, als zur Bestimmung des Baryts dienlich, kennen lernen müssen, sind:
Schwefelsaurer Baryt, kohlensaurer Baryt und Kieselfluorbaryum.
a. Der schwefelsaure Baryt stellt, künstlich erzeugt, ein feines, weisses Pulver dar. In heissem und kaltem Wasser ist er fast absolut unlöslich, Gegenwart von freier Säure vermehrt seine Löslichkeit kaum um ein Minimum. In Königswasser löst er sich merklich. An der Luft, bei 100° und in der Glühhitze ist er völlig unveränderlich. Beim Glühen mit Kohle geht er in Schwefelbaryum über. Diese Reduction erfolgt jedoch nur bei Abschluss der Luft, nicht aber, wenn derselben freier Zutritt gestattet ist. Mit Salmiak geglüht, wird derselbe unvollständig zersetzt.
Zusammensetzung:
BaO 957,32 76,59 65,69
SO3 500,00 40,00 34,31
1457,32 116,59 100,00
b. Der kohlensaure Baryt stellt, künstlich erhalten, ein weisses Pulver dar. Er löst sich in 14137 Theilen kalten und 15421 kochenden Wassers (Vers. Nr. 16), ungleich leichter in Lösungen von Chlorammonium oder salpetersaurem Ammon. Aus den durch diese Salze vermittelten Lösungen wird er jedoch (aber nicht vollständig) wieder niedergeschlagen durch kaustisches Ammon. Wasser, welches freie Kohlensäure enthält, löst ihn zu doppelt kohlensaurem Salz. In Wasser, welches Ammon und kohlensaures Ammon enthält, ist er fast absolut unlöslich, 1 Theil erfordert etwa (vergl. Vers. Nr. 17) 141000 Theile. Seine Lösung reagirt ganz schwach alkalisch. An der Luft und beim Rothglühen ist er unveränderlich. Beim Glühen mit Kohle bildet sich kaustischer Baryt, während Kohlenoxydgas entweicht.
Zusammensetzung:
BaO 957,32 76,59 77,69
CO2 275,00 22,00 22,31
1232,32 98,59 100,00
c. Das Kieselfluorbaryum stellt kleine, harte und farblose Krystalle, oder (in der Regel) ein krystallinisches Pulver dar. Es löst sich in 3800 Theilen kaltem, leichter in heissem Wasser auf (Vers. Nr. 18). Gegenwart von freier Salzsäure vermehrt seine Löslichkeit beträchtlich (Vers. Nr. 19). In Weingeist ist es fast ganz unlöslich. An der Luft und bei 100° ist es unveränderlich, beim Glühen zerfällt es in Fluorsiliciumgas, welches entweicht, und in Fluorbaryum, welches zurückbleibt.
Zusammensetzung:
BaFl 1094,82 87,59 62,39
SiFl2 660,18 52,81 37,61
1755,00 140,40 100,00
Ba 857,32 68,59 48,85
Si 185,18 14,81 10,55
Fl2 712,50 57,00 40,60
1755,00 140,40 100,00
§. 51.
2. Strontian.
Der Strontian wird entweder als schwefelsaurer oder als kohlensaurer Strontian bestimmt.
a. Der künstlich erhaltene schwefelsaure Strontian stellt ein weisses Pulver dar. Er löst sich in 6895 Theilen kalten und 9638 Theilen kochenden Wassers (Vers. Nr. 20), in Wasser, welches Schwefelsäure enthält, ist er weniger löslich und bedarf etwa 11000–12000 Theile (Vers. Nr. 21). Er löst sich in Kochsalzlösung, wird aber daraus durch Schwefelsäure wieder gefällt. In absolutem Alkohol, wie auch in wässerigem Weingeist ist er fast völlig unlöslich. Pflanzenfarben verändert er nicht. An der Luft und bei Rothglühhitze ist er unveränderlich, in heftigster Glühhitze ohne Zerlegung schmelzbar. Beim Glühen mit Kohle bei abgehaltener Luft geht er in Schwefelstrontium über.
Zusammensetzung:
SrO 645,93 51,67 56,37
SO3 500,00 40,00 43,63
1145,93 91,67 100,00
b. Der kohlensaure Strontian stellt, künstlich erhalten, ein weisses, zartes, lockeres Pulver dar. Er löst sich bei gewöhnlicher Temperatur in 18045 Theilen Wasser (Vers. Nr. 22), Gegenwart von Ammon vermindert seine Löslichkeit (Vers. Nr. 23). In Lösungen von Salmiak und salpetersaurem Ammon löst er sich ziemlich leicht, er wird aber aus diesen Lösungen durch Ammon wieder gefällt, und zwar vollständiger als der kohlensaure Baryt. Kohlensäurehaltiges Wasser löst ihn zu doppelt-kohlensaurem Salz. Er reagirt sehr schwach alkalisch.
An der Luft und in Rothglühhitze ist er unschmelzbar, in heftigster Hitze schmilzt er und verliert allmälig seine Kohlensäure. Beim Glühen mit Kohle bildet sich kaustischer Strontian, während Kohlenoxydgas entweicht.
SrO 645,93 51,67 70,14
CO2 275,00 22,00 29,86
920,93 73,67 100,00
§. 52.
3. Kalk.
Der Kalk wird entweder als schwefelsaurer oder als kohlensaurer Kalk gewogen. Um ihn in letztere Form zu bringen, wird er in der Regel als oxalsaurer Kalk gefällt.
a. Der wasserfreie schwefelsaure Kalk erscheint, künstlich erhalten, als lockeres, weisses Pulver. Er löst sich bei gewöhnlicher Temperatur in 430, bei 100° in 460 Theilen Wasser (Poggiale). Salmiak, schwefelsaures Natron und Kochsalz vermehren die Löslichkeit. Die wässerige Lösung des Gypses verändert Pflanzenfarben nicht. In Alkohol wie auch in Weingeist ist er fast absolut unlöslich. An der Luft zieht er langsam Wasser an, bei dunkler Rothglühhitze ist er unveränderlich, bei sehr heftiger Hellrothglühhitze schmilzt er ohne Zerlegung. Mit Kohle bei abgehaltener Luft geglüht geht er in Schwefelcalcium über.
Zusammensetzung:
CaO 350 28 41,18
SO3 500 40 58,82
850 68 100,00
b. Der kohlensaure Kalk stellt, künstlich erhalten, ein weisses, feines Pulver dar. Er löst sich in 10601 Theilen kaltem (Vers. Nr. 24) und in 8834 Theilen kochendem Wasser (Vers. Nr. 25). Die Lösung reagirt kaum merklich alkalisch. Wasser, welches Ammon und kohlensaures Ammon enthält, löst ihn viel weniger ( 26), 1 Theil erfordert etwa 65000 Theile. Diese Lösung wird durch kleesaures Ammon nicht gefällt. Salmiak und salpetersaures Ammon erhöhen seine Löslichkeit. Aus durch diese Salze vermittelten Lösungen wird er durch Ammon gefällt, und zwar vollständiger als der kohlensaure Baryt. — Neutrale Kali- und Natronsalze erhöhen seine Löslichkeit ebenfalls. — In kohlensäurehaltigem Wasser löst er sich zu doppelt-kohlensaurem Salz. — An der Luft, bei 100° und bei gelinder Glühhitze ist er unveränderlich, bei stärkerem Erhitzen verliert er allmälig seine Kohlensäure, bei Luftzutritt leichter als bei abgeschlossener Luft. Es gelingt jedoch nicht, kohlensauren Kalk in einem Platintiegel über der Weingeistlampe mit doppeltem Luftzug vollkommen kaustisch zu brennen (vergl. Vers. Nr. 27). Beim Glühen mit Kohle verliert er seine Kohlensäure weit leichter, indem sie als Kohlenoxydgas entweicht.
Zusammensetzung:
CaO 350,00 28 56,00
CO2 275,00 22 44,00
625,00 50 100,00
c. Der oxalsaure Kalk stellt ein feines, weisses, in Wasser fast absolut unlösliches Pulver dar. Gegenwart von freier Oxalsäure und Essigsäure vermehrt die Löslichkeit um ein Geringes, Ammonsalze sind ohne Einfluss. Stärkere Säuren (Salzsäure, Salpetersäure) lösen den oxalsauren Kalk leicht, aus den Lösungen wird er durch Alkalien, wie auch (wenn der Ueberschuss der Säure nicht allzu gross ist) durch überschüssig zugesetzte oxalsaure oder essigsaure Alkalien ohne Zersetzung gefällt. An der Luft und bei 100° ist er unveränderlich, bei letzterer Temperatur getrocknet hat er folgende Zusammensetzung (Vers. Nr. 28):
CaO 350,00 28 38,36
C2O3 450,00 36 49,32
1 aq. 112,50 9 12,32
912,50 73 100,00
Bei 180–200° verliert der oxalsaure Kalk sein Wasser, ohne Zersetzung zu erleiden, bei einer etwas höheren, noch kaum an die dunkle Rothglühhitze reichenden Temperatur zerfällt er ohne eigentliche Kohleabscheidung in Kohlenoxyd und kohlensauren Kalk. Das vorher schneeweisse Pulver nimmt auch im Zustande höchster Reinheit vorübergehend eine graue Farbe an. Bei fortdauerndem Erhitzen verschwindet dieselbe wieder. Hat man den oxalsauren Kalk in zusammenhängenden Stückchen, wie man ihn erhält, wenn er auf einem Filter getrocknet wird, so kann man an dem erwähnten Dunklerwerden den Beginn und Verlauf der Zersetzung deutlich beobachten. Bei vorsichtig geleitetem Erhitzen enthält der Rückstand keine Spur kaustischen Kalk.
§. 53.
4. Magnesia.
Die Magnesia wird entweder als schwefelsaure, als pyrophosphorsaure oder als reine Magnesia gewogen. Zur Ueberführung in phosphorsaures Salz fällt man sie als basisch phosphorsaure Ammon-Magnesia.
a. Die wasserfreie schwefelsaure Magnesia stellt eine weisse, undurchsichtige Masse dar. Sie löst sich leicht in Wasser. In absolutem Alkohol ist sie so gut wie unlöslich, von wässerigem wird sie etwas aufgenommen. Pflanzenfarben verändert sie nicht. An der Luft zieht sie rasch Wasser an. Bei mässiger Glühhitze erleidet sie keine, bei sehr heftiger eine partielle Zerlegung. Sie verliert dabei einen Theil ihrer Säure und löst sich alsdann in Wasser nicht mehr vollständig auf (Vers. Nr. 29). Mit Salmiak geglüht, zersetzt sich die schwefelsaure Magnesia nicht.
Zusammensetzung:
MgO 250,19 20 33,33
SO3 500,00 40 66,67
750,19 60 100,00
b. Die basisch phosphorsaure Ammon-Magnesia stellt ein weisses, krystallinisches Pulver dar. Sie löst sich bei gewöhnlicher Temperatur in 15293 Theilen kaltem Wasser (Vers. Nr. 30). In Ammon enthaltendem Wasser ist sie viel unlöslicher, 1 Theil erfordert etwa 45000 Theile (Vers. Nr. 31), Salmiak erhöht die Löslichkeit um ein Geringes (Vers. Nr. 33 und 34). Gegenwart von phosphorsauren Alkalien ist ohne Einfluss. In Säuren, selbst Essigsäure löst sie sich leicht. Ihre Zusammensetzung wird durch die Formel PO5, 2 MgO, NH4O + 12 aq. ausgedrückt. Beim Trocknen bei 100° entweichen 10 Aeq. Wasser, beim Glühen entweicht alles Wasser nebst dem Ammon, PO5, 2 MgO bleibt zurück. Der Uebergang der gewöhnlichen Phosphorsäure in Pyrophosphorsäure giebt sich durch ein lebhaftes Erglühen der Masse zu erkennen. — Löst man phosphorsaure Ammon-Magnesia in verdünnter Salzsäure oder Salpetersäure und versetzt die Flüssigkeit mit Ammon, so wird die Verbindung wieder vollständig niedergeschlagen, oder richtiger, so vollständig, als es der Löslichkeit des Salzes in Ammon, beziehungsweise Ammon und Ammonsalz, enthaltendem Wasser entspricht. — Da Weber (Pogg. 73, S. 152) diese meine früher gemachte Angabe nicht bestätigt fand, so stellte ich neue Versuche über diesen Gegenstand an (Nr. 32). Dieselben gaben mir genau dasselbe Resultat wie die früheren.
c. Die pyrophosphorsaure Magnesia stellt eine weisse, oft ein wenig ins Graue spielende Masse dar. Sie ist in Wasser kaum, in Salzsäure und Salpetersäure leicht löslich, an der Luft und beim Rothglühen unveränderlich, in sehr heftiger Hitze ohne Zerlegung schmelzbar. Feuchtes Curcumapapier verändert sie nicht, ebensowenig geröthetes Lackmuspapier. — Löst man dieselbe in Salzsäure oder Salpetersäure, setzt Wasser zu, kocht anhaltend und fällt dann mit Ammon im Ueberschuss, so erhält man einen Niederschlag von phosphorsaurer Ammonmagnesia, welcher, geglüht, nicht eben so viel wiegt, als man angewendet hatte; der Verlust beträgt nach Weber 1,3 bis 2,3 Proc. — Meine Versuche (Nr. 35) bestätigen dies und zeigen, unter welchen Umständen der Verlust am geringsten ist. (Vergleiche auch §. 106.) Durch andauerndes Schmelzen mit kohlensaurem Natronkali wird die pyrophosphorsaure Magnesia vollständig zerlegt und die Phosphorsäure in den dreibasischen Zustand zurückgeführt. Behandelt man daher die geschmolzene Masse mit Salzsäure, fügt Wasser und Ammon zu, so erhält man beim Glühen des Niederschlages die ganze Menge wieder.
Zusammensetzung:
PO5 892,04 71,36 64,06
2MgO 500,38 40,00 35,94
1392,42 111,36 100,00
d. Die reine Magnesia stellt ein weisses, leichtes, lockeres Pulver dar. Sie löst sich in 55368 Theilen kaltem und in der gleichen Menge kochendem Wasser (Vers. Nr. 36). Die Lösungen reagiren sehr schwach alkalisch. In Salzsäure und anderen Säuren löst sie sich ohne Gasentwicklung. An der Luft zieht sie langsam Kohlensäure und Wasser an. In starker Rothglühhitze bleibt sie unverändert und nur bei den höchsten Hitzgraden schmilzt sie oberflächlich.
Zusammensetzung:
Mg 150,19 12 60,03
O 100,00 8 39,97
250,19 20 100,00
Basen der dritten Gruppe.
§. 54.
1. Thonerde.
Die Thonerde wird in der Regel als Hydrat gefällt und stets im reinen Zustande gewogen.
a. Das Thonerdehydrat stellt, frisch gefällt, einen gallertartigen Niederschlag dar, der immer kleine Antheile der Säure, an welche die Thonerde gebunden war, wie auch des Alkalis, durch welches sie abgeschieden wurde, zurückhält und sich durch Auswaschen nur schwierig davon befreien lässt.
Das Thonerdehydrat ist in reinem Wasser unlöslich, in Kali, Natron und Säuren leicht löslich, in Aetzammon schwer, in kohlensaurem Ammon nicht löslich. Die Löslichkeit desselben in Aetzammon wird durch gleichzeitig anwesende Ammonsalze sehr gemindert (Vers. Nr. 37). Die Richtigkeit meiner Angaben, welche ich auf die bei Ausarbeitung der ersten Auflage angestellten und sub 37 mitgetheilten Versuche stützte, ist inzwischen durch eine umfassendere Arbeit von Malaguti und Durocher (Ann. de Chim. et de Phys. 3 Ser. 16. 421), sowie durch eine weitere, welche mein Assistent, Herr J. Fuchs ausführte, vollkommen bestätigt worden. Die ersteren geben weiter an, dass, wenn man eine Thonerdelösung mit Schwefelammonium fälle, die Flüssigkeit, auch wenn man sie schon nach 5 Minuten abfiltrire, frei von Thonerde sei. — Fuchs fand dies nicht bestätigt (Vers. Nr. 38). — Das Thonerdehydrat schwindet beim Trocknen sehr zusammen, und stellt alsdann entweder eine harte, durchscheinende, gelbliche, oder eine weisse, erdige Masse dar. Beim Glühen verliert es sein Wasser, häufig unter geringer Decrepitation, immer unter starker Volumverminderung.