Erste Abtheilung. Allgemeiner Theil. (continued 4)
Reading edition
§. 82.
4. Magnesia.
a. Auflösung.
Von den Magnesiaverbindungen lösen sich viele in Wasser; die darin unlöslichen werden (mit Ausnahme einiger Silicate) von Salzsäure aufgenommen.
b. Bestimmung.
Die Magnesia wird nach §. 53 entweder als schwefelsaure, als pyrophosphorsaure oder als reine Magnesia bestimmt.
Man kann verwandeln in:
1. Schwefelsaure Magnesia:
a. direct: Alle Magnesiaverbindungen mit flüchtigen Säuren, sofern keine sonstige nichtflüchtige Substanz zugegen ist.
b. indirect: Alle in Wasser löslichen Magnesiaverbindungen und solche darin unlösliche, welche sich unter Abscheidung ihrer Säure in Salzsäure lösen (im Falle keine Ammonsalze zugegen sind).
2. Pyrophosphorsaure Magnesia:
Alle Magnesiaverbindungen ohne Ausnahme.
3. Reine Magnesia:
a. Magnesiasalze mit organischen Säuren, oder mit leichtflüchtigen unorganischen Sauerstoffsäuren.
b. Chlormagnesium und die Magnesiaverbindungen, welche sich in dieses verwandeln lassen.
Die directe Bestimmung als schwefelsaure Magnesia ist, wo sie angeht, sehr zu empfehlen. — Die indirecte Bestimmung dient nur bei einigen Trennungen und wird wo möglich vermieden. — Die Bestimmung als pyrophosphorsaure Magnesia ist am häufigsten in Gebrauch, namentlich auch bei Scheidung der Magnesia von anderen Basen. Wir werden unten sehen, dass diese Methode früher ohne allen Grund als ungenau bezeichnet worden ist. — Die Bestimmung der Magnesia als reine Magnesia aus dem Chlormagnesium wendet man in der Regel nur zur Trennung der Magnesia von den fixen Alkalien an. — Verbindungen der Magnesia mit Phosphorsäure werden nach §. 106 analysirt.
1. Bestimmung als schwefelsaure Magnesia.
a. Directe.
Man setzt zu der Lösung verdünnte reine Schwefelsäure in solcher Menge, dass sie mehr als hinreichend ist, die vorhandene Magnesia zu binden, verdampft im Wasserbad in einer gewogenen Platinschale zur Trockne, erhitzt vorsichtig nach Auflegung des Deckels stärker, bis die überschüssige Schwefelsäure entwichen, bringt zuletzt über der Lampe eine Zeit lang zum gelinden Glühen, lässt erkalten und wägt. Sollten beim stärkeren Erhitzen keine Schwefelsäurehydratdämpfe entweichen, ein Zeichen, dass man nicht genug zugesetzt hat, so lässt man erkalten und fügt eine neue Portion hinzu. — Man erschwere sich die Arbeit nicht durch Zusatz von allzuviel Schwefelsäure, trage Sorge, den Rückstand nicht zu heftig zu glühen und wäge ihn rasch. — Eigenschaften des Rückstandes §. 53. Resultate genau.
b. Indirecte.
Man setzt zu der in einem Kolben befindlichen, auf 100° erhitzten Magnesialösung klares gesättigtes Barytwasser im Ueberschuss, erhält eine Zeit lang bei einer dem Kochpunkte nahen Temperatur, filtrirt ab, wäscht mit kochendem Wasser vollkommen aus, löst den Niederschlag auf dem Filter mit warmer, etwas verdünnter Salzsäure, wäscht letzteres sorgfältig aus und verfährt alsdann nach a. Sollte sich beim Zusatz der Schwefelsäure ein Niederschlag von schwefelsaurem Baryt bilden (ein Zeichen, dass man die Kohlensäure der Luft bei der Operation nicht hinlänglich von dem Barytwasser abgeschlossen hatte), so kann man entweder absitzen lassen, filtriren und das Filtrat eindampfen, — oder man dampft geradezu ein, wägt, löst in Wasser, filtrirt den ungelöst bleibenden schwefelsauren Baryt ab, bestimmt sein Gewicht (§. 79. 1. a.) und zieht dieses von dem erst erhaltenen ab. — Man erhält ein um ein Geringes zu niedriges Resultat, indem das Magnesiahydrat in Wasser nicht ganz unlöslich ist. Ausserdem ist die Methode ein wenig zu complicirt, um ganz genaue Resultate zu versprechen. (Vergl. hierzu §. 121. B. 4. a.)
2. Bestimmung als pyrophosphorsaure Magnesia.
Man versetzt die in einem Becherglase befindliche Magnesialösung mit Salmiak und fügt Ammon in einigem Ueberschuss zu. (Sollte hierdurch, aus Mangel an Salmiak, ein Niederschlag entstehen, so fügt man von diesem Salze noch so viel hinzu, dass er wieder verschwindet.) Alsdann vermischt man die Flüssigkeit mit einer Lösung von phosphorsaurem Natron im Ueberschuss, rührt in der Weise um, dass man mit dem Glasstäbchen die Wandungen des Glases nicht berührt (weil sich sonst an den geriebenen Stellen Theile des Niederschlages so fest anlegen, dass sie schwierig zu entfernen sind) und lässt 12 Stunden wohlbedeckt und ohne starkes Erwärmen stehen. Man filtrirt nunmehr ab, bringt den Niederschlag auf das Filter und spült die letzten Partikelchen desselben mittelst einer kleinen Federfahne mit einem Theile der abfiltrirten Flüssigkeit auf das Filter. Nach vollständigem Abtropfen giesst man das Filter mit Wasser, dem man ⅕ Ammonflüssigkeit zugesetzt hat, voll, lässt wieder ganz ablaufen und wiederholt diese Operation noch vier- oder fünfmal oder überhaupt so lange, bis ein Tropfen der ablaufenden Flüssigkeit auf Platinblech keinen Rückstand mehr hinterlässt. Man trocknet vollständig, bringt den Niederschlag in einen Platintiegel (§. 36) und erhitzt ihn, bei aufgelegtem Deckel, anfangs längere Zeit ganz gelinde, zuletzt zum heftigen Glühen. Das Filter, welches man möglichst vollständig von dem Niederschlage befreit, verbrennt man auf dem Tiegeldeckel. Diese Operation erfordert Geduld, indem das Filter schwer verbrennt. Man kann die Einäscherung durch Aufdrücken der verkohlten Theile auf den glühenden Deckel mittelst eines kleinen Platinspatels oder eines starken Platindrahtes sehr beschleunigen. Man deckt zuletzt den Deckel auf den Tiegel, glüht nochmals, lässt erkalten und wägt. —
Natur und Eigenschaften des Niederschlages und Rückstandes §. 53. Die Methode giebt, bei genauer Befolgung obiger Regeln, höchst genaue Resultate. Man hüte sich vor zu kurzem, wie auch vor allzu langem Auswaschen und vergesse nie, dem Waschwasser Ammon zuzufügen.
Die directen Versuche Nr. 66. a. und b. ergaben 100,09 und 99,97 statt 100,00.
3. Bestimmung als reine Magnesia.
a. In Magnesiasalzen mit organischen Säuren.
Man erhitzt das Salz in einem verschlossenen Platintiegel anfangs ganz gelinde, allmälig stärker, bis keine brenzlichen Producte mehr entweichen, nimmt alsdann den Deckel ab, legt ihn an den schief gestellten Tiegel und glüht, bis der Rückstand völlig weiss geworden. — Eigenschaften des Rückstandes §. 53. Die Methode giebt um so genauere Resultate, je langsamer man von Anfang erhitzt. In der Regel erhält man ein Geringes zu wenig, weil mit den brenzlichen Producten Spuren des Salzes entweichen. Magnesiasalze mit leicht flüchtigen Sauerstoffsäuren (Kohlensäure, Salpetersäure) lassen sich in ähnlicher Art durch blosses Glühen in Magnesia überführen.
b. Aus Chlormagnesium.
Man versetzt die eingeengte, in einem Porzellantiegel befindliche Lösung mit reinem, durch Abreiben mit Wasser aufs Feinste zertheiltem und in Wasser aufgeschlämmtem Quecksilberoxyd in solcher Menge, dass dessen Sauerstoff mehr als hinreichend ist, alles vorhandene Chlormagnesium in Magnesia zu verwandeln, dampft im Wasserbade ab, trocknet scharf, bedeckt den Tiegel und glüht bei gesteigerter Hitze, bis das entstandene Quecksilberchlorid, sowie der Ueberschuss des Quecksilberoxyds, entfernt ist. (Man hüte sich, die beim Glühen entweichenden Dämpfe einzuathmen.) Im Rückstande bleibt Magnesia, welche entweder geradezu im Tiegel gewogen werden kann, oder welche man, sofern es sich um Scheidung von Alkalien handelt, auf einem Filter sammelt, mit heissem Wasser auswäscht, trocknet und glüht (§. 35).
Dritte Gruppe der Basen.
Thonerde, Chromoxyd.
§. 83.
1. Thonerde.
a. Auflösung.
Die Thonerdeverbindungen, welche sich nicht in Wasser lösen, werden fast ohne Ausnahme von Salzsäure aufgenommen. In der Natur vorkommende krystallisirte Thonerde (Sapphir, Rubin, Korund), wie auch künstlich dargestellte nach heftigem Glühen, nicht minder viele natürlich vorkommende Thonerdeverbindungen müssen durch Glühen mit kohlensaurem Natron, kaustischem Kali oder Barythydrat zur Lösung in Salzsäure vorbereitet werden. Manche Thonerdeverbindungen schliesst man zweckmässiger mit saurem schwefelsaurem Kali auf (vergl. §. 22).
b. Bestimmung.
Die Thonerde wird nach §. 54 nur in einer einzigen Form gewogen, nämlich als reine Thonerde. — In diese Form bringt man sie entweder durch Fällung als Hydrat und Glühen, oder durch blosses Glühen.
Man kann verwandeln in
Reine Thonerde:
a. durch Fällung: Alle in Wasser löslichen Thonerdeverbindungen, sowie diejenigen unlöslichen, bei deren Lösung in Salzsäure ihre Säure entfernt wird.
b. durch Glühen: α. Alle Thonerdesalze mit leichtflüchtigen Säuren (Chloraluminium, salpetersaure Thonerde etc.). — β. Alle Thonerdesalze mit organischen Säuren.
Die Bestimmungsarten b. α. und β. können nur dann angewendet werden, wenn keine sonstigen fixen Substanzen vorhanden sind. In den Verbindungen der Thonerde mit Phosphorsäure, Borsäure, Kieselsäure und Chromsäure bestimmt man die Thonerde nach den in der Abtheilung II. dieses Abschnittes bei den entsprechenden Säuren angegebenen Methoden.
Bestimmung als reine Thonerde.
a. Durch Fällung.
Man versetzt die in einem Becherglase befindliche, mässig verdünnte Lösung mit ziemlich viel Salmiak, fügt Ammon im geringen Ueberschuss zu, erwärmt längere Zeit, bis die Flüssigkeit nicht oder kaum mehr nach Ammoniak riecht, filtrirt, wäscht mit heissem Wasser aus, trocknet lange und sehr gut, glüht (§. 35) und wägt. Beim Glühen giebt man am Anfange ganz gelindes Feuer und hält den Tiegel wohl bedeckt, sonst erleidet man leicht durch Umherspritzen, veranlasst durch nicht völlig trockne Beschaffenheit des gummiartigen Thonerdehydrats, Verlust. — War die Lösung eine schwefelsaure, so muss der ausgewaschene Niederschlag in Salzsäure gelöst, mit Ammon wieder gefällt und erst dann gewogen werden. — Verfährt man nicht also, so bleibt der Niederschlag auch beim stärksten Glühen schwefelsäurehaltig. — Eigenschaften des Niederschlages und Rückstandes siehe §. 54. Die Methode giebt bei Befolgung der gegebenen Regeln sehr genaue Resultate. Wendet man hingegen, namentlich wenn weder Salmiak zugefügt worden, noch überhaupt Ammonsalze zugegen sind, einen bedeutenden Ueberschuss von Ammon an, so kann man unter Umständen sehr beträchtlichen Verlust erleiden. Derselbe wird um so bedeutender, je verdünnter die Lösung ist, und je kürzer die Zeit zwischen Fällen und Abfiltriren (§. 54).
b. Durch Glühen.
α. Man hat Thonerdeverbindungen mit flüchtigen Säuren. Man verdampft, sofern sie in Lösung sind, diese im Wasserbade und bringt den Rückstand oder, im Falle man ein festes Salz hat, geradezu dieses (bei Chloraluminium nach Zusatz von Wasser) in einen Platintiegel und glüht bei anfangs gelinder, allmälig aufs Höchste gesteigerter Hitze, bis der Tiegel nicht mehr an Gewicht abnimmt. Eigenschaften des Rückstandes §. 54. Man sehe wohl darauf, dass derselbe rein sei. Fehlerquellen keine.
β. Man hat ein Thonerdesalz mit einer organischen Säure. Verfahren genau wie unter gleichen Umständen bei Magnesia (§. 82. 3. a.).
§. 84.
2. Chromoxyd.
a. Auflösung.
Viele Verbindungen des Chromoxyds lösen sich in Wasser. Das Chromoxydhydrat nebst den meisten in Wasser unlöslichen Chromoxydsalzen werden von Salzsäure aufgenommen. Das Chromoxyd, sowie viele seiner Salze werden durch Glühen in Säuren unlöslich. Hat man sie in diesem Zustande, so müssen sie zur Auflösung in Salzsäure durch Schmelzen mit kohlensaurem Natron (§. 22. α.) vorbereitet werden. Die kleine Menge Chrom, welche bei dieser Behandlung durch Einfluss der Luft in Chromsäure übergegangen ist, wird beim Erhitzen mit Salzsäure wieder in Oxyd zurückgeführt. Zusatz von etwas Alkohol erleichtert diese Reduction bedeutend.
b. Bestimmung.
Das Chromoxyd wird bei directer Bestimmung immer im reinen Zustande gewogen. In diese Form bringt man es entweder durch Fällung als Hydrat und Glühen, oder durch blosses Glühen. Es kann aber auch bestimmt werden, indem man es in Chromsäure verwandelt und deren Menge ermittelt, zu welchem Zwecke einfache Gewichts- und Maassmethoden zu Gebote stehen, die bei der Chromsäure beschrieben werden sollen.
Man kann verwandeln in
1. Reines Chromoxyd:
a. durch Fällung: Alle in Wasser löslichen Chromoxydverbindungen, sowie diejenigen unlöslichen, bei deren Auflösung in Salzsäure ihre Säure entfernt wird.
b. durch Glühen: α. Alle Chromoxydsalze mit flüchtigen Sauerstoffsäuren, sofern keine nichtflüchtigen Substanzen zugegen sind. — β. Chromoxydsalze mit organischen Säuren.
2. Chromsäure, oder genauer chromsaures Alkali: das Chromoxyd und alle seine Verbindungen.
Die Verbindungen des Chromoxyds mit Chromsäure, Phosphorsäure, Borsäure und Kieselsäure werden nach den in der Abtheilung II. dieses Abschnittes bei den betreffenden Säuren angegebenen Methoden analysirt.
1. Bestimmung als Chromoxyd.
a. Durch Fällung.
Man fügt zu der in einem Becherglase befindlichen, nicht zu concentrirten, auf 100° erhitzten Lösung Ammon im geringen Ueberschuss, setzt eine halbe Stunde lang einer der Kochhitze nahen Temperatur aus, filtrirt, süsst mit heissem Wasser wohl aus, trocknet vollkommen und glüht (§. 35). Es ist nothwendig, beim Glühen die Hitze allmälig zu steigern und den Tiegel bedeckt zu halten, sonst erleidet man leicht bei dem den Uebergang der löslichen Modification des Chromoxyds in die unlösliche bezeichnenden Erglühen durch Umherspritzen Verlust. Man achte ferner wohl darauf, dass man die gefällte Flüssigkeit nicht eher aufs Filter bringe, als bis dieselbe völlig farblos ist. Würde man sie abfiltriren, so lange sie noch röthlich erscheint (ein Zeichen, dass sie noch nicht lange genug erwärmt wurde), so erlitte man einen bemerkbaren Verlust. — Eigenschaften des Niederschlages und Rückstandes §. 55. Die Methode giebt, wenn die oben angegebenen Regeln genau befolgt werden, sehr genaue Resultate.
b. Durch Glühen.
a. Man hat ein Chromoxydsalz mit einer flüchtigen Säure. Verfahren wie unter gleichen Umständen bei Thonerde (§. 83).
b. Man hat ein Chromoxydsalz mit einer organischen Säure. Verfahren wie unter gleichen Umständen bei Magnesia (§. 82).
2. Ueberführung des Chromoxyds in chromsaures Alkali. (Die Bestimmung der Chromsäure siehe §. 104.)
Es sind zu diesem Zwecke die beiden folgenden Methoden vorgeschlagen und empfohlen worden.
a. Man versetzt die Lösung des Chromoxydsalzes mit Kali- oder Natronlauge im Ueberschuss, bis zur Wiederauflösung des Oxydhydrats, leitet in die kaltgehaltene Flüssigkeit Chlor, bis die Farbe gelbroth geworden ist, versetzt mit überschüssigem Kali oder Natron, verdampft zur Trockne und glüht im Platintiegel. Alles chlorsaure Kali wird hierdurch zersetzt und der Rückstand besteht somit aus chromsaurem Alkali und Chloralkalimetall (Vohl).
b. Man erhitzt im Silbertiegel Kalihydrat bis zum ruhigen Schmelzen, mässigt die Hitze etwas und trägt die zu oxydirende völlig wasserfreie Chromoxydverbindung ein. Sobald dieselbe vollständig vom Kalihydrat benetzt ist, fügt man kleine Stückchen geschmolzenen chlorsauren Kalis zu. Es erfolgt ein lebhaftes Aufschäumen von entweichendem Sauerstoff, zugleich färbt sich die Masse immer gelber und endlich wird sie klar und durchsichtig. Vor Verlusten muss man sich sorgfältig hüten (H. Schwarz).
Vierte Gruppe der Basen.
Zinkoxyd, Manganoxydul, Nickeloxydul, Kobaltoxydul, Eisenoxydul, Eisenoxyd.
§. 85.
1. Zinkoxyd.
a. Auflösung.
Viele Zinksalze sind in Wasser auflöslich. Das metallische Zink, das Zinkoxyd, sowie die in Wasser unlöslichen Salze werden von Salzsäure aufgenommen.
b. Bestimmung.
Das Zinkoxyd wird nach §. 56 stets als solches gewogen. Die Ueberführung in diese Form wird vermittelt entweder durch Fällung als kohlensaures Zinkoxyd oder Schwefelzink, oder aber durch Glühen.
Man kann verwandeln in
Zinkoxyd:
a. durch Fällung als kohlensaures Zinkoxyd:
Alle in Wasser löslichen Zinksalze, — diejenigen unlöslichen, deren Säure sich beim Auflösen entfernen lässt, und alle Salze mit flüchtigen organischen Säuren.
b. durch Fällung als Schwefelzink:
Alle Zinkverbindungen ohne Ausnahme.
c. durch Glühen:
Salze mit unorganischen flüchtigen Sauerstoffsäuren.
Die letzte Methode ist, was die häufiger vorkommenden Zinkverbindungen betrifft, nur für kohlensaures und salpetersaures Zinkoxyd zu empfehlen. Schwefelzink und schwefelsaures Zinkoxyd lassen sich zwar auch durch Glühen (ersteres bei Luftzutritt) in Zinkoxyd verwandeln, es ist aber zur vollständigen Ueberführung Weissglühhitze erforderlich. Die Methode b. wendet man nur in den Fällen an, in welchen a. unzulässig ist. Sie dient namentlich zur Trennung des Zinkoxyds von anderen Basen. — Zinksalze mit organischen Säuren kann man nicht durch Glühen in Oxyd verwandeln, indem sich hierbei ein wenig Zink reduciren und verflüchtigen würde. Sind die Säuren flüchtig, so kann man das Zink unmittelbar nach a. bestimmen, sind sie nicht flüchtig, so fällt man dasselbe entweder als Schwefelzink, oder man glüht das Salz ganz gelinde, zieht den Rückstand mit Salpetersäure aus und verfährt mit der Lösung nach a. oder c. Die Analyse des chromsauren, phosphorsauren, borsauren und kieselsauren Zinkoxyds siehe bei den entsprechenden Säuren. —
Bestimmung als Zinkoxyd.
a. Durch Fällung als kohlensaures Zinkoxyd.
Man erhitzt die mässig verdünnte Lösung in einem hohen, geräumigen Kolben bis fast zum Kochen, fügt tropfenweise kohlensaures Natron im Ueberschuss hinzu, kocht einige Minuten bei schiefer Lage, filtrirt, wäscht den Niederschlag mit heissem Wasser vollständig aus, trocknet und glüht ihn nach der §. 36 angegebenen Methode, indem man Sorge trägt, das Filter vor dem Einäschern so viel wie möglich vom Niederschlage zu befreien. — Enthält die Auflösung Ammonsalze, so muss man das Kochen so lange fortsetzen, bis nach neuem Zusatz von kohlensaurem Natron die entweichenden Dämpfe Curcumapapier nicht mehr bräunen. Bei Gegenwart von viel Ammonsalzen ist man genöthigt, die Flüssigkeit im schief stehenden Kolben kochend zur Trockne einzudampfen; es ist daher bequemer, in solchen Fällen das Zink als Schwefelzink zu fällen (siehe b.). —
Man vermeide wo möglich einen grossen Säureüberschuss in der Zinklösung, damit das durch die entweichende Kohlensäure entstehende Aufbrausen nicht zu stark sei. — Die vom kohlensauren Zinkoxyd abfiltrirte Flüssigkeit muss man jedesmal durch Zusatz von Schwefelammonium prüfen, ob die Fällung vollständig ist. Es entsteht hierdurch unter allen Umständen ein geringer Niederschlag. Derselbe ist jedoch (vergl. §. 56) bei normalem Verfahren so gering, dass er erst nach vielstündigem Stehen in Gestalt leichter unwägbarer Flocken sichtbar wird und in der Regel vernachlässigt werden kann. Ist er bedeutender, so behandelt man ihn nach b. und addirt das Gewicht des erhaltenen Zinkoxyds zu dem der Hauptquantität. — Eigenschaften des Niederschlages und Rückstandes §. 56. — Die erhaltenen Resultate sind bei gelungener Ausführung, der nicht absolut vollständigen Fällung halber, und weil von dem dem Filter noch anhängenden Niederschlage ein Theilchen reducirt und als Metall verflüchtigt werden kann, meist um ein Unbedeutendes zu niedrig. Nicht selten werden in Folge unvollständigen Auswaschens zu hohe Resultate erhalten. In solchen Fällen findet man den Rückstand alkalisch.
b. Durch Fällung als Schwefelzink.
Man versetzt die Lösung mit Ammon, bis der entstandene Niederschlag sich wieder gelöst hat, fügt Schwefelammonium im Ueberschuss hinzu, lässt absitzen, giesst ohne aufzurühren zuerst die Flüssigkeit, zuletzt den Niederschlag aufs Filter, süsst mit Schwefelammonium enthaltendem Wasser aus, bringt das noch feuchte Filter sammt dem Niederschlage in ein Becherglas, übergiesst mit concentrirter Salzsäure in geringem Ueberschuss, stellt an einen mässig warmen Ort, bis die Lösung nicht mehr nach Schwefelwasserstoff riecht, verdünnt mit ein wenig Wasser, filtrirt, wäscht das zurückbleibende Filter mit heissem Wasser aus und fällt die erhaltene Chlorzinklösung nach a.
Aus einer Lösung von essigsaurem Zinkoxyd kann, auch bei Ueberschuss von Essigsäure, wofern nur keine andere Säure zugegen ist, das Zink durch Schwefelwasserstoffgas vollständig oder wenigstens so gut wie vollständig gefällt werden. Nach dem Auswaschen mit Schwefelwasserstoff enthaltendem Wasser behandelt man das Schwefelzink, wie bereits erwähnt. — Vergl. hierzu die Versuche Nr. 67. Kleine Mengen von Schwefelzink lassen sich auch direct in Oxyd überführen, wenn man sie in einem Platintiegel bei Luftzutritt möglichst stark glüht.
c. Durch Glühen.
Man erhitzt das Salz im bedeckten Platintiegel anfangs bei gelinder, zuletzt bei möglichst gesteigerter Hitze, bis der Rückstand an Gewicht nicht mehr abnimmt.
§. 86.
2. Manganoxydul.
a. Auflösung.
Viele Manganoxydulsalze werden von Wasser gelöst. Das reine Manganoxydul, sowie seine in Wasser unlöslichen Salze werden von Chlorwasserstoffsäure aufgenommen. — Die höheren Oxydationsstufen des Mangans lösen sich ebenfalls in Salzsäure. Bei der Auflösung entwickelt sich Chlor, die Flüssigkeit enthält nach vorhergegangener Erwärmung Manganchlorür.
b. Bestimmung.
Das Mangan wird nach §. 57 entweder als schwefelsaures Manganoxydul oder als Oxyduloxyd gewogen. In letztere Form bringt man es entweder durch Fällung als Manganoxydulhydrat, oder als kohlensaures Manganoxydul, der zuweilen noch eine Präcipitation als Schwefelmangan vorhergeht, oder endlich durch Glühen.
Man kann verwandeln in
1. Manganoxyduloxyd:
a. durch Fällung als kohlensaures Manganoxydul:
Alle in Wasser löslichen Salze mit unorganischen Säuren, ferner diejenigen unlöslichen, deren Säure sich beim Auflösen entfernen lässt, und endlich alle Salze mit flüchtigen organischen Säuren.
b. durch Fällung als Manganoxydulhydrat:
Alle Manganverbindungen, ausgenommen die Salze mit organischen nicht flüchtigen Säuren.
c. durch Fällung als Schwefelmangan:
Alle Manganverbindungen ohne Ausnahme.
d. durch Glühen:
Alle Sauerstoffverbindungen des Mangans, — Mangansalze mit leicht flüchtigen, sowie solche mit organischen Säuren.
2. Schwefelsaures Manganoxydul:
Alle Oxyde des Mangans, sowie alle Salze mit flüchtigen Säuren, sofern keine nichtflüchtigen Substanzen zugegen sind.
Die Methode 1. d. ist die einfachste und genaueste; wo sie angeht, wird sie den anderen vorgezogen. Die Methode 2. ist bequem und schneller zum Ziele führend, kann aber nicht angewendet werden, wenn es sich um absolut genaue Resultate handelt. Die Methode 1. c. wird nur angewendet, wenn keine der übrigen zulässig ist. — Von den beiden ersten zieht man, bei freigestellter Wahl, a. in der Regel b. vor. Enthält die Manganlösung Zucker oder eine ähnliche nicht flüchtige organische Substanz, so sind beide nicht anwendbar und c. muss gewählt werden. — Im phosphorsauren und borsauren Manganoxydul bestimmt man letzteres entweder nach der Methode 1. b., indem die Salze, aus saurer Lösung durch Kali niedergeschlagen, beim Kochen mit Kaliüberschuss vollständig zerlegt werden, — oder nach 1. c. Im kieselsauren Salze bestimmt man das Mangan nach Abscheidung der Kieselsäure (§. 111) nach 1. a. — Chromsaures Manganoxydul zerlegt man nach §. 104.
1. Bestimmung als Manganoxyduloxyd.
a. Durch Fällung als kohlensaures Manganoxydul.
Man versetzt die auf 100° erwärmte Lösung mit kohlensaurem Natron im Ueberschuss, erwärmt noch eine kurze Zeit (Kochen ist nicht nothwendig), filtrirt, wäscht aus, trocknet und glüht den Niederschlag nach der §. 35 angegebenen Methode. Man giebt so lange bei abgenommenem Deckel heftige Hitze, bis der Rückstand an Gewicht sich gleich bleibt. — Enthält die Lösung Ammonsalze, so nimmt man die Fällung in einem Kolben vor und verfährt genau wie unter gleichen Umständen bei Zink, §. 85. — Eigenschaften des Niederschlages und Rückstandes §. 57. Die Methode giebt bei sorgfältiger Ausführung genaue Resultate. Das Hauptaugenmerk ist darauf zu richten, dass man das Glühen lange genug fortsetzt und hinlängliche Hitze giebt.
b. Durch Fällung als Manganoxydulhydrat.
Man fällt mit Natron- oder Kalilauge, indem man im Uebrigen wie in a. verfährt. Bei Gegenwart von Phosphorsäure oder Borsäure nimmt man die Fällung im Kolben vor und kocht eine Zeit lang mit überschüssigem Alkali. — Eigenschaften des Niederschlages §. 57. Genauigkeit wie bei a.
c. Durch Fällung als Schwefelmangan.
Man versetzt die Lösung mit Salmiak, dann mit Ammon bis zum Vorwalten, fügt gelbes Schwefelammonium im mässigen Ueberschuss zu, lässt absitzen, bringt erst die Flüssigkeit, zuletzt den Niederschlag aufs Filter, wäscht mit Wasser, dem man ein wenig gelbes Schwefelammonium zugemischt hat, ohne Unterbrechung vollständig aus, übergiesst das sammt dem feuchten Niederschlage vom Trichter genommene Filter in einem Becherglase mit Salzsäure, erwärmt, bis der Geruch nach Schwefelwasserstoff verschwunden, filtrirt, wäscht das zurückbleibende Papier sorgfältig aus und fällt die Lösung nach a.
d. Durch Glühen.
Man erhitzt anfangs im gut bedeckten Platintiegel gelinde, zuletzt bei lose aufgelegtem Deckel möglichst heftig, bis das Gewicht des Rückstandes constant bleibt. Zur Ueberführung der höheren Oxydationsstufen in Manganoxyduloxyd ist eine länger andauernde und heftigere Hitze erforderlich, als zu der des Oxyduls und Oxyds. — Hatte man Salze mit organischen Säuren, so sehe man wohl darauf, ob alle Kohle verbrannt sei. Ist dies nicht der Fall, so löst man den Rückstand entweder in Salzsäure und fällt nach a., oder man dampft denselben bis zur Oxydation der Kohle wiederholt mit Salpetersäure ab. — Die Resultate fallen bei sorgfältiger Ausführung ganz genau aus, bei mangelhafter muss man auf bedeutende Differenzen gefasst sein. — Bei Zerlegung organischsaurer Salze erhält man aus dem bei Magnesia §. 82 angeführten Grunde meistens eine Kleinigkeit zu wenig.
2. Bestimmung als schwefelsaures Manganoxydul.
Verfahren wie unter gleichen Umständen bei Magnesia. Man hüte sich vor zu grossem Schwefelsäureüberschuss und trage Sorge, beim Erhitzen nur schwache Glühhitze zu geben. — Eigenschaften des Rückstandes §. 57. Die Resultate fallen in der Regel etwas zu niedrig aus, weil bei irgend heftigem Glühen ein wenig Schwefelsäure entweicht.
§. 87.
3. Nickeloxydul.
a. Auflösung.
Viele Nickeloxydulsalze sind in Wasser auflöslich. Die in Wasser unlöslichen, sowie das reine Oxydul, werden von Salzsäure ohne Ausnahme aufgenommen. Das metallische Nickel löst sich beim Erwärmen mit verdünnter Salzsäure oder Schwefelsäure unter Entwickelung von Wasserstoffgas langsam auf. Salpetersäure löst dasselbe mit Leichtigkeit. — Schwefelnickel wird von Salzsäure wenig, von Königswasser leicht gelöst. — Nickelsuperoxyd löst sich in Salzsäure beim Erwärmen unter Chlorentwickelung zu Chlorür.
b. Bestimmung.
Das Nickeloxydul wird nach §. 58 immer im reinen Zustande gewogen. Man bringt es in diese Form entweder durch Fällung als Oxydulhydrat, welcher zuweilen eine Präcipitation als Schwefelnickel vorhergeht, oder durch Glühen.
Man kann verwandeln in
Nickeloxydul:
a. Durch Fällung als Nickeloxydulhydrat:
Alle in Wasser löslichen Salze mit unorganischen Säuren, — diejenigen unlöslichen, deren Säure sich beim Auflösen entfernen lässt, — alle Salze mit flüchtigen organischen Säuren.
b. Durch Fällung als Schwefelnickel:
Alle Nickelverbindungen ohne Ausnahme.
c. durch Glühen:
Die Salze des Nickels mit leicht flüchtigen oder in der Hitze zersetzbaren Sauerstoffsäuren (CO2, NO5), wie auch solche mit organischen Säuren.
Die Bestimmungsweise c. ist, wenn sie zulässig, namentlich bei den bezeichneten unorganischen Salzen, jeder anderen vorzuziehen. Die Methode a. wird am häufigsten angewendet. Bei Gegenwart von Zucker oder anderen nicht flüchtigen organischen Substanzen ist sie unzulässig, daher man solche entweder vor der Fällung durch Glühen zerstören oder aber die Methode b. wählen muss, welche ausserdem fast nur bei Scheidungen in Anwendung kommt. — Die Verbindungen des Nickeloxyduls mit Chrom-, Phosphor-, Bor- und Kieselsäure werden nach den bei den betreffenden Säuren anzugebenden Methoden analysirt.
Bestimmung als Nickeloxydul.
a. Durch Fällung als Nickeloxydulhydrat.
Man versetzt die in einem Becherglase befindliche Lösung mit reiner Natron- oder Kalilauge im Ueberschuss, erhitzt eine Zeit lang bis nahe zum Sieden, decantirt und filtrirt (§. 31), wäscht mit heissem Wasser aus, trocknet und glüht (§. 35). Gegenwart von Ammonsalzen oder von freiem Ammon beeinträchtigt die Fällung nicht. — Eigenschaften des Niederschlages und Rückstandes §. 58. — Die Methode giebt bei behutsamer Ausführung ganz genaue Resultate. Man achte sorgfältig darauf, dass das Auswaschen vollständig sei.
b. Durch Fällung als Schwefelnickel.
Die Ausführung dieser Bestimmungsweise erfordert die grösste Aufmerksamkeit. Man verfährt am besten also:
Zu der mässig verdünnten Lösung setzt man, wenn nöthig, Ammon bis zur Neutralität (die Reaction sei eher ein wenig sauer, als alkalisch), fügt dann farbloses, völlig gesättigtes Schwefelwasserstoff-Schwefelammonium hinzu, so lange noch ein Niederschlag entsteht (man vermeide einen zu grossen Ueberschuss), rühre tüchtig um, filtrire durch ein genässtes Filter ab und wasche ohne Unterbrechung mit destillirtem Wasser, dem man einen oder zwei Tropfen farbloses, völlig mit Schwefelwasserstoff gesättigtes Schwefelammonium zugesetzt hat, vollständig aus. (Filtrat und Waschwasser müssen ganz farblos sein.) Man trocknet alsdann den Niederschlag im Trichter (§. 33) und schüttet ihn, so vollständig wie möglich, in ein Becherglas. Das Filter äschert man auf dem Deckel eines Platin- oder Porzellantiegels ein und bringt die Asche zu dem getrockneten Niederschlage. Man übergiesst denselben nunmehr mit concentrirtem Königswasser, digerirt in gelinder Wärme, bis alles Schwefelnickel gelöst ist und der ungelöst bleibende Schwefel rein gelb erscheint, verdünnt, filtrirt und fällt die Lösung nach a. — Eigenschaften des Niederschlages §. 58. Bei sorgfältigem Verfahren fallen die Resultate genau aus. Nimmt man zum Fällen gelbes Schwefelammonium, oder enthält die Lösung freies Ammon, so ist die vom Schwefelnickel abfiltrirte Flüssigkeit immer mehr oder weniger bräunlich gefärbt und enthält Schwefelnickel, was alsdann (durch Stehenlassen an der Luft) nur schwierig ganz daraus entfernt werden kann. — Würde man den Niederschlag sammt dem Filter mit Königswasser behandeln, so liesse sich aus der erhaltenen Lösung (weil sie organische Substanzen enthielte) das Nickel nicht vollständig durch Kali fällen.
c. Durch Glühen.
Man verfährt wie bei Mangan §. 86.
§. 88.
4. Kobaltoxydul.
a. Auflösung.
Das Kobaltoxydul und seine Verbindungen, sowie das metallische Kobalt, verhalten sich zu Lösungsmitteln wie die entsprechenden Nickelverbindungen.
b. Bestimmung.
Die genaue Bestimmung des Kobalts ist mit besonderen Schwierigkeiten verbunden, da es sich, wie Fremy neuerlichst gezeigt hat, durch Alkalien nicht als reines Kobaltoxydulhydrat fällen lässt, wie man früher annahm. Der dafür gehaltene Niederschlag enthält nicht allein stets kleine Mengen der Säure, sondern auch nicht unbeträchtliche Theile des Alkalis, welche durch Auswaschen nicht zu entfernen sind. — Ich hoffte, dasselbe nach der Reduction des Oxyds mittelst Wasserstoffgases durch Auskochen mit Wasser entfernen zu können, aber auch dies gelingt nicht. Das wiederholt ausgekochte Metallpulver bräunt Curcuma immer noch stark, wenn man es eine Zeit lang damit in Berührung lässt. — Man muss in Folge dieses Umstandes bei genauen Kobaltbestimmungen diese ältere Methode ganz verlassen.
Die besten Formen, in welche das Kobaltoxydul zum Behufe der Wägung übergeführt wird, sind das metallische Kobalt, das Kobaltoxyduloxyd und das schwefelsaure Kobaltoxydul; häufig geht letzterer Bestimmung eine Fällung als Schwefelkobalt voraus.
Man kann verwandeln:
1. In metallisches Kobalt: alle Kobaltsalze, welche durch Wasserstoffgas unmittelbar reducirt werden können (Chlorkobalt, salpetersaures, kohlensaures Kobaltoxydul etc.).
2. In Kobaltoxyduloxyd (Co2O3, CoO): Kobaltoxyd und salpetersaures Kobaltoxydul.
3. In schwefelsaures Kobaltoxydul: alle Kobaltverbindungen ohne Ausnahme.
1. Bestimmung als metallisches Kobalt.
Man verdampft die Auflösung des Chlorkobalts oder salpetersauren Kobaltoxyduls (welche frei von Schwefelsäure und von Alkali sein muss) in einem gewogenen Platintiegel zur Trockne, bedeckt den Tiegel mit einem Deckel, welcher in der Mitte eine kleine Oeffnung hat, leitet durch diese einen mässigen Strom trockenen, reinen Wasserstoffgases und erhitzt alsdann den Tiegel anfangs sehr gelinde, allmälig stärker, zuletzt zum heftigen Glühen. Hält man die Reduction für beendigt, so lässt man im Wasserstoffstrome erkalten, wägt, glüht auf dieselbe Art nochmals und beendigt den Versuch erst dann, wenn die zwei letzten Wägungen übereinstimmen. — Resultate genau. Eigenschaften des Kobalts §. 59. b.
Die Einrichtung des Apparates zeigt Fig. 42.
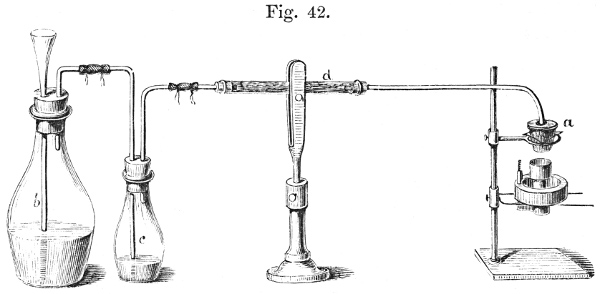
a ist der die Kobaltverbindung enthaltende Tiegel, b die Entwickelungsflasche, c enthält englische Schwefelsäure, d Chlorcalcium.
2. Bestimmung als Kobaltoxyduloxyd.
Man glüht das salpetersaure Kobaltoxydul oder reine Kobaltoxyd heftig bis zu völlig constant bleibendem Gewicht. — Eigenschaften des Rückstandes §. 59. — Resultate genau.
3. Bestimmung als schwefelsaures Kobaltoxydul.
a. Durch directe Ueberführung.
Enthält eine Lösung schwefelsaures Kobaltoxydul, so verdampft man dieselbe geradezu, enthält sie eine flüchtige Säure, nach Zusatz einer geeigneten Menge Schwefelsäure (dieselbe sei im Ueberschuss, aber nur in geringem). Das Abdampfen geschieht entweder von vorn herein, oder wenigstens gegen Ende in einer Platinschale oder einem Platintiegel. Man erhitzt zuletzt vorsichtig bei allmälig gesteigerter Temperatur, die man gegen Ende bis zum gelinden Rothglühen verstärkt, bis keine Dämpfe mehr entweichen und das Gewicht des Tiegels constant bleibt.
Nach dem Wägen behandelt man das Salz mit heissem Wasser. Sollte sich der Rückstand nicht völlig lösen (ein Zeichen, dass das Salz basisch geworden ist), so löst man ihn in Salzsäure, bestimmt in dieser Lösung die Schwefelsäure nach §. 105 und findet dann die Menge des Kobaltoxyduls aus der Differenz. — Resultate genau. — Eigenschaften des schwefelsauren Kobaltoxyduls §. 59.
b. Durch vorhergehende Fällung als Schwefelkobalt.
Man versetzt die Lösung mit etwas Salmiak, fügt Ammon hinzu bis zum Vorwalten, vermischt mit Schwefelammonium, so lange ein Niederschlag entsteht, lässt absitzen, filtrirt, wäscht mit Wasser aus, dem man etwas Schwefelammonium zugesetzt hat, trocknet und verfährt nach der bei Schwefelnickel (§. 87) angegebenen Weise, um das Kobalt wieder in Auflösung zu bekommen. — In der erhaltenen Lösung, welche stets schwefelsäurehaltig ist, bestimmt man das Kobalt nach 3. a. — Die Fällung mit Schwefelammonium schliesst keine Fehlerquelle ein. — Eigenschaften des Schwefelkobalts §. 59.
§. 89.
5. Eisenoxydul.
a. Auflösung.
Viele Verbindungen des Eisenoxyduls lösen sich in Wasser. Das reine Eisenoxydul, sowie seine in Wasser unlöslichen Verbindungen, werden von Salzsäure fast ohne Ausnahme aufgenommen. Die Lösungen enthalten, wenn sie nicht bei völlig abgehaltener Luft und mit absolut luftfreien Lösungsmitteln bereitet werden, stets mehr oder weniger Chlorid. — Einige in der Natur vorkommende Verbindungen müssen mit kohlensaurem Natron aufgeschlossen werden, um sie erfolgreich mit Salzsäure behandeln zu können. — Die so erhaltenen Lösungen enthalten wenig oder kein Chlorür mehr, sondern fast nur Chlorid. — Das metallische Eisen löst sich in Salzsäure und verdünnter Schwefelsäure unter Entwickelung von Wasserstoff zu Chlorür oder schwefelsaurem Oxydul, in warmer Salpetersäure zu salpetersaurem Oxyd, in Königswasser zu Chlorid.
b. Bestimmung.
Die Menge des Eisenoxyduls in einer Verbindung kann entweder durch Ueberführung desselben in Oxyd und Wägen desselben, oder mittelst einer Maassanalyse bestimmt werden. — Beide Methoden sind in allen Fällen ausführbar. — Die Bestimmung des Eisenoxyduls aus der Quantität des Goldes, welche es aus Goldchlorid zu reduciren vermag, soll bei der Trennung des Eisenoxyduls vom Eisenoxyd besprochen werden, da dieselbe nur zu diesem Zwecke angewendet zu werden pflegt.
1. Bestimmung als Eisenoxyd.
Man verwandelt die Oxydullösung in Oxydlösung und verfährt alsdann wie §. 90 gezeigt werden wird. Zuweilen und zwar in den beim Eisenoxyd anzugebenden Fällen, sowie namentlich auch bei Scheidungen des Eisenoxyduls von anderen Oxyden, wird das Eisenoxydul zuerst als Schwefeleisen gefällt. Das Verfahren hierbei kommt mit dem beim Eisenoxyd (§. 90) anzugebenden völlig überein. Es bleibt sonach hier nur zu besprechen, auf welche Weise man das Eisenoxydul in seinen Lösungen oxydirt. Man verfährt am besten folgendermaassen:
Die in einem Kolben befindliche Oxydullösung versetzt man mit etwas Salzsäure, sofern sie nicht schon solche enthält, fügt etwas Salpetersäure hinzu und erwärmt bis zum anfangenden Kochen. Ob die Menge der Salpetersäure hinreichend war, erkennt man leicht an der Farbe der Lösung. Ein Ueberschuss von Salpetersäure bringt keinen Nachtheil, es ist jedoch der nachherigen Fällung halber unklug, eine allzugrosse Menge zuzusetzen. Bei concentrirten Lösungen entsteht beim Zusatz der Salpetersäure eine dunkelbraune, beim Erwärmen verschwindende Färbung. Es wird daran erinnert, dass diese der Auflösung des gebildeten Stickoxyds in noch nicht zersetzter Oxydullösung ihr Entstehen verdankt.
Auch durch Einleiten von Chlorgas, Zusatz von Chlorwasser bis zum Vorwalten oder Erhitzen der salzsauren Lösung mit chlorsaurem Kali kann die Ueberführung des Oxyduls in Oxyd bewerkstelligt werden.
2. Bestimmung durch Maassanalyse.
a. Verfahren von Marguerite.
Das Princip derselben ist folgendes. Setzt man zu Eisenoxydullösung, welche überschüssige Säure enthält, übermangansaures Kali, so wird jene oxydirt, dieses reducirt. [10 FeO, SO3 + 8 SO3 + KO, Mn2O7 = 5 (Fe2O3, 3 SO3) + KO, SO3 + 2 (MnO, SO3).] Hat man nun eine Auflösung von übermangansaurem Kali, von der man weiss, wie viele Raumtheile erforderlich sind, um 1 Grm. Eisen aus dem Zustande des Oxyduls in den des Oxyds überzuführen, so kann man damit eine unbekannte Menge Eisen leicht bestimmen; man bringt es nämlich zuerst als Oxydul in saure Lösung, oxydirt diese genau und bestimmt, wie viel Raumtheile der Auflösung von übermangansaurem Kali man hierzu verbraucht hat.
aa. Darstellung der Lösung des übermangansauren Kalis.
Man fügt zu einem feinen Gemenge von 8 Theilen bestem Braunstein und 7 Theilen chlorsaurem Kali die ganz concentrirte Lösung von 10 Theilen Kalihydrat, verdampft unter Umrühren zur Trockne, bringt den Rückstand, ehe er feucht geworden, in einen hessischen, besser in einen Platintiegel und erhitzt gelinde (höchstens bis zum dunklen Rothglühen), bis das chlorsaure Kali völlig zersetzt ist. Die zusammengesinterte grüne Masse zerreibt man und kocht sie mit Wasser, bis die grüne Farbe des mangansauren Kalis unter Abscheidung von Manganhyperoxydhydrat in die violette des übermangansauren Kalis übergegangen ist. Sollte die Zersetzung nicht rasch genug eintreten, so lässt sie sich durch vorsichtigen Zusatz von ein wenig Salpetersäure sogleich hervorrufen. — Man trennt den Niederschlag (welcher zur nächsten Bereitung ein sehr gutes Material abgiebt) von der Lösung durch Decantiren oder Filtration durch Asbest und hebt diese in wohl verschlossener Flasche auf.
bb. Titrirung der Lösung.
Man wägt etwa 1 Grm. feinen, rostfreien Klaviersaitendraht genau ab, wickelt ihn fest zusammen, bringt ihn in einen etwa 1000 C.C. fassenden Kolben, fügt ungefähr 25 C.C. reine Salzsäure und etwas Wasser zu, verstopft den Kolben mittelst eines Korkes, in dem eine an beiden Seiten offene Glasröhre steckt, erwärmt bis zur Lösung und verdünnt diese alsdann mit etwa 500 C.C. kalten Wassers.
Man füllt nun die Bürette mit der Lösung des übermangansauren Kalis und tröpfelt sie, unter stetem Umschwenken, in kleinen Portionen zu der farblosen Eisenchlorürlösung, bis dieselbe eben hellroth geworden ist und auch nach dem Umschütteln so bleibt. — Man liest die verbrauchten Raumtheile ab und verdünnt alsdann die Hauptlösung in der Art, dass 50 C.C. = 100° genau 1 Grm. Eisen entsprechen.
Es geschieht dies in folgender Weise: Gesetzt wir hätten angewendet 0,95 Eisen und verbraucht 80° Chamäleonlösung.
Die Gleichung
0,95 : 80 = 1,00 : x. — x = 84,2
lehrt uns, dass wir 84,2° gebraucht hätten, wenn genau 1 Grm. Eisen wäre abgewogen worden (was viel schwerer thun, als sagen ist).
100° - 84,2° = 15,8°.
Wir müssen somit zu je 84,2° unserer Lösung noch 15,8° Wasser setzen, um ihr die richtige Verdünnung zu geben. — Einen Theil der concentrirten Lösung bewahrt man auf, um damit nachhelfen zu können, wenn die Lösung eine geringe Zersetzung erlitten hat.
Man wird ungestraft in keinem Punkte von den gemachten Angaben weit abweichen können. Verdünnt man z. B. die Eisenlösung nicht, oder wendet man sie warm an, so entwickelt sich Chlor, — macht man dieselbe nicht hinlänglich sauer oder setzt man die Chamäleonlösung zu rasch zu, so scheidet sich ein brauner Niederschlag (Manganhyperoxyd + Eisenoxyd) ab, der sich jedoch beim Umschwenken meist wieder löst. — Der Umstand, dass die durch den letzten Tropfen geröthete Lösung sich nach einiger Zeit wieder entfärbt, darf nicht befremden; es geschieht dies stets, denn eine verdünnte Lösung von freier Uebermangansäure erhält sich nicht lange unzersetzt.
Hat man sehr verdünnte Eisenlösungen zu prüfen, z. B. eisenhaltige Mineralwasser, so bereitet man sich der Natur der Sache nach zehn oder hundertmal verdünntere Chamäleonlösungen, von denen somit 100° 0,1 oder 0,01 Grm. Eisen entsprechen.
Da sich die Chamäleonlösung auch beim sorgfältigsten Aufbewahren allmälig zersetzt, so muss jeder Versuchsreihe eine neue Titrirung vorhergehen. — Man setzt alsdann vor der Prüfung etwas von der aufbewahrten concentrirten Lösung zu. — Man sehe darauf, dass man beim Titriren die Eisenlösung mit Wasser bis zu demselben Volumen verdünnt, welches man von der zu prüfenden Eisenlösung anwenden will. Es ist dies namentlich nöthig, wenn man sehr verdünnte Lösungen, z. B. eisenhaltige Mineralwasser prüfen will, weil man dann die Chamäleonlösung sehr verdünnt anwenden muss, und weil von einer so verdünnten Lösung schon einige Grade verbraucht werden, um ganz reinem Wasser eine deutliche Färbung zu geben. Sind nun die Wassermengen beim Titriren und wirklichen Prüfen nicht gleich, so entsteht hieraus eine Ungenauigkeit.
Am genauesten fallen die Resultate aus, wenn man die Grade der verdünnten Chamäleonlösung durch einen Versuch feststellt, welche erforderlich sind, um einem der zu titrirenden oder zu prüfenden Eisenoxydullösung gleichen Volumen reinen Wassers die gewünschte blassrothe Färbung zu geben. Die hierzu nöthigen Grade werden alsdann von den beim Titriren und Prüfen verbrauchten Graden der Chamäleonlösung abgezogen. Verfährt man nicht nach dieser Angabe, so stehen die zum Färben erforderlichen Grade zu denen, die die Oxydation vollbringen, nicht in gleichem Verhältniss, wenn man z. B. beim Titriren 90°, beim Prüfen eines Mineralwassers aber nur 40° verbraucht, woraus nothwendigerweise eine Ungenauigkeit entspringt.
cc. Ausführung des Versuchs.
Dieselbe ergiebt sich aus bb. von selbst. — Man verdünnt die hinlänglich angesäuerte Eisenoxydullösung und setzt von der Chamäleonlösung zu bis zur beginnenden Röthung der Flüssigkeit.
Hat man von der Substanz genau 1 Grm. abgewogen und zu Oxydul gelöst, so geben die verbrauchten Grade direct die Procente an metallischem Eisen an, im anderen Falle findet man diese durch eine kleine Rechnung. — Wie man zu verfahren habe, wenn die Lösung neben Eisenoxydul Oxyd enthält, wird, sofern man den Eisengehalt im Ganzen kennen lernen will, in §. 90, sofern man die Menge des Oxyds und des Oxyduls ermitteln will, im fünften Abschnitt gezeigt werden.
b. Verfahren von Penny (später empfohlen von Schabus).
Setzt man zu einer sauren Eisenoxydullösung zweifach chromsaures Kali, so wird das Eisenoxydul in Oxyd übergeführt, während die Chromsäure in Chromoxyd übergeht. (6 FeO + 2 CrO3 = 3 Fe2O3 + C2O3.)
1 Grm. Eisen wird nun durch 0,8849 Grm. saures chromsaures Kali aus dem Zustande des Oxyduls in den des Oxyds übergeführt. Löst man daher 8,849 Grm. saures chromsaures Kali mit Wasser zu 500 C.C. oder 17,698 Grm. zu 1000 C.C. Flüssigkeit, so entsprechen 50 C.C. derselben = 100° genau 1 Grm. metallischem Eisen.
Man achte wohl darauf, dass das saure chromsaure Kali vollkommen rein sei, und trockne es vor dem Abwägen bei 100° vollkommen. — Ausser der genannten Lösung bereitet man sich auch eine zehnfach und — namentlich für Mineralwasserprüfungen — eine hundertfach verdünnte Lösung.
Sehr zu empfehlen ist es, die fertige Lösung auf ihre Richtigkeit zu prüfen, indem man mit Hülfe derselben eine bekannte Menge zu Oxydul gelösten reinen Eisens oxydirt.
Bei der Ausführung verdünnt man die Oxydullösung hinlänglich, versetzt mit Salzsäure oder verdünnter Schwefelsäure und tröpfelt alsdann unter Umrühren die Lösung des chromsauren Kalis aus der Bürette zu. Die anfangs fast farblose Lösung wird bald anfangs hell, allmälig dunkler chromgrün. Man nimmt nun von Zeit zu Zeit mittelst des zum Umrühren dienenden feinen Glasstabes einen Tropfen heraus und vereinigt ihn mit einem Tropfen einer Lösung von Ferridcyankalium, deren man viele auf einen Porzellanteller gesprengt hat. Ist die entstehende Blaufärbung noch dunkel, so braucht man mit dem weiteren Zufügen der chromsauren Kalilösung noch nicht ängstlich zu sein; fängt sie aber an schwach zu werden, so setzt man behutsamer zu, und zuletzt prüft man nach Zusatz von je zwei oder je einem Tropfen. Sobald keine Blaufärbung mehr eintritt, ist die Oxydation beendigt. — Da die Reaction so empfindlich ist, so lässt sich der Punkt auf einen Tropfen genau mit Leichtigkeit treffen. Während man am Anfange ganz kleine Tröpfchen der Lösung zur Prüfung verwendet (um den hierdurch entstehenden Substanzverlust möglichst gering zu machen), nimmt man zuletzt grössere Tropfen, damit man die Reaction recht deutlich sehen kann. — Die Genauigkeit der Resultate wird gesteigert, wenn man von der concentrirteren Lösung von chromsaurem Kali nur so lange zusetzt, bis die Oxydation fast beendigt ist, dann aber bis zum Schlüsse die zehnfach verdünnte anwendet.
Bringt man von der eisenhaltigen Substanz genau 1 Grm. in Lösung, so geben die verbrauchten Grade der concentrirteren Lösung die Procente, die der verdünnteren die Zehntelprocente von im Zustande des Oxyduls vorhandenem reinem Eisen an. — Wie bei Anwesenheit von Oxyd zu verfahren ist, wird in §. 90 gesagt werden.
Von den beiden Maassmethoden hat die erste den Vorzug, dass man ohne besondere Prüfung die Beendigung der Oxydation an der eintretenden Röthung der Flüssigkeit wahrnimmt, während der zweiten der sehr wesentliche zukommt, dass sich die Lösung des chromsauren Kalis billig und bequem beschaffen und unverändert aufbewahren lässt.
§. 90.
6. Eisenoxyd.
a. Auflösung.
Viele Verbindungen des Eisenoxyds lösen sich in Wasser, das reine Eisenoxyd, sowie die in Wasser unlöslichen Verbindungen desselben, werden meist von Salzsäure aufgenommen. In manchen Fällen geht die Lösung schwierig von Statten, daher man die Verbindung im feinzertheilten Zustande und die Salzsäure concentrirt anwenden muss. Man nimmt alsdann die Auflösung in einem Kolben vor und beschleunigt sie durch andauerndes Erwärmen, welches oft viele Stunden lang fortgesetzt werden muss. Erhitzung bis zum Kochen ist zweckwidrig. — In Salzsäure unlösliche Eisenerze werden durch Glühen mit kohlensaurem Natron aufgeschlossen.
b. Bestimmung.
Das Eisenoxyd wird nach §. 60 immer als solches gewogen. Es kann ausserdem mittelst einer indirecten Methode und endlich, nach vorhergegangener Reduction zu Oxydul, mittelst Maassanalyse bestimmt werden. — Das Ueberführen in Oxyd geschieht entweder durch Fällung als Oxydhydrat, welcher zuweilen eine Präcipitation als Schwefeleisen oder bernsteinsaures Eisenoxyd vorhergeht, oder durch Glühen. — Während die indirecte Methode und die Maassanalysen in fast allen Fällen anwendbar sind, lassen sich verwandeln in
Eisenoxyd:
a. Durch Fällung als Oxydhydrat:
Alle in Wasser löslichen Salze mit unorganischen oder flüchtigen organischen Säuren, — diejenigen unlöslichen, deren Säure sich beim Auflösen entfernen lässt.
b. Durch Fällung als Schwefeleisen:
Alle Eisenverbindungen ohne Ausnahme.
c. Durch Fällung als bernsteinsaures Eisenoxyd:
Sämmtliche sub a. genannte Verbindungen.
c. Durch Glühen:
Alle Eisenoxydsalze mit flüchtigen Sauerstoffsäuren.
Die Methode d. wird, wo sie angeht, der Schnelligkeit in der Ausführung wie auch der Genauigkeit halber, den anderen vorgezogen. Die Methode b. dient hauptsächlich zur Scheidung des Eisenoxyds von anderen Basen. Sie wird ferner in den Fällen angewendet, in welchen a. nicht zulässig ist, so namentlich bei Gegenwart von Zucker oder anderweitigen nicht flüchtigen organischen Substanzen, sowie zur Bestimmung des Eisenoxyds in seinen Verbindungen mit Phosphorsäure und Borsäure. — Die Methode c. wird lediglich bei Scheidungen angewendet. — Im chromsauren und kieselsauren Salze bestimmt man das Eisenoxyd nach §. 104 und §. 111.
1. Bestimmung als Eisenoxyd.
a. Durch Fällung als Oxydhydrat.
Man versetzt die in einer Schale oder einem Becherglase befindliche Lösung mit Ammon im Ueberschuss, erwärmt bis zum Kochen, filtrirt, wäscht mit heissem Wasser sorgfältig aus, trocknet vollständig (wobei der Niederschlag ausserordentlich zusammenschwindet) und glüht nach der §. 35 angegebenen Methode, indem man am Anfang bei wohl bedecktem Tiegel ganz gelinde, und erst zuletzt bei geöffnetem Deckel und schiefer Lage des Tiegels (Fig. 37) stärkere Hitze giebt. Verfährt man genau wie angegeben, so hat man weder einen Verlust durch Umherspritzen zu befürchten, noch zu besorgen, dass ein Theil des Oxyds durch die Kohle des Filters reducirt werde. Fürchtet man, letzteres sei geschehen, so braucht man nur den Inhalt des Tiegels mit Salpetersäure zu befeuchten, abzudampfen und zu glühen, um die Gewissheit zu erlangen, alles Eisen in der Form von Oxyd zu haben.
Eigenschaften des Niederschlages und Rückstandes §. 60. Die Methode ist frei von Fehlerquellen. — Man trage Sorge, den Niederschlag unter allen Umständen, selbst dann, wenn keine feuerbeständigen Substanzen auszuwaschen sind, vollkommen auszusüssen; denn enthält derselbe noch Salmiak, so erleidet man Verlust, indem sich Eisen als Chlorid verflüchtigt.
b. Durch Fällung als Schwefeleisen.
Man versetzt die in einem Becherglase befindliche Lösung mit Ammon, bis alle freie Säure abgestumpft ist (bei Abwesenheit organischer nicht flüchtiger Substanzen schlägt sich hierbei ein wenig Eisenoxydhydrat nieder, was jedoch keinen Nachtheil bringt), fügt Schwefelammonium im Ueberschuss zu, rührt wohl um und erwärmt ein wenig. Man wird nunmehr in den meisten Fällen einen schwarzen Niederschlag in einer farblosen oder gelblichen Flüssigkeit haben. Ist dies der Fall, so filtrirt man ab. Zeigt hingegen die Flüssigkeit eine grünliche Farbe, was namentlich dann der Fall ist, wenn die Eisenlösung sehr verdünnt war, und von äusserst fein zertheiltem Schwefeleisen herrührt, so lässt man das Becherglas, mit einer Glasplatte bedeckt, an einem mässig warmen Orte so lange stehen, bis die Flüssigkeit gelb geworden, und filtrirt erst dann. Das Filtriren und Auswaschen darf nicht unterbrochen werden. Den Trichter hält man wohl bedeckt. Zum Auswaschen bedient man sich mit etwas Schwefelammonium vermischten Wassers. — Unterlässt man eine dieser Vorsichtsmaassregeln, so erleidet man Verlust, indem sich das Schwefeleisen durch den Sauerstoff der Luft allmälig oxydirt und als schwefelsaures Eisenoxydul in das Filtrat kommt. Da es in diesem durch das darin vorhandene Schwefelammonium wieder niedergeschlagen wird, so färbt sich das Filtrat in solchen Fällen erst grünlich, allmälig setzt sich darin ein schwarzer Niederschlag ab.
Sowie das Auswaschen beendigt ist, bringt man den feuchten Niederschlag sammt dem Filter in ein Becherglas, übergiesst ihn mit etwas Wasser und fügt alsdann Salzsäure hinzu, bis alles Schwefeleisen gelöst ist. Man erwärmt nunmehr, bis der Geruch nach Schwefelwasserstoff verschwunden, filtrirt in einen Kolben, wäscht das rückbleibende Papier sorgfältig aus, erwärmt das Filtrat mit Salpetersäure (§. 89) bis zur erfolgten Oxydation und fällt endlich mit Ammon nach a. —
Enthält eine Lösung von weinsaurem Eisenoxyd-Alkali einen bedeutenden Ueberschuss von kohlensaurem Alkali, so wird, nach Blumenau, die Fällung des Eisens als Schwefeleisen mehr oder weniger verhindert. Man hat daher in solchem Falle die Flüssigkeit mittelst einer Säure fast zu neutralisiren, bevor man mit Schwefelammonium fällt.
c. Durch Fällung als bernsteinsaures Eisenoxyd.
Man versetzt die in einem Kolben befindliche Eisenoxydlösung tropfenweise mit sehr verdünntem Ammon, bis sich ein kleiner Theil des Eisens als Oxydhydrat niedergeschlagen hat, und erwärmt alsdann gelinde, um zu sehen, ob der Niederschlag wieder gelöst wird oder nicht. Wird er gelöst, so fügt man von Neuem einige Tropfen verdünnten Ammons zu und verfährt auf dieselbe Weise, wird er nicht gelöst und zeigt die Flüssigkeit noch braunrothe Farbe, so sind die zur weiteren Fällung erforderlichen Bedingungen erfüllt; ist hingegen die Flüssigkeit farblos, so ist zuviel Ammon hinzugefügt worden, daher man behutsam wieder zuerst etwas Salzsäure, dann neuerdings Ammon hinzusetzt, bis der bezeichnete Punkt erreicht ist. Man fügt alsdann eine ganz neutrale Lösung von bernsteinsaurem Ammon hinzu, so lange noch ein Niederschlag entsteht, erwärmt gelinde, lässt vollständig erkalten, filtrirt, wäscht mit kaltem Wasser, zuletzt mit warmer Ammonflüssigkeit aus, wodurch der Niederschlag, indem er seine Säure grösstentheils verliert, dunkler wird, trocknet endlich das Filter im Trichter, bringt es in einen Platintiegel, erhitzt denselben zuerst bedeckt, dann unbedeckt und indem man einen Luftstrom anbringt, bis das Filter vollständig eingeäschert und der Niederschlag in rothes Oxyd übergegangen ist. — Das Auswaschen des Niederschlages mit Ammon hat zum Zwecke, einen Theil der Säure zu entfernen, da im anderen Falle, wenn man das nur mit Wasser ausgewaschene Salz glüht, leicht ein Theil des Eisenoxyds reducirt wird. — Eigenschaften der Niederschläge §. 60. Die Resultate sind genau.
d. Durch Glühen.
Man erhitzt im bedeckten Tiegel anfangs gelinde, allmälig möglichst heftig, bis das Gewicht des rückbleibenden Oxyds nicht mehr abnimmt.
2. Indirecte Bestimmung nach Fuchs (Journ. f. prakt. Chem. 17. 160).
Dieselbe beruht darauf, dass gelöstes Eisenchlorid, mit metallischem Kupfer gekocht, zu Eisenchlorür wird, während sich eine entsprechende Menge Kupfer als Chlorür auflöst (Fe2Cl3 + 2 Cu = 2 FeCl + Cu2Cl). Kennt man somit die Menge des aufgelösten Kupfers, so lässt sich daraus die des Eisens mit Leichtigkeit berechnen, indem je 1 Aeq. gelöstes Kupfer (396) einem Aeq. Eisen (350) oder einem halben Aeq. Eisenoxyd (500) entspricht.
Man bringt die auf ihren Eisengehalt zu prüfende Substanz zunächst in der Art in Lösung, dass alles Eisen als Chlorid vorhanden ist. Die Salzsäure muss stark vorwalten, damit das sich bildende Kupferchlorür in Lösung bleibt. Sollte sich ein Theil des Eisens als Chlorür gelöst haben, so setzt man Chlorwasser oder chlorsaures Kali zu, um es in Chlorid überzuführen, und kocht sodann im schiefliegenden Kolben, bis alles freie Chlor oder alle zweifach chlorsaure chlorige Säure entwichen ist. — Salpetersäure darf zur Oxydation des Oxyduls nicht angewendet werden. — Sollte bei Auflösung der Substanz ein unlöslicher Rückstand (Thon, Kieselsäure) geblieben sein, so braucht man deshalb nicht abzufiltriren. —
Man verdünnt nun die Auflösung mit heissem Wasser, so dass der Kolben mehr als zur Hälfte angefüllt ist, bringt blank gescheuertes, eisenfreies, genau gewogenes, nicht zu dünnes Kupferblech, in Streifen von etwa 6 Cm. Länge und 2 Cm. Breite, in hinlänglicher Menge hinein (hat man 2–3 Grm. Eisenoxyd in Lösung, so nimmt man 15–20 Grm. Kupfer), verschliesst den Kolben mit einem Korke, welcher eine Glasröhre von nicht zu grossem Durchmesser enthält, legt den Kolben schief und jedenfalls so, dass das Kupfer sich ganz unter der Flüssigkeit befindet, und bringt die Flüssigkeit rasch zum Sieden.
Die Lösung ändert bald ihre Farbe, sie erscheint erst dunkelbraun, hellt sich allmälig auf und wird endlich blassgrün. Aendert sich die Farbe nicht mehr weiter, so verschliesst man die Glasröhre mit etwas Wachs oder einem Kautschukröhrchen, in dessen einem Ende ein Stückchen Glasstab steckt, lässt etwas erkalten, füllt den Kolben mit heissem Wasser, giesst die Flüssigkeit ab, füllt den Kolben nochmals mit heissem Wasser, giesst wieder ab, nimmt das Kupfer heraus, spült es erst mit etwas verdünnter Salzsäure, dann mit Wasser gut ab, legt und wendet es auf Fliesspapier, ohne es aber zu reiben (der dunkle Ueberzug, welchen es zuweilen zeigt, darf nicht entfernt werden), trocknet es an einem warmen Orte und wägt es.
Die angegebenen Regeln müssen wohl eingehalten werden, wenn man genaue Resultate erhalten will.
3. Bestimmung durch Maassanalyse.
Dieselbe wird in der Weise ausgeführt, dass man das Eisenoxyd in Oxydul verwandelt und die Oxydullösung alsdann mittelst einer zu bestimmenden Menge eines Oxydationsmittels von bekanntem Wirkungswerthe wieder oxydirt. Wir haben daher hier nur die Reduction der Oxydlösung zu besprechen, denn das Uebrige wurde bereits beim Eisenoxydul (§. 89) auseinandergesetzt.
a. Reduction durch Schwefelwasserstoff. — Man versetzt die in einem Kolben befindliche, warme salzsaure Lösung mit einem Ueberschuss von gesättigtem Schwefelwasserstoffwasser oder leitet — bei grösseren Quantitäten — Schwefelwasserstoffgas ein, bis die Flüssigkeit stark danach riecht, erhitzt — bei schiefer Lage des Kolbens — zum gelinden Sieden und erhält darin, bis aller Schwefelwasserstoff ausgetrieben ist. Die Lösung kann zur Maassanalyse angewendet werden, ohne dass man den gefällten Schwefel abzufiltriren braucht.
b. Reduction durch Zink. Man bringt in die salzsaure Lösung Streifen von reinem — eisenfreiem — Zinkblech. Es entwickelt sich etwas Wasserstoffgas und — bei Gegenwart von Salpetersäure — Stickoxydulgas. Die Farbe der Lösung wird blässer in dem Maasse, als das Oxyd in Oxydul übergeht. Enthält die Lösung Kupfer oder Arsen, so scheiden sich die Metalle in Form kleiner Blättchen oder als Metallpulver ab. Ist die Reduction vollendet, so filtrirt man ab. Sollte man sich eisenfreies Zink nicht verschaffen können, so bestimmt man die Menge des darin enthaltenen Eisens mittelst Maassanalyse, wägt die Zinkstreifen vorher und nachher und zieht das im gelösten Zink enthaltene Eisen von dem im Ganzen gefundenen ab.
c. Reduction durch schwefligsaures Natron. Man versetzt die in einem Kolben befindliche salzsaure Lösung mit einer concentrirten Lösung von schwefligsaurem Natron und kocht. Sollte durch die erste Portion die Reduction noch nicht vollendet werden, so fügt man eine neue zu. Zuletzt muss das Kochen fortgesetzt werden, bis keine Spur von schwefliger Säure mehr entweicht.
Von diesen Methoden ziehe ich a. vor, indem bei c. die Reduction etwas schwieriger erfolgt und fremde, der Reaction nachtheilige, Metalle nicht gefällt werden, während b. Filtriren und Auswaschen, sowie Rücksichtnahme auf einen Eisengehalt des Zinkes erfordert.
Fünfte Gruppe.
Silberoxyd, Bleioxyd, Quecksilberoxydul, Quecksilberoxyd, Kupferoxyd, Wismuthoxyd, Cadmiumoxyd.
§. 91.
1. Silberoxyd.
a. Auflösung.
Die Verbindungen des Silbers, welche in Wasser unlöslich sind, sowie metallisches Silber, werden am besten in Salpetersäure gelöst, wenn sie darin auflöslich sind. In der Regel genügt verdünnte, Schwefelsilber erfordert concentrirte Säure. Die Auflösung nimmt man am besten in einem Kolben vor. — Chlor-, Brom- und Jodsilber werden weder von Wasser noch von Salpetersäure aufgenommen; um das in denselben enthaltene Silber in Lösung zu bringen, übergiesst man sie, am besten im geschmolzenen Zustande, mit Wasser, legt ein Stückchen reines Zink oder Eisen darauf und setzt etwas Schwefelsäure oder Salzsäure zu. Nach erfolgter Reduction wird der erhaltene Silberschwamm erst mit verdünnter Schwefelsäure, dann mit Wasser ausgewaschen und zuletzt in Salpetersäure gelöst. Zum Behufe ihrer Analyse ist es jedoch nicht nöthig, die genannten Verbindungen in Auflösung zu bringen, wie sogleich gezeigt werden wird.
b. Bestimmung.
Das Silber kann nach §. 61 als Chlorsilber, Schwefelsilber, Cyansilber oder im metallischen Zustande bestimmt werden. Ausserdem wendet man häufig zu seiner Bestimmung eine Maassanalyse an.
Man kann verwandeln in
1. Chlorsilber: 2. Schwefelsilber: 3. Cyansilber:
Alle Silberverbindungen ohne Ausnahme.
4. Metallisches Silber:
Silberoxyd und einige seiner Verbindungen mit leicht flüchtigen Säuren, ferner die Salze mit organischen Säuren, endlich Chlorsilber.
Die Methode 4. wird, wo sie angeht, als die bequemste gern angewendet. Die Methode 1. ist die gewöhnlichste, 2. und 3. dienen meistens nur bei Scheidungen des Silberoxyds von anderen Basen.
Die Bestimmung des Silbers mittelst Maassanalyse ist die in den Münzstätten gebräuchliche.
1. Bestimmung des Silbers als Chlorsilber.
a. Auf nassem Wege.
Um das Silber als Chlorsilber zu bestimmen, kann man dieses von der Flüssigkeit, aus welcher es gefällt wurde, entweder durch Filtration oder aber durch Decantation trennen. Das letztere Verfahren ist bei grösseren Mengen des Niederschlages, das erstere bei geringeren vorzuziehen.
α. Bestimmung durch Decantation.
Man bringt die mässig verdünnte Silberlösung in einen hohen Kolben mit langem Halse und enger Mündung, fügt etwas Salpetersäure zu, erwärmt auf etwa 60°, setzt Salzsäure zu, so lange noch ein Niederschlag entsteht, verschliesst die Mündung des Kolbens mit einem ganz glatten Korke (besser mit einem gut eingeriebenen Glasstopfen) und schüttelt so lange mit Heftigkeit, bis sich das gefällte Chlorsilber in zusammenhängende Klumpen vereinigt hat, und die überstehende Flüssigkeit klar geworden ist. Man reinigt alsdann den Hals des Kolbens von anhängendem Chlorsilber durch Aufschwenken der klaren Flüssigkeit, spült die letzten Theilchen mit der Spritzflasche hinunter und stellt alsdann den Kolben mit lose aufgesetztem Stopfen aufs Sandbad an einen mässig heissen Ort, bis die über dem Niederschlage stehende Flüssigkeit absolut klar geworden ist, was meistens erst nach Verlauf mehrerer Stunden der Fall ist. Die Flüssigkeit wird nunmehr langsam und vorsichtig, so dass kein Theilchen des Niederschlages mit herausgerissen wird, so weit wie möglich in ein Becherglas abgegossen, das Chlorsilber aber behutsam in einen Porzellantiegel mit glatten und steilen Wänden herausgespült. Die allerletzten Theilchen bringt man auf die Weise heraus, dass man in den Kolben wenig Wasser bringt und mittelst desselben, während man die mit dem Finger zu verschliessende Oeffnung nach unten kehrt, die Wandungen vollständig abspült. Die Chlorsilbertheilchen sammeln sich alsdann im Hals und können leicht in den Tiegel gebracht werden, wenn man die Mündung des Kolbens dicht über den Tiegel hält und die Flüssigkeit ausfliessen lässt. — Wenn sich das Chlorsilber in dem Tiegel vollständig abgesetzt hat, was durch Erhitzung im Wasserbade sehr beschleunigt wird, giesst man die überstehende klare Flüssigkeit mit Hülfe eines Glasstabes in das nämliche Becherglas ab, in welchem sich die erst abgegossene befindet, übergiesst das Chlorsilber mit ein paar Tropfen Salpetersäure, dann mit heissem destillirtem Wasser, lässt wieder klar absitzen, giesst neuerdings ab und wäscht auf diese Art so lange aus, bis eine Probe der zuletzt abgegossenen Flüssigkeit mit Silberlösung keine Trübung mehr giebt. Man entfernt alsdann die Flüssigkeit so vollständig als möglich mittelst einer Pipette oder auch durch behutsames Abgiessen, trocknet das Chlorsilber im Wasserbade völlig aus, erhitzt es behutsam bei anfangs ganz gelinder, zuletzt verstärkter Hitze über der Lampe, bis es am Rande zu schmelzen anfängt, lässt erkalten und wägt.
Um nun die angeschmolzene Masse, ohne den Tiegel zu verletzen, herauszubringen, legt man ein Stückchen Eisen oder Zink auf das Chlorsilber und übergiesst mit ganz verdünnter Salz- oder Schwefelsäure. Nach beendigter Reduction reinigt, trocknet und wägt man den Tiegel. — Im Falle die von dem Chlorsilber abgegossenen Flüssigkeiten nicht absolut klar sein sollten, lässt man sie an einem warmen Orte stehen, bis sich die Chlorsilbertheilchen vollständig abgesetzt haben (was unter solchen Umständen oft erst nach vielen Stunden der Fall ist), giesst die klare Flüssigkeit ab, vereinigt den Niederschlag mit der Hauptmasse des Chlorsilbers, wäscht aus, und verfährt wie oben, — oder — und diese Methode führt rascher zum Ziele — man sammelt die kleine Menge des Niederschlages auf einem Filterchen, verfährt damit nach β. und addirt die nachträglich erhaltene kleine Quantität Chlorsilber zur Hauptmenge.
β. Bestimmung durch Filtration.
Man verfährt in Bezug auf die Art des Fällens und Absitzenlassens wie in α., giesst alsdann zuerst die über dem Niederschlage stehende Flüssigkeit durch ein kleines Filter, spült mit Hülfe von heissem Wasser, dem man etwas Salpetersäure zusetzt, das Chlorsilber vollständig darauf, wäscht es zuerst mit salpetersäurehaltigem, zuletzt mit reinem Wasser aus, trocknet scharf, glüht nach §. 36 und wägt. Wenn man nach Vorschrift verfährt, lässt sich das Chlorsilber ohne Schwierigkeit klar abfiltriren. — Man trage Sorge, das Filter vor dem Verbrennen soviel wie möglich von anhängendem Chorsilber zu befreien.
Die Eigenschaften des Niederschlages siehe §. 61. Beide Methoden geben sehr genaue Resultate. — Bei gleich sorgfältiger Ausführung fallen jedoch die nach α. erhaltenen noch etwas genauer aus, als die nach β. gewonnenen, indem man bei letzterer Methode dadurch einen kleinen Verlust erleidet, dass ein wenig des am Filter hängenden Chlorsilbers beim Glühen (durch die reducirende Wirkung des Kohlenoxyds) reducirt wird. (Manche Chemiker bringen das bei der Filterasche befindliche Silber geradezu als metallisches Silber in Rechnung.) Will man diese Fehlerquelle vermeiden, so bringt man die silberhaltige Filterasche in den Tiegel zu dem Chlorsilber, setzt ein wenig verdünnte Salpetersäure zu, erwärmt eine Zeit lang, fügt ein Paar Tropfen Salzsäure zu, dampft ab, trocknet und glüht wie in α.
b. Auf trockenem Wege.
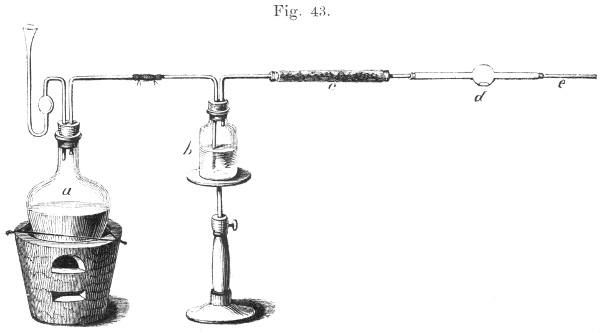
Diese Methode, obgleich auch bei anderen Verbindungen anwendbar, dient in der Regel nur zur Analyse des Brom- oder Jodsilbers. Man bringt zu diesem Behufe die zu analysirende Verbindung in die Kugel einer Kugelröhre, schmilzt sie darin, wägt und leitet reines und trockenes Chlorgas in ganz langsamem Strome darüber. Dem Apparat giebt man folgende Einrichtung: a ist ein Chlorentwickelungsapparat, b enthält concentrirte Schwefelsäure, c Chlorcalcium, d ist die das Jod- oder Bromsilber enthaltende Kugelröhre, e führt das entweichende Chlor zum Fenster hinaus. Wenn die Chlorentwickelung eine Zeit lang im Gange ist, erhitzt man den Inhalt der Kugel zum Schmelzen und erhält ihn darin ein Viertelstunde, während man die geschmolzene Masse dann und wann in der Kugel ein wenig bewegt. Nach Hinwegnahme der Röhre und nach dem Erkalten hält man sie schief, damit das Chlorgas durch Luft verdrängt werde, und wägt. Man leitet alsdann nochmals, wie oben, über die geschmolzene Masse einige Minuten lang Chlor und wägt wiederum. Blieb das Gewicht unverändert, so ist der Versuch beendigt. — Die Resultate fallen bei gehöriger Vorsicht ausserordentlich genau aus.
2. Bestimmung des Silbers als Schwefelsilber.
Das Silber kann man aus sauren, neutralen und alkalischen Lösungen durch Schwefelwasserstoff, sowie aus neutralen und alkalischen Lösungen durch Schwefelammonium vollständig niederschlagen. Soll es mit Schwefelwasserstoff gefällt werden, so kann man sich bei kleinen Mengen von Silber eines frisch bereiteten, völlig klaren Schwefelwasserstoffwassers bedienen; bei grösseren Quantitäten leitet man in die mässig verdünnte, nicht zu saure Lösung gewaschenes Schwefelwasserstoffgas. Nach erfolgter Ausfällung erwärmt man die Flüssigkeit ein wenig, bringt das gefällte Schwefelsilber auf ein gewogenes Filter, wäscht aus, trocknet bei 100° und wägt. Eigenschaften des Niederschlages §. 61. Diese Methode giebt bei sorgfältiger Ausführung recht genaue Resultate. — Man trage Sorge, bei der Filtration die Luft möglichst abzuhalten und dieselbe schnell zu vollführen, damit sich aus dem Schwefelwasserstoffwasser kein Schwefel niederschlage, wodurch das Gewicht des Schwefelsilbers zu hoch ausfallen würde.
In eben beschriebener Weise darf das Schwefelsilber jedoch nur dann gewogen werden, wenn man überzeugt sein kann, dass sich mit dem Schwefelsilber kein Schwefel niedergeschlagen hat, wie dies der Fall sein würde, wenn in der Flüssigkeit Eisenoxyd oder eine andere den Schwefelwasserstoff zersetzende Substanz enthalten gewesen wäre. Im Falle also der Niederschlag freien Schwefel enthält, digerirt man ihn sammt dem Filter mit mässig verdünnter Salpetersäure bei gelinder Wärme bis zur vollständigen Zersetzung (bis der ungelöste Schwefel rein gelb erscheint), filtrirt, spült gut nach und verfährt nach 1.
3. Bestimmung des Silbers als Cyansilber.
Man versetzt die neutrale oder saure Silberlösung mit Cyankalium, bis sich der entstandene Niederschlag von Cyansilber wieder gelöst hat, fügt alsdann Salpetersäure in geringem Ueberschuss zu und erwärmt eine Zeit lang gelinde. Das abgeschiedene Cyansilber sammelt man auf einem gewogenen Filter, wäscht aus, trocknet bei 100° und wägt. Eigenschaften des Niederschlags §. 61. Die Resultate sind ganz genau.
4. Bestimmung als metallisches Silber.
Hat man Silberoxyd, kohlensaures Silberoxyd etc., so glüht man ganz einfach in einem Porzellantiegel bis zu erfolgter Reduction. Bei Salzen mit organischen Säuren ist es zweckmässig, das erste Erhitzen im bedeckten Tiegel vorzunehmen; alsdann nimmt man den Deckel ab und erhitzt stärker, bis alle Kohle verbrannt ist. Eigenschaften des Rückstandes §. 61. Die Methode giebt bei Silberoxyd etc. absolut genaue Resultate. Bei Salzen mit organischen Säuren bekommt man nicht selten ein Unbedeutendes zu viel in Folge eines Kohlengehaltes des reducirten Silbers.
Will man Chlorsilber behufs seiner Analyse in metallisches Silber überführen, so bringt man es in die Kugel einer Kugelröhre, schmilzt es und wägt. Man passt alsdann die Kugelröhre an einen Apparat (Fig. 44), aus dem sich trockenes Wasserstoffgas entwickelt.
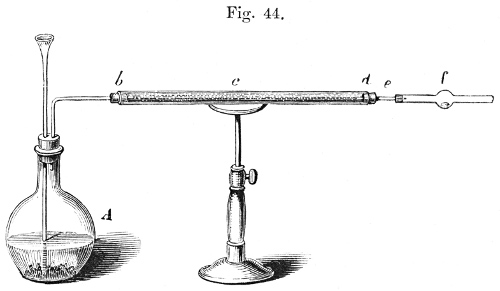
A ist die granulirtes Zink enthaltende Entbindungsflasche, b d ein langes Glasrohr, welches bis c mit Löschpapier und von c bis d mit Chlorcalcium gefüllt ist. — Sobald der Apparat ganz mit Wasserstoff erfüllt und der Gasstrom ruhig und langsam geworden ist, erhitzt man das Chlorsilber zum Schmelzen und erhält es bei mässiger Glühhitze, bis sich keine Salmiaknebel mehr erzeugen, wenn man ein mit Ammon befeuchtetes Glasstäbchen an die Mündung hält, aus der das Gas austritt. Nach dem Erkalten nimmt man die Kugelröhre ab, hält schief, damit das Wasserstoffgas durch Luft verdrängt wird, und wägt. Die Resultate sind ganz genau.
5. Bestimmung durch Maassanalyse.
Das Princip derselben ist folgendes: Man ermittelt die Menge einer Kochsalzlösung von bekanntem Gehalt, welche erforderlich ist, um alles Silber auszufällen, welches in einer Lösung enthalten ist, und erfährt so auch die Menge des Silbers, denn 1 Aeq. Chlornatrium fällt 1 Aeq. Silber aus. — Diese Methode, welche Gay-Lussac an die Stelle der Silberprüfung durch Cupellation setzte und in allen ihren Einzelnheiten aufs Genaueste erforschte, findet sich ausführlich beschrieben in „Gay-Lussac, vollständiger Unterricht über das Verfahren, Silber auf nassem Wege zu probiren, deutsch bearbeitet von J. Liebig, Braunschweig bei Vieweg.“ Ich theile dieselbe hier nur soweit mit, als es für den Gebrauch in chemischen Laboratorien erforderlich ist.
a. Bereitung der Kochsalzlösung. 1 Gramm reines Silber verbindet sich mit 0,32844 Grm. Chlor zu Chlorsilber. Diese Menge Chlor ist enthalten in 0,54142 Grm. Chlornatrium. Löst man daher 5,4142 Grm. chemisch reines Chlornatrium in Wasser zu 1 Liter Flüssigkeit auf, so entsprechen 100 C.C. dieser Lösung genau 1 Grm. Silber, oder jeder C.C. der Lösung entspricht 0,01 Grm. Silber. Ausser dieser einen Lösung bereitet man sich noch eine zehnfach verdünnte, indem man 1 Raumtheil jener mit 9 Raumtheilen Wasser mischt. Jeder C.C. dieser Zehntellösung entspricht somit 0,001 Grm. Silber.
b. Bereitung der gleichfalls nöthigen titrirten Silberlösung. Man löst 1 Grm. chemisch reines Silber in reiner Salpetersäure und verdünnt mit Wasser genau zu 1 Liter Flüssigkeit. Jeder C.C. enthält somit 0,001 Grm. Silber und wird genau ausgefällt durch 1 C.C. der Zehntelkochsalzlösung.
c. Prüfung der titrirten Lösungen. Man löst 1 Grm. chemisch reines Silber in 6 C.C. reiner Salpetersäure bei gelinder Wärme auf und zwar in einer weissen Flasche, die sich durch einen Glasstopfen gut verschliessen lässt, bläst mittelst einer gebogenen Glasröhre die salpetrigen Dämpfe heraus, setzt genau 100 C.C. der concentrirteren Kochsalzlösung zu, dreht den angefeuchteten Glasstopfen fest ein, schüttelt, bis sich das Chlorsilber gut zusammengeballt hat, und die Flüssigkeit klar geworden ist, und fügt nun 1 C.C. der verdünnten Kochsalzlösung zu. Ist die Lösung richtig, so darf hierdurch keine Trübung entstehen. Man bringt jetzt 1 C.C. der titrirten Silberlösung hinzu, schüttelt wiederum, bis die Flüssigkeit klar erscheint, und prüft nun durch Zusatz eines weiteren C.C. der Silberlösung. Die richtig titrirte Lösung darf, wie leicht zu erkennen, auch hierdurch nicht getrübt werden.
d. Ausführung. Soll dieselbe möglichst genau ausfallen, so muss man den Gehalt der zu prüfenden Substanz an Silber einigermaassen genau kennen, wie dies bei Prüfung von Münzen etc. schon an und für sich der Fall ist. — Kennt man denselben gar nicht, so wägt man eine Portion ab, löst erforderlichen Falles in Salpetersäure, tröpfelt zu der Lösung aus einer Bürette von der concentrirteren Kochsalzlösung zu, schüttelt, setzt weiter zu und sucht so möglichst annähernd den Punkt, bei dem keine weitere Fällung mehr erfolgt.
Man wägt nun so viel von der Silberlegirung oder Verbindung ab, dass darin etwa 1 Gramm Silber enthalten ist, löst — sofern man eine Legirung oder ein Silbersalz hat — in der in c. bezeichneten Flasche in reiner Salpetersäure, entfernt etwaige salpetrigsaure Dämpfe durch Einblasen, bringt mittelst einer Pipette genau 100 C.C. der concentrirteren Kochsalzlösung hinzu, dreht den angefeuchteten Glasstopfen fest ein und schüttelt heftig, bis das Chlorsilber gut abgeschieden und die Flüssigkeit klar geworden ist. Man hat nun zu ermitteln, ob in der Flüssigkeit noch Silber oder noch Kochsalz ist. Zu dem Behufe setzt man 1 C.C. der Zehntelkochsalzlösung zu. Entsteht eine Trübung, so ist dies ein Zeichen, dass in der abgewogenen Menge der Substanz mehr als 1 Grm. Silber enthalten war. Man schüttelt, setzt wieder einen C.C. zu und fährt so fort, bis der letzte C.C. keine Trübung mehr giebt. Man kann dann auch annehmen, dass der vorletzte nur zur Hälfte nöthig war, und pflegt daher von den verbrauchten C.C. der Zehntellösung 1,5 C.C. abzuziehen. Die noch übrig bleibenden C.C. geben die Milligramme Silber an, die mehr als 1 Grm. in der abgewogenen Substanz enthalten gewesen sind.
Hat der erste C.C. der Zehntelkochsalzlösung keine Trübung bewirkt, so fügt man zunächst 1 C.C. der titrirten Silberlösung zu, um jenen zu fällen, schüttelt und verfährt dann mit der Silberlösung wie dies zuvor für die verdünnte Kochsalzlösung angegeben worden ist. Die Anzahl der nun noch zugesetzten C.C. (der erste darf natürlich nicht mitgezählt werden), nach Abzug von 1,5 C.C. bezeichnet die Milligramme Silber, welche die abgewogene Substanz weniger enthielt als 1 Gramm.
§. 92.
2. Bleioxyd.
a. Auflösung.
Die Verbindungen des Bleioxyds sind kleinerentheils in Wasser löslich. Von den darin unlöslichen wird der grössere Theil, ebenso wie das reine Oxyd und das metallische Blei, von verdünnter Salpetersäure aufgenommen. (Wendet man dieselbe zu concentrirt an, so erfolgt weder vollständige Zersetzung, noch vollständige Lösung, weil das salpetersaure Bleioxyd in concentrirter Salpetersäure unlöslich ist und sonach das zuerst gebildete die noch nicht angegriffenen Theile des zu lösenden Salzes schützt.) Die Löslichkeitsverhältnisse des Chlorbleies und schwefelsauren Bleioxyds siehe §. 62. Es ist zur Analyse dieser Verbindungen nicht erforderlich, sie zuvor zu lösen, wie sogleich gezeigt werden wird. — Jodblei löst sich nicht in kalter verdünnter Salpetersäure, aber leicht beim Erwärmen unter Abscheidung von Jod. Chromsaures Bleioxyd löst sich ohne Zersetzung nur in Kalilauge. Behufs der Analyse verwandelt man es am besten in Chlorblei (siehe unten.)
b. Bestimmung.
Das Blei kann nach §. 62 als Bleioxyd, schwefelsaures Bleioxyd, chromsaures Bleioxyd, Schwefelblei, Chlorblei, als Bleioxyd + Blei und endlich durch Maassanalyse bestimmt werden.
Man kann zweckmässig verwandeln in
1. Bleioxyd:
a. Durch Fällung: Die in Wasser löslichen Bleisalze und diejenigen unlöslichen, deren Säure beim Auflösen in Salpetersäure entfernt wird.
b. Durch Glühen: α. Bleioxydsalze mit leichtflüchtigen oder zersetzbaren unorganischen Säuren. — β.Bleisalze mit organischen Säuren.
2. Schwefelsaures Bleioxyd:
a. Durch Fällung: Die in Wasser unlöslichen, in Salpetersäure löslichen Salze, deren Säure sich aus der Lösung nicht entfernen lässt.
b. Durch Abdampfen: α. Sämmtliche Oxyde des Bleies, sowie die Bleioxydsalze mit flüchtigen Säuren, ferner Jod- und Brom-Blei. — β. Manche organische Bleiverbindungen.
3. Chromsaures Bleioxyd:
Die in Wasser oder Salpetersäure löslichen Bleiverbindungen.
4. Chlorblei:
Chromsaures Bleioxyd, Jod- und Brom-Blei.
5. Bleioxyd + Blei:
Viele organische Bleiverbindungen.
6. Schwefelblei:
Sämmtliche gelöste Bleisalze bei Scheidungen.
In dieser übersichtlichen Darstellung sind für die verschiedenartigen Bleiverbindungen die Formen angegeben, in welche man sie behufs der Bleibestimmung zweckmässig überführt. Es soll jedoch damit nicht gesagt sein, dass nicht auch andere Verbindungen als die speciell verzeichneten nach der oder jener Methode zweckmässig bestimmt werden könnten, — so lassen sich z. B. sämmtliche sub 1 genannten Verbindungen auch als schwefelsaures Bleioxyd, alle sub 1, 2 und 5 angeführten als Schwefelblei bestimmen etc. — Chlorblei verwandelt man, sofern man nicht vorzieht, es in Wasser zu lösen, behufs seiner Analyse am zweckmässigsten durch Reduction mit Wasseratoffgas nach der §. 91 für Chlorsilber angegebenen Methode in metallisches Blei. Man trage dabei Sorge, es nicht zu stark zu erhitzen, weil sich sonst etwas Chlorblei verflüchtigt. — Die Bleisuperoxyde gehen durch Glühen in Bleioxyd über. Dieser Umstand giebt ein Mittel zu ihrer Analyse, wie auch zu ihrer Auflösung an die Hand. Ohne Glühen bringt man sie am einfachsten in Lösung durch Behandeln mit verdünnter Salpetersäure unter Zusatz von etwas Alkohol. — Die Analyse des schwefelsauren und chromsauren Bleioxyds, wie auch die des Jod- und Brombleies siehe bei den betreffenden Säuren.
1. Bestimmung des Bleies als Bleioxyd.
a. Durch Fällung.
α. Durch Fällung als kohlensaures Bleioxyd.
Man versetzt die mässig verdünnte Lösung mit kohlensaurem Ammon im geringen Ueberschuss, fügt etwas kaustisches Ammon hinzu, erwärmt gelinde und filtrirt nach einiger Zeit ab. Man wäscht alsdann mit reinem Wasser aus, trocknet und glüht in einem Porzellantiegel, nachdem man das Filter auf dessen Deckel verbrannt hat. Eigenschaften des Niederschlages und Rückstandes §. 62. Die Resultate fallen sehr befriedigend, in der Regel um ein Geringes zu niedrig aus. Der Verlust rührt daher, dass das kohlensaure Bleioxyd nicht absolut unlöslich ist, namentlich in Flüssigkeiten, welche reich an Ammonsalzen sind (Vers. Nr. 43). — Man wähle ein kleines dünnes Filter und trage Sorge, den Niederschlag so vollständig vom Filter zu trennen als möglich, damit man nicht einen weiteren Verlust dadurch erleide, dass ein Theilchen des Oxyds beim Einäschern zu Metall reducirt werde.
β. Durch Fällung als kleesaures Bleioxyd.
Man versetzt die Lösung mit oxalsaurem Ammon im Ueberschuss und fügt Ammon hinzu bis zum geringen Vorwalten, lässt absitzen, filtrirt und verfährt wie in α. Der Porzellantiegel bleibt, während man den Niederschlag glüht, unbedeckt. In Betracht der Genauigkeit steht diese Methode der vorigen gleich.
b. Durch Glühen.
Verbindungen, wie kohlensaures oder salpetersaures Bleioxyd, glüht man behutsam in einem Porzellantiegel, bis sie an Gewicht nicht mehr abnehmen. — In welcher Weise man Bleisalze mit organischen Säuren in Oxyd überführt, soll in diesem §. sub 5 gezeigt werden.
2. Bestimmung des Bleies als schwefelsaures Bleioxyd.
a. Durch Fällung.
α. Man versetzt die nicht zu verdünnte Auflösung mit mässig verdünnter reiner Schwefelsäure in geringem Ueberschuss, mischt das doppelte Volum Weingeist hinzu, lässt einige Stunden absitzen, filtrirt, wäscht mit Weingeist aus, trocknet und glüht nach der §. 36 angegebenen Methode. Man kann zwar bei gehöriger Vorsicht das Glühen in einem Platintiegel vornehmen, die Anwendung eines dünnen Porzellantiegels ist jedoch räthlicher. — Man beobachte ferner die oben bei 1. a. angegebenen Vorsichtsmaassregeln.
β. Im Falle der Zusatz von Alkohol nicht angeht, setze man einen nicht zu geringen Ueberschuss von Schwefelsäure zu, filtrire den Niederschlag nach längerem Absetzen geradezu ab, wasche mit Wasser, dem man einige Tropfen Schwefelsäure zugesetzt hat, aus, verdränge zuletzt die saure Flüssigkeit durch mehrmaliges Waschen mit Weingeist und verfahre wie oben.
Eigenschaften des Niederschlages §. 62. Die Methode giebt bei dem Verfahren α. sehr genaue Resultate, kaum weniger genaue bei dem Verfahren β., sofern man die angegebene Vorschrift genau befolgt. — Versäumt man es jedoch, einen gehörigen Ueberschuss von Schwefelsäure zuzusetzen, so wird, z. B. bei Gegenwart von Ammonsalzen, Salpetersäure etc., das Blei nicht vollständig ausgefällt, und wäscht man mit reinem Wasser aus, so lösen sich merkliche Spuren des Niederschlages wieder auf. — Diese Umstände haben veranlasst, dass man bisher die Methode β. für wenig genau hielt.
b. Durch Abdampfen.
α. Man bringt die abgewogene Substanz in ein gewogenes Schälchen, löst sie in schwacher Salpetersäure, fügt mässig verdünnte reine Schwefelsäure im geringen Ueberschuss zu, verdampft bei gelinder Wärme, zuletzt hoch über der Lampe, bis alle überschüssige Schwefelsäure entwichen ist. Die Operation kann, wenn keine organische Substanz zugegen ist, ganz getrost in einem Platinschälchen vorgenommen werden, im anderen Falle wählt man ein leichtes Porzellanschälchen. Die Resultate fallen bei vorsichtigem Abdampfen völlig genau aus.
β. Um organische Bleiverbindungen in schwefelsaures Bleioxyd zu verwandeln, übergiesst man sie in einem Porzellantiegel mit reiner concentrirter Schwefelsäure im Ueberschuss, verdampft vorsichtig im wohlbedeckten Tiegel, bis alle Schwefelsäure entwichen, glüht und wägt. Sollte der Rückstand bei einmaligem Abdampfen nicht ganz weiss sein, so befeuchtet man nochmals mit Schwefelsäure und wiederholt die Operation. — Die Resultate fallen bei gehöriger Vorsicht genau aus, in der Regel erleidet man aber einen geringen Verlust, indem mit dem entweichenden schwefligsauren und kohlensauren Gas leicht Spuren des Salzes hinweggeführt werden.
3. Bestimmung als chromsaures Bleioxyd.
Man versetzt die neutrale oder schwach saure Lösung mit neutralem chromsaurem Kali im Ueberschuss, fügt, sofern freie Salpetersäure zugegen gewesen ist, essigsaures Natron in genügender Menge zu, auf dass an die Stelle der freien Salpetersäure freie Essigsäure tritt, lässt in gelinder Wärme absitzen, filtrirt durch ein bei 100° getrocknetes, gewogenes Filter, wäscht mit Wasser aus, trocknet bei 100° und wägt. Eigenschaften des Niederschlages §. 72. Resultate genau.
Anstatt den Niederschlag von chromsaurem Bleioxyd zu wägen, hat H. Schwarz (Annal. d. Chem. u. Pharm. 84, 92) empfohlen, die Chromsäure darin maassanalytisch zu bestimmen, indem man dasselbe nach dem Auswaschen sammt dem Filter mit einer salzsauren Auflösung einer abgewogenen, überschüssigen Menge Eisen zusammenbringt und erwärmt. Man erhält so Chlorblei, Chromchlorür und Eisenchlorid neben überschüssigem Eisenchlorür, indem je 1 Aeq. Chromsäure 3 Aeq. Eisen aus dem Zustande des Oxyduls oder Chlorürs in den des Oxyds oder Chlorids überführen [2(PbO, CrO3) + 6FeCl + 8ClH = 3Fe2Cl3 + 2PbCl + Cr2Cl3 + 8HO]. Bestimmt man nun durch Chamäleonlösung oder durch chromsaures Kali (§. 89. 2.), wie viel Eisen noch als Oxydul vorhanden ist, so erfährt man, wie viel oxydirt wurde. Hieraus ergiebt sich die Menge der Chromsäure und folgeweise die des Bleies.
Je 3 Aeq. Eisen (1050 Thle.), welche aus dem Zustande des Oxyduls in des den Oxyds übergeführt wurden, entsprechen 1 Aeq. Blei (1294,6 Thle.). — Die Fällung nimmt man in einer Porzellanschale vor, nachdem die Flüssigkeit im Wasserbade gelinde erwärmt worden ist. Die in der Schale fester haftenden Theile des Niederschlages braucht man nicht auf das Filter zu bringen, da man dieses, zur Behandlung mit der Eisenchlorürlösung, doch wieder in die Schale zurückbringt. — Der Ueberschuss der Salzsäure in letzterer darf nicht zu gering sein. — Die dunkelgrüne Lösung wird noch heiss filtrirt, die Filter gut ausgewaschen. Da die grüne Farbe der Lösung das Erkennen der Rothfärbung (bei Anwendung von übermangansaurem Kali) etwas erschwert, so räth Schwarz, den letztzugefügten Tropfen nicht mitzuzählen. — Man erkennt auf den ersten Blick, dass diese maassanalytische Bestimmung des chromsauren Bleioxyds nur vortheilhaft sein kann, wenn eine grössere Anzahl von Bestimmungen hinter einander gemacht werden soll. Man bereitet sich in dem Fall eine für alle genügende Menge Eisenchlorürlösung, bestimmt deren Gehalt an Oxydul und setzt bei den einzelnen Proben abgemessene Mengen derselben zu.
4. Bestimmung als Chlorblei.
Bei einigen Scheidungen bestimmt man das Blei als Chlorblei, indem man die Auflösung mit überschüssiger Salzsäure versetzt, im Wasserbade stark einengt, den Rückstand mit absolutem Alkohol, dem man etwas Aether zugemischt hat, behandelt, absitzen lässt, abfiltrirt, mit ätherhaltigem Weingeist auswäscht, trocknet und gelinde erhitzt. Das Erhitzen darf nicht bis zum Glühen gesteigert werden, sonst verflüchtigt sich etwas Chlorblei. Im Uebrigen wird die Operation nach der in 1. α. angegebenen Weise ausgeführt.
5. Bestimmung als Bleioxyd + Blei.
Man erhitzt die organische Blei Verbindung (1–2 Grm.) in einem kleinen gewogenen Porzellanschälchen ganz gelinde und zwar lässt man die Hitze zuerst auf den Rand des Schälchens wirken, so dass die stattfindende Zersetzung an einer Seite ihren Anfang nimmt und langsam fortschreitet. Wenn die ganze Masse zersetzt ist, erhitzt man etwas stärker, bis man kein verglimmendes Theilchen mehr bemerkt, und bis der Rückstand als ein kohlefreies Gemenge von Bleioxyd und Bleikügelchen erscheint. Man wägt denselben nunmehr, erwärmt ihn alsdann mit Essigsäure, bis das Oxyd vollständig gelöst ist, was leicht erfolgt, wäscht durch Decantation aus, giesst zuletzt ab, erwärmt bis zum Entfernen des Wassers und wägt das rückbleibende metallische Blei. Zieht man sein Gewicht von dem erst erhaltenen ab, so erfährt man die Menge des im Rückstand enthalten gewesenen Oxyds. Berechnet man dessen Gehalt an Metall und addirt ihn zu dem Gewichte des direct erhaltenen Bleies, so bekommt man die Totalmenge des in der Verbindung enthaltenen Metalls.
Man hat bei diesem Verfahren zwei Umstände besonders zu beobachten; einmal muss man die Zersetzung langsam einleiten, denn bei rascher Verbrennung der Kohle und des Wasserstoffs der Verbindung auf Kosten des Sauerstoffs im Bleioxyd entsteht eine so hohe Temperatur, dass sich Blei in sichtbaren Dämpfen verflüchtigt, — und ferner muss man Sorge tragen, dass keine Kohle im Rückstande bleibt, was man beim Behandeln mit Essigsäure mit Gewissheit erfährt. Die Vernachlässigung des ersten Umstandes erniedrigt, die des letzten erhöht die zu findende Zahl. Die Methode ist im Uebrigen sehr bequem und ihre Resultate bei vorsichtiger Ausführung recht genau.
In der neueren Zeit hat Dulk folgende Modification des ursprünglich von Berzelius herrührenden Verfahrens angegeben. Man glüht die Verbindung in einem bedeckten Porzellantiegel gelinde bis zum vollständigen Verkohlen der organischen Substanz, lüftet alsdann den Deckel und rührt mit einem Eisendraht um. Die Masse kommt ins Erglühen, es entsteht ein Gemenge von Blei und Bleioxyd, welches noch unverbrannte Kohle enthalten kann. Man legt nun einige Krystalle von trockenem salpetersaurem Ammon in den Tiegel, welchen man zuvor aus der Flamme entfernt hat, und bedeckt ihn. Das Salz schmilzt, oxydirt das Blei und verwandelt es theilweise in salpetersaures Oxyd. Man glüht nun den Tiegel, bis keine Dämpfe von Untersalpetersäure mehr sichtbar sind, und wägt das erhaltene Oxyd. — Bei diesem Verfahren ist man sicher, dass alle Kohle verbrannt wird, auch spart man eine Wägung. Seine Genauigkeit hat Dulk nachgewiesen. Es verdient empfohlen zu werden.
6. Bestimmung des Bleies als Schwefelblei.
α. Dieselbe geschieht genau in der nämlichen Weise und mit derselben Genauigkeit, wie die des Schwefelsilbers, nur darf man bei Fällung aus sauren Lösungen nicht erwärmen, sonst löst sich wieder ein Theil des Schwefelbleies auf. Eigenschaften des Niederschlages §. 62.
β. Ist der Niederschlag verunreinigt durch mit niedergefallenen Schwefel, so dass er nicht als Schwefelblei gewogen werden kann, so verwandelt man ihn auf folgende Weise in schwefelsaures Bleioxyd. Man trocknet im Filter, schüttet den Inhalt in ein Becherglas, in welches man dann auch das Filter wirft, und setzt tropfenweise reine rauchende Salpetersäure zu, indem man das Glas mit einer Glasplatte bedeckt hält. Nach beendigter Oxydation erwärmt man eine Zeit lang gelinde, bringt den Inhalt des Becherglases in ein kleines Porzellanschälchen, spült nach, fügt einige Tropfen reine Schwefelsäure hinzu, verdampft vorsichtig und glüht zuletzt. Die Genauigkeit des Resultates hängt ganz von der angewendeten Sorgfalt ab. — Nimmt man zur Oxydation keine rauchende Säure, so scheidet sich Schwefel ab, der sich beim Erwärmen mit Salpetersäure nur äusserst langsam oxydirt.
7. Bestimmung des Bleies durch Maassanalyse.
Ausser der in neuester Zeit angegebenen, unter 3. dieses §. angeführten Schwarz'schen Methode sind früher noch folgende Verfahrungsweisen empfohlen worden.
a. Von Flores Domonte.
Man versetzt die Bleilösung mit Kali- oder Natronlauge in Ueberschuss und erhitzt zum Kochen, bis das niedergefallene basische Salz wieder gelöst ist. Man fügt nun zu der kochenden Lösung eine titrirte verdünnte Lösung von Schwefelnatrium, so lange noch ein Niederschlag erfolgt. Um diesen Punkt gehörig zu treffen, ist es erforderlich, die Flüssigkeit von Zeit zu Zeit sich klären zu lassen.
Die Schwefelnatriumlösung bereitet man, indem man eine abgemessene Menge Natronlauge mit Schwefelwasserstoff vollkommen sättigt (wodurch man Schwefelwasserstoff-Schwefelnatrium erhält) und dann eine gleiche Menge Natronlauge zumischt. Man verdünnt die Lösung so weit, dass sie etwa 8 Gramm wasserfreies Schwefelnatrium im Liter enthält. (Wäre daher das specif. Gewicht der Natronlauge 1,15 = 10 Proc. Natron, so hätte man 28 C.C. derselben mit Schwefelwasserstoff zu sättigen, dann 28 C.C. weiter zuzufügen und das Ganze auf 1000 C.C. zu verdünnen.) 50 C.C. = 100° der so bereiteten Lösung fällen alsdann etwa 1 Gramm Blei. — Um nun den Gehalt der Lösung genau festzustellen, wendet man sie in oben beschriebener Weise auf eine 1 Gramm Blei enthaltende abgemessene Menge einer Bleilösung von bekanntem Gehalte an. Da sich die Schwefelnatriumlösung leicht verändert, muss dieselbe für jede neue Reihe von Versuchen aufs Neue titrirt werden. — Die Zersetzung, welche der angeführten Methode zu Grunde liegt, wird ausgedrückt durch die Gleichung PbO + NaS = PbS + NaO.
b. Von Marguerite.
Man fügt zu einer kochenden stark alkalischen Bleioxydlösung so lange eine Lösung von übermangansaurem Kali, bis alles Blei als Bleihyperoxyd gefällt ist. Die Uebermangansäure geht dabei in Manganhyperoxyd über. 3PbO + Mn2O7 = 3PbO2 + 2MnO2. Sobald man sich dem genannten Punkte nähert, färbt sich die Flüssigkeit grün, wird aber bei längerem Kochen wieder farblos. Verschwindet endlich die grüne Farbe auch bei andauerndem Kochen nicht mehr, so ist die Hyperoxydation des Bleies vollendet. — Die Ausführung dieser Methode wird lästig durch das unangenehme Stossen der Flüssigkeit, welches durch die entstandenen Niederschläge bedingt wird; auch gelingt es nur schwierig, den fraglichen Punkt ganz genau zu treffen. Die Darstellung der Lösung des übermangansauren Kalis siehe §. 89. Das Titriren derselben geschieht mit Hülfe einer Bleilösung von bekanntem Gehalte und muss vor jeder Versuchsreihe wiederholt werden. — Wendet man die zur Eisenbestimmung titrirte Lösung an, von welcher 50 C.C. 1 Grm. Eisen entsprechen, so kann man sich merken, dass 50 C.C. 1,11 Grm. Blei aus Oxyd in Hyperoxyd überführen.
§. 93.
3. Quecksilberoxydul.
a. Auflösung.
Das Quecksilberoxydul und seine Verbindungen löst man zum Behufe der Quecksilberbestimmung stets am zweckmässigsten in der Weise auf, dass man eine Oxydlösung bekommt, weil es schwierig ist, sie so zu lösen, dass man eine völlig von Oxyd freie Oxydullösung erhält. Man erwärmt sie demzufolge zuerst eine Zeit lang mit überschüssiger Salpetersäure, setzt etwas Salzsäure zu und fährt mit dem Erwärmen fort, bis man eine völlig klare Lösung erlangt hat. Auf diese Weise können alle Quecksilberoxydulverbindungen, wie auch das metallische Quecksilber in Lösung gebracht werden.
b. Bestimmung.
Dem Gesagten zufolge kommt die Bestimmung des Quecksilberoxyduls mit der des Quecksilberoxyds überein und wir können daher auf den folgenden Paragraphen verweisen. Wie man Quecksilberoxydul neben Oxyd bestimmt, wird im fünften Abschnitte gezeigt werden.
§. 94.
4. Quecksilberoxyd.
a. Auflösung.
Das Quecksilberoxyd und die in Wasser unlöslichen Verbindungen desselben werden je nach Umständen in Salzsäure oder in Salpetersäure gelöst, Quecksilbersulfid erwärmt man mit Salzsäure und fügt Salpetersäure hinzu bis zur erfolgten Lösung.
b. Bestimmung.
Das Quecksilber kann nach §. 63 als metallisches Quecksilber, Quecksilberchlorür, Quecksilbersulfid, oder Quecksilberoxyd gewogen werden; bei Scheidungen bestimmt man es zuweilen als Glühverlust. — Auch durch Maassanalyse lässt es sich bestimmen.
Die drei ersten Bestimmungsarten lassen sich in allen Fällen anwenden. Die Bestimmung als Oxyd dagegen ist nur bei Verbindungen des Quecksilberoxyds oder Oxyduls mit Salpetersäure möglich. — Die Methode, das Quecksilber als Sulfid zu bestimmen, verdient ihrer Genauigkeit, Einfachheit und leichten Ausführbarkeit wegen in den meisten Fällen den Vorzug. Die maassanalytische Methode setzt voraus, dass die Lösung keine Salzsäure, überhaupt keine Chlorverbindung enthalte.
1. Bestimmung als metallisches Quecksilber.
Dieselbe kann ausgeführt werden:
a. Auf trockenem Wege.
Man bringt in ein, 1½ Fuss langes, 3–4 Linien weites, am hinteren Ende zugeschmolzenes Rohr von schwer schmelzbarem Glase hinten hin eine zwei Zoll betragende Schicht trockenes Kalkhydrat, darauf das innige Gemenge der zu analysirenden Quecksilberverbindung mit einem Ueberschuss von Natronkalk (§. 45. 4.), sodann den Natronkalk, mit dem man den Mischungsmörser nachgespült hat, ferner eine Schicht reinen Natronkalk und endlich, einen lockeren Pfropf von reinem Asbest, zieht alsdann die Röhre vorn aus und biegt sie in einem etwas stumpfen Winkel um. — Die Manipulationen beim Mischen und Einfüllen sind dieselben, welche bei der organischen Analyse angewendet werden, daher dieselben hier nicht ausführlicher beschrieben worden sind.
Die so zugerichtete Röhre legt man, nachdem man durch Aufklopfen derselben einen Canal über der Füllung erzeugt hat, in einen Verbrennungsofen und senkt die Spitze in einen Wasser enthaltenden Kolben, so dass die Oeffnung durch das Wasser halb geschlossen ist.
Die Anordnung des Apparates wird durch Fig. 45 veranschaulicht. a — b enthält Kalkhydrat, b — c die Mischung, c — d den zum Nachspülen verwendeten, d — e reinen Natronkalk, e — f den Asbestpfropf.
Man umgiebt die Röhre wie bei einer organischen Analyse, von e nach a langsam fortschreitend, mit glühenden Kohlen, treibt zuletzt durch Erhitzung des im hinteren Theile der Röhre liegenden Kalkhydrats den letzten Rest der Quecksilberdämpfe aus der Röhre, schneidet, noch während dieselbe im vollen Glühen ist, den Hals bei f ab, spült den abgeschnittenen Theil mit Hülfe einer Spritzflasche in den Kolben vollständig ab, vereinigt die überdestillirten Quecksilberkügelchen durch Umschütteln, giesst nach längerem Stehen das ganz klare Wasser ab, das Quecksilber aber in einen gewogenen Porzellantiegel, nimmt den grössten Theil des noch dabei befindlichen Wassers mit Löschpapier weg und trocknet zuletzt unter einer Glocke neben Schwefelsäure, bis das Gewicht constant bleibt. Wärme darf nicht angewendet werden. Eigenschaften des Quecksilbers §. 63.
Diese Methode kann auch bei organischen Verbindungen angewendet werden. — Die Genauigkeit der Resultate ist von der Sorgfalt bei der Ausführung geradezu abhängig. — Dieselbe wird auf die Spitze getrieben durch Anwendung des etwas complicirteren Verfahrens, welches Erdmann und Marchand zum Behufe der Atomgewichtsbestimmung des Quecksilbers und Schwefels angewendet haben, und hinsichtlich dessen ich auf die Originalarbeit verweisen muss. Journ. f. prakt. Chem. XXXI, S. 385; auch: Pharmaceut. Centralblatt. 1844. S. 354.
b. Auf nassem Wege.
Man fällt die mit freier Salzsäure versetzte, von etwa anwesender Salpetersäure durch wiederholtes Abdampfen mit Salzsäure befreite, in einem Kolben befindliche Lösung mit einer klaren, freie Salzsäure enthaltenden Auflösung von Zinnchlorür, welche man im Ueberschuss zusetzt, kocht kurze Zeit und lässt erkalten.
Die nach längerem Stehen völlig klar gewordene Flüssigkeit giesst man von dem metallischen, im günstigen Falle zu einer Kugel zusammengeflossenen Quecksilber ab, wäscht dieses durch Decantation erst mit Salzsäure enthaltendem, dann mit reinem Wasser ab und bestimmt es sodann wie in a.
Haben sich die Quecksilbertheilchen nicht zu einer Kugel vereinigt, so giesst man die klare Lösung ab, giebt etwas mässig verdünnte Salzsäure in den Kolben und kocht kurze Zeit, wodurch man seinen Zweck in der Regel bald erreicht. — Eigenschaften des Quecksilbers §. 63.
Statt des Zinnchlorürs kann man sich auch anderer Reductionsmittel, so der phosphorigen Säure, der schwefligen Säure etc. bedienen.
Diese Methode giebt nur bei sehr sorgfältiger Ausführung genaue Resultate. In der Regel wird zu wenig erhalten, vergleiche Versuch Nro. 68. (Derselbe rührt nicht von mir selbst, sondern von einem meiner Schüler her.) Der Verlust ist jedoch nicht in der Methode begründet, wie gewöhnlich angenommen wird, d. h. er rührt nicht von dem beim Kochen und Trocknen verdampfenden Quecksilber her (Vers. Nro. 50), sondern seine Ursache ist die, dass man in der Regel das Quecksilber nicht ganz vollständig absitzen lässt und überhaupt durch Mangel an Sorgfalt beim Decantiren, Abtrocknen mit Papier etc. Verlust veranlasst. — Enthält eine Lösung viel Salpetersäure, so ist es jedenfalls besser, das Quecksilber als Schwefelquecksilber zu bestimmen.
2. Bestimmung als Quecksilberchlorür.
Man versetzt die Quecksilberlösung mit Salzsäure, sofern sie solche noch nicht enthält, fügt Kalilauge zu, bis der Ueberschuss der Säure beinahe, aber noch nicht ganz, gesättigt ist, vermischt mit einer Lösung von ameisensaurem Natron im Ueberschuss und stellt 4 Tage lang an einen 60 bis 80° C. warmen Ort. Nach dieser Zeit filtrirt man die Lösung von dem gefällten Quecksilberchlorür ab und bringt dieses auf ein bei 100° getrocknetes und gewogenes Filter. Das Filtrat lässt man nochmals 24 Stunden bei 60 bis 80° C. stehen. Bildet sich in dieser Zeit wiederum ein Niederschlag von Calomel, so filtrirt man denselben zum ersten und lässt das Filtrat noch einmal in der Wärme stehen, — bleibt hingegen das Filtrat klar, so ist man sicher, alles Quecksilber auf dem Filter zu haben. Man wäscht alsdann aus, trocknet bei 100° und wägt. — Uebersteigt die Temperatur beim Fällen 80° um ein Erhebliches, so fällt der Niederschlag durch eingemengtes Quecksilber grau aus. Der Versuch ist in solchem Falle zu verwerfen.
Diese Methode schreckt durch ihre Langwierigkeit ab und giebt nur bei grösster Vorsicht genaue Resultate. — Wirklichen Werth hat sie nur für die Scheidung des Quecksilbers von einigen anderen Metallen.
3. Bestimmung als Quecksilbersulfid.
a. Hat man eine von Salpetersäure freie Quecksilberoxydlösung, so macht man sie, wenn sie es noch nicht ist, mit ein wenig Salzsäure sauer, bringt sie in eine mit einem Glasstopfen verschliessbare Flasche und versetzt mit frisch bereitetem klaren und gesättigten Schwefelwasserstoffwasser im geringen Ueberschuss, so dass nach dem Umschütteln der Geruch nach Schwefelwasserstoff deutlich hervortritt, verstopft die Flasche und lässt absitzen.
b. Ist der Quecksilbergehalt so bedeutend, dass man eine zu grosse Menge Schwefelwasserstoffwasser nöthig hätte, so leitet man in die mässig verdünnte Lösung gewaschenes Schwefelwasserstoffgas.
c. Enthält die Lösung Salpetersäure, so versetzt man sie mit Kali, bis dieselbe fast abgestumpft ist (die Säure muss jedoch noch vorwalten), fügt alsdann eine klare Cyankaliumlösung im Ueberschuss zu und fällt das Quecksilber aus dieser Lösung durch Schwefelwasserstoffwasser, durch eingeleitetes Gas oder auch durch farbloses Schwefelammonium.
Nach dem Absitzen filtrirt man den Niederschlag auf einem gewogenen Filter ab, wäscht ihn rasch mit kaltem Wasser aus, trocknet bei 100° und wägt.
Sollte durch irgend eine Veranlassung, z. B. durch die Gegenwart von Eisenoxyd, Chromsäure etc., der Niederschlag freien Schwefel enthalten, so bringt man ihn noch feucht sammt dem Filter in einen kleinen Kolben, erwärmt ihn darin mit Salzsäure und fügt tropfenweise Salpetersäure zu, bis der ausgeschiedene Schwefel eine rein gelbe Farbe angenommen hat; man verdünnt alsdann mit Wasser, filtrirt und fällt neuerdings als Schwefelquecksilber und zwar nach c.
Eigenschaften des Niederschlages siehe §. 63.
Diese Methode verdient nach meiner Erfahrung vor den übrigen den Vorzug. Ihre Resultate sind bei gehöriger Sorgfalt höchst genau.
4. Bestimmung als Quecksilberoxyd.
Handelt es sich darum, Quecksilber in Verbindungen seiner Oxyde mit den Säuren des Stickstoffs zu bestimmen, so kann dies — nach Marignac (Jahresb. von Liebig und Kopp 1849. S. 594) — sehr gut in Form von Oxyd geschehen. — Man erhitzt zu dem Behuf das Salz in einer Kugelröhre, deren eines in eine Spitze ausgezogenes Ende in Wasser taucht, während das andere mit einem Gasometer in Verbindung steht, mittelst dessen man, so lange erhitzt wird, trockene Luft durchleitet, wodurch man leicht die völlige Zersetzung des Salzes vollbringt, ohne doch die zu erreichen, bei welcher das Oxyd selbst zerlegt werden würde.
5. Bestimmung durch Maassanalyse (nach Liebig, Annal. der Chem. und Pharm. 85, 307).
Dieselbe beruht darauf, dass phosphorsaures Natron zwar aus salpetersaurer Quecksilberoxydlösung, nicht aber aus Quecksilberchloridlösung phosphorsaures Quecksilberoxyd in Gestalt eines anfangs flockigen, bald aber krystallinisch werdenden, weissen Niederschlages fällt, und dass daher Chlornatrium den in ersterer Lösung entstandenen Niederschlag — so lange er noch nicht krystallinisch geworden — mit Leichtigkeit wieder löst, indem sich phosphorsaures Natron und Quecksilberchlorid bilden. Kennt man daher die zur Lösung des Niederschlages erforderliche Menge Kochsalz, so ergiebt sich daraus auch die des Quecksilbers; denn je 1 Aeq. Chlornatrium löst 1 Aeq. Quecksilberoxyd (in Form von phosphorsaurem Oxyd), somit sind 0,54103 Grm. Chlornatrium erforderlich, um 1 Grm. des Oxyds zu lösen.
a. Bereitung der titrirten Chlornatriumlösung. Man löst 10,8206 Grm. reines Chlornatrium in Wasser zu 1 Liter Flüssigkeit (Liebig mischt 20 C.C. bei gewöhnlicher Temperatur gesättigte Kochsalzlösung mit 566,8 C.C. Wasser). Jeder C.C. der auf eine oder die andere Art bereiteten Lösung entspricht 0,020 Grm. Quecksilberoxyd.
b. Herstellung der Quecksilberoxydlösung. Dass dieselbe frei von Chlorverbindungen sein und alles Quecksilber als Oxyd enthalten müsse, ergiebt sich aus dem Gesagten von selbst; aber auch eine gewisse Verdünnung ist nöthig, wenn der Versuch gut gelingen soll. Nach Liebig's Angabe ist es gut, wenn die zur Probe dienende Quecksilberlösung in 10 C.C. nicht mehr als etwa 0,2 Grm. Oxyd enthält. — Findet man daher bei einem ersten vorläufigen Versuch, dass die Concentration zu stark ist, so verdünnt man sie entsprechend, ehe man zur eigentlichen Bestimmung schreitet. — Die Quecksilberlösung darf ferner nicht zu viel freie Säure enthalten; sie enthält die richtige Menge, wenn nach dem Zusatz der sogleich anzugebenden Menge von phosphorsaurer Natronlösung die Mischung nicht mehr sauer reagirt. Eine zu stark saure Lösung versetzt man mit kohlensaurem Natron, bis sich basisches Salz niederschlägt und löst dieses mit einem oder zwei Tropfen Salpetersäure wieder auf.
c. Ausführung. Dieselbe lässt sich in zweierlei Art bewerkstelligen; am besten wendet man beide an, da die erste ein etwas zu hohes, die zweite ein etwas zu niedriges Resultat liefert, und sich somit bei Combinirung beider die Fehler ausgleichen.
Methode I. Man misst 10 C.C. von der Quecksilberlösung in ein Becherglas ab, setzt 3–4 C.C. einer gesättigten Lösung von phosphorsaurem Natron zu und lässt sogleich, ehe der Niederschlag krystallinisch geworden, Kochsalzlösung — zuletzt sehr behutsam — zufliessen, bis der Niederschlag eben verschwunden ist.
Angenommen, man habe hierzu 12,5 C.C. Kochsalzlösung verbraucht, so misst man (Methode II.) jetzt 12,5 derselben Kochsalzlösung ab, setzt 3 bis 4 C.C. phosphorsaure Natronlösung zu und lässt zu dieser Mischung aus einer Bürette von der nämlichen Quecksilberlösung fliessen, bis ein bleibender Niederschlag sich eben einstellt. Gesetzt, man habe dazu 10,25 C.C. Quecksilberlösung verbraucht, so ergiebt sich der wahre Gehalt derselben aus der Betrachtung, dass 12,5 + 12,5 = 25 C.C. Kochsalzlösung 10 + 10,25 = 20,25 Quecksilberoxydlösung entsprochen haben. Da nun 1 C.C. Kochsalzlösung 0,020 Grm. Quecksilberoxyd entspricht, so entsprechen 25 C.C. 0,5 Grm. — Diese waren in den 20,25 C.C. der Quecksilberlösung enthalten.
Das Verfahren, in dieser Weise ausgeführt, liefert, wie Liebig durch zahlreiche Belege erwiesen hat, sehr annähernde Resultate, z. B. 0,1878 Grm. statt 0,1870, — 0,174 Grm. statt 0,1748 Grm, — 0,1668 Grm. statt 0,1664 Grm. etc.
§. 95.
5. Kupferoxyd.
a. Auflösung.
Die meisten Verbindungen des Kupferoxyds lösen sich in Wasser. Das metallische Kupfer, das Oxyd und seine in Wasser unlöslichen Salze löst man in verdünnter Salpetersäure. Schwefelkupfer erwärmt man so lange mit mässig verdünnter Salpetersäure, bis der ausgeschiedene Schwefel rein gelb erscheint. Durch Zusatz von etwas Salzsäure kann man die vollständige Zersetzung sehr beschleunigen.
b. Bestimmung.
Das Kupfer wird nach §. 64 in der Kegel als Oxyd gewogen. In diese Form bringt man es entweder geradezu durch Fällung oder Glühen, oder nach vorhergegangener Fällung als Schwefelkupfer. — Ausser diesen Methoden kann man noch ein indirectes Verfahren, sowie verschiedene maassanalytische Methoden anwenden. — Während letztere fast in allen Fällen anwendbar sind, kann man bestimmen
1. Als Kupferoxyd:
a. durch Fällung als solches:
α. direct: Sämmtliche in Wasser lösliche Kupferoxydsalze, sowie diejenigen unlöslichen, deren Säuren sich beim Auflösen in Salpetersäure entfernen lassen, sofern keine nichtflüchtige organische Substanz zugegen ist.
β. nach vorhergegangenem Glühen der Verbindung:
Die in α. genannten Salze, sofern eine nichtflüchtige organische Substanz beigemischt ist; also namentlich Kupfersalze mit nichtflüchtigen organischen Säuren.
b. durch Fällung als Schwefelkupfer.:
Sämmtliche Verbindungen ohne Ausnahme.
c. durch Glühen.
Die Sauerstoffsalze mit leicht flüchtigen oder in der Hitze leicht zersetzbaren Säuren (kohlensaures, salpetersaures Kupferoxyd).
Die indirecte Methode, mehr noch die maassanalytischen eignen sich namentlich für technisch-chemische Zwecke.
1. Bestimmung als Kupferoxyd.
a. Durch directe Fällung als solches.
α. Aus neutraler oder saurer Lösung.
Man erhitzt die am zweckmässigsten in einer Porzellanschale befindliche, ziemlich verdünnte Kupferlösung zum anfangenden Kochen, fügt reine etwas verdünnte Natron- oder Kalilauge zu, so lange ein Niederschlag entsteht, erhält noch einige Minuten bei einer dem Siedepunkte nahen Temperatur, lässt kurze Zeit absitzen, filtrirt die Flüssigkeit, übergiesst den Niederschlag mit Wasser, erhitzt zum Kochen, lässt etwas absitzen und wiederholt die eben beschriebene Operation. Zuletzt bringt man den gesammten Niederschlag auf das Filter, wäscht ihn mit heissem Wasser vollkommen aus, trocknet und glüht in einem Platintiegel nach §. 36. Nach heftigem Glühen und nachdem man die Filterasche mit dem Inhalt des Tiegels vereinigt hat, bringt man diesen unter eine Glocke neben Schwefelsäure, stellt ihn auf die Wage, wenn er sich noch ein wenig warm anfühlt, und wägt möglichst schnell.
Sollten sich Theilchen des Kupferoxyds so fest an die Schale angesetzt haben, dass sie auf mechanische Weise sich nicht wegbringen lassen (was jedoch bei genauer Befolgung der oben beschriebenen Methoden nicht leicht der Fall sein wird), so löst man dieselben nach vollständigem Auswaschen der Schale mit ein paar Tropfen Salpetersäure und dampft die so erhaltene Lösung über dem Oxyd ab, bevor man dasselbe glüht.
Eigenschaften des Niederschlages §. 64. Diese Methode giebt bei genauer Befolgung der gegebenen Regeln ganz genaue Resultate.
Bei Nichtbeachtung der gegebenen Regeln kann das Resultat zu hoch oder zu niedrig ausfallen. So schlägt sich nicht alles Kupferoxyd nieder, wenn man eine concentrirte Lösung fällt, — so bleibt der Niederschlag kalihaltig, wenn man nicht sehr sorgfältig mit heissem Wasser auswäscht, — so erhält man ein zu grosses Gewicht, wenn man den geglühten Niederschlag vor dem Wägen eine Zeit lang an der Luft stehen lässt etc., — so ein zu niedriges, wenn man das Filter mit dem Oxyd glüht, da hierdurch letzteres mehr oder wenig reducirt wird. — Hat sich Oxyd reducirt, so befeuchtet man mit etwas Salpetersäure, verdampft vorsichtig zur Trockne und erhitzt behutsam, zuletzt heftig.