Erste Abtheilung. Allgemeiner Theil.
Reading edition
Erste Unterabtheilung. Ausführung der Analyse.
Erster Abschnitt. Die Operationen.
§. 1.
Die meisten der bei quantitativen chemischen Analysen vorkommenden Operationen sind ihrem Begriff und ihrer Aufgabe nach bereits in dem ersten Abschnitte des propädeutischen Theiles meiner Anleitung zur qualitativen chemischen Analyse abgehandelt worden; wir haben daher hier nur die der quantitativen Analyse eigenthümlichen in Betracht zu ziehen, wobei uns zugleich Gelegenheit gegeben sein wird, auf das aufmerksam zu machen, was, in Erwägung des besonderen Zwecks, bei der Ausführung der allgemeinen chemischen Operationen berücksichtigt werden muss. — Operationen, welche nur bei gewissen besonderen Bestimmungs- oder Scheidungsmethoden vorkommen, werden nicht hier, sondern unten an den betreffenden Stellen besprochen.
§. 2.
I. Die Quantitätsbestimmung.
Die Quantitätsbestimmung der Körper geschieht bei der chemischen Analyse in der Regel durch Wägen, bei Gasen und Flüssigkeiten in manchen Fällen durch Messen. Die Richtigkeit der Resultate ist von der Genauigkeit des Wägens und Messens sowohl des zur Untersuchung verwendeten Körpers, als auch der erhaltenen Educte oder Producte geradezu abhängig; es muss daher beiden Operationen von Seiten des Analytikers die grösste Aufmerksamkeit geschenkt werden. Die Wichtigkeit des Gegenstandes mag es entschuldigen, wenn wir demselben etwas mehr Raum gestatten, als es vielleicht die Consequenz erheischt.
§. 3.
1. Die Gewichtsbestimmung.
Die genaue Ausführung dieser Operation wird durch den Besitz einer guten Wage und richtiger Gewichte bedingt. Bevor wir daher das bei dem Wägen selbst zu Bemerkende in Betracht ziehen, müssen wir vor Allem die Apparate dazu näher ins Auge fassen.
a. Die Wage.
Wenngleich die Theorie der Wage in das Gebiet der Physik und daher eine ausführliche Auseinandersetzung derselben nicht hierher gehört, so dürfte doch eine Hervorhebung dessen, was man vor Allem im Gedächtnisse haben muss, sowohl wenn man eine Wage auf ihre Brauchbarkeit zu analytischen Zwecken prüfen, als auch wenn man beim Wägen sich vor Fehlern sicher stellen will, nicht am unrechten Orte sein. Die Erfahrung spricht dafür, dass nicht alle jungen Chemiker davon die nöthige völlig klare Anschauung haben.
Die Brauchbarkeit und Güte einer Wage ist von zwei Punkten abhängig, nämlich erstens von ihrer Richtigkeit und zweitens von ihrer Empfindlichkeit.
§. 4.
Die Richtigkeit einer Wage ist durch folgende Umstände bedingt:
α. Die Drehungsaxe der Wage muss über ihrem Schwerpunkte liegen. — Dieser Umstand bedingt weniger die Richtigkeit einer Wage, als vielmehr die Thatsache, dass man mit einer Wage überhaupt wägen kann. Denn fiele der Schwerpunkt der Wage in die Drehungsaxe, wäre also die Schwere des ganzen Systems gleichförmig um dieselbe vertheilt, so würde ja die Wage bei gleicher Belastung beider Schalen in jeder Stellung verharren, die sie bekäme; es wäre ja alsdann kein Grund vorhanden, warum der Wagbalken horizontale Lage annehmen sollte, die Wage würde nicht schwingen, das Wägen wäre somit unmöglich. — Fiele aber der Schwerpunkt gar über die Drehungsaxe, so wäre es kaum möglich, den Wagbalken horizontal zu stellen, das heisst, er würde in dieser Lage nur so lange beharren, als sich der Schwerpunkt ganz senkrecht über der Axe befände. Jede Belastung auf der einen Seite, jeder Hauch oder Anstoss, der dieses Balanciren störte, würde zur Folge haben, dass der Wagbalken auf die eine Seite fiele, ohne in seine ursprüngliche Stellung zurückzukehren. — Fällt aber der Schwerpunkt unter die Drehungsaxe, so muss der Wagbalken bei gleicher Belastung der Schalen horizontale Lage annehmen. Die Wage stellt ja alsdann ein Pendel dar, dessen Länge gleich der Länge der Linie ist, welche den Schwerpunkt mit dem Stützpunkt verbindet, und dessen Richtungslinie mit dem Wagbalken in jeder Stellung desselben rechte Winkel bildet. Wie nun eine an einem Faden aufgehängte Kugel, wenn sie einen Anstoss erhält, nach vollendeten Schwingungen stets wieder senkrecht unter den Aufhängepunkt zu stehen kommt, so muss auch eine Wage, welche einmal in's Gleichgewicht gesetzt ist, wenn sie einen Anstoss bekommt, immer wieder in die ursprüngliche Gleichgewichtsstellung zurückkehren, das heisst, ihr Schwerpunkt muss senkrecht unter den Stützpunkt fallen, ihr Balken folglich die wagerechte Stellung einnehmen.
Um aber die Kraft richtig zu beurtheilen, mit der dies geschieht, darf man nicht vergessen, dass sie kein einfaches, sondern ein zusammengesetztes Pendel ist, d. h. ein solches, bei dem sich nicht ein, sondern viele materielle Punkte um den Drehpunkt bewegen. Die träge zu bewegende Masse ist also gleich der Summe derselben, die bewegende Kraft aber gleich der Differenz, um welche die unter der Drehungsaxe liegenden mehr betragen, als die darüber befindlichen.
β. Die Aufhängepunkte der Wagschalen müssen mit der mittleren Drehungsaxe in einer Ebene liegen; denn fallen sie über dieselbe, so wird bei zunehmender Belastung der Schalen der Schwerpunkt des ganzen Systems, welcher ursprünglich unter der Drehungsaxe liegt, fortwährend in die Höhe rücken, er wird sich dem Stützpunkte fortwährend nähern; denn das Gewicht, welches auf die Schalen drückt, vereinigt sich ja in den relativ hochgelegenen Aufhängepunkten derselben. Bei einem gewissen Maass der Belastung wird sonach die Wage plötzlich zu schwingen aufhören, nämlich dann, wenn der Schwerpunkt bis in den Stützpunkt hinaufgerückt ist; bei noch grösserer Belastung wird der Schwerpunkt über den Stützpunkt fallen, die Wage wird überschnappen. — Sind hingegen die Aufhängepunkte der Schalen tiefer gelegen als der Stützpunkt, so wird der Schwerpunkt des Systems bei zunehmender Belastung der Schalen fortwährend tiefer rücken, die Pendellinie wird somit verlängert, es wird grössere Kraft erfordert, das längere Pendel nunmehr zu gleichem Ausschlag zu bringen, die Wage wird bei wachsender Belastung mehr und mehr unempfindlich und träge. — Liegen aber alle drei Schneiden in einer Ebene, so hat zunehmende Belastung zwar eine fortwährende Näherung des Schwerpunktes zum Stützpunkt zur Folge, niemals aber kann er ihn ganz erreichen, niemals wird die Wage ganz zu schwingen aufhören, ebensowenig wird ihre Empfindlichkeit abnehmen, sie wird im Gegentheile gesteigert, eine Steigerung, welche jedoch durch andere Umstände compensirt wird. —
γ. Der Wagbalken muss eine solche Festigkeit und Starrheit haben, dass er bei dem Maximum des Gewichts, womit die Wage hinsichtlich ihrer ganzen Construction überhaupt belastet werden darf, durchaus keine merkliche Biegung erleidet, — denn biegt sich der Balken, so kommen die Endschneiden ja tiefer zu liegen, als die Mittelschneide, die Wage wird also bei zunehmender Belastung fortwährend träger werden, wie wir soeben gesehen haben. Durch zweckmässige Construction des Balkens muss diesem Uebelstande daher vorgebeugt sein. Die geeignetste Form desselben ist die eines gleichschenkeligen, stumpfwinkeligen Dreiecks, oder einer Raute.
δ. Die Arme der Wage müssen gleichlang, d. h. die Aufhängepunkte der Schalen müssen gleichweit vom mittleren Stützpunkte entfernt sein, — denn ist die Entfernung eine ungleiche, so wirkt ja, wenn man beide Schalen mit zwei gleichen Gewichten belastet, das eine an einem längeren Hebelarm, folglich wird die Wage alsdann nicht einstehen, sondern nach der Seite des längeren Arms ausschlagen.
§. 5.
Die Empfindlichkeit einer Wage hängt vorzüglich von drei Umständen ab.
α. Die Reibung der Schneiden auf ihren Pfannen muss möglichst gering sein, — was sowohl durch die Form beider, als auch durch das Material, aus dem sie gemacht sind, bedingt ist. Die Schneiden müssen von gutem Stahl, die Pfannen können aus demselben gearbeitet sein; besser ist es aber, wenn wenigstens die mittlere Schneide auf Steinunterlagen und zwar völlig ebenen liegt. Um es sich klar zu machen, warum auch die Endschneiden so wenig wie möglich Reibung haben dürfen, braucht man sich nur zu erinnern, was vorgehen würde, wenn die Schalen an starren Stäben in unbeweglichen Punkten befestigt wären. Eine Wage könnte dann unmöglich empfindlich sein; denn legte man auf die eine Seite ein Gewicht, so würde dies zwar Veranlassung sein, dass sich die belastete Schale senkte, dass man also einen Ausschlag erhielte; diese Veranlassung würde aber alsobald dadurch compensirt werden, dass sich die belastete Schale, da sie mit dem Balken fortwährend einen rechten Winkel zu machen gezwungen ist, nach innen, die entgegengesetzte aber nach aussen richtete, wodurch begreiflicherweise die Wage in der Art ungleicharmig würde, dass das aufgelegte Gewicht am kürzeren Arm wirkte. — Je grösser nun die Reibung an den Endschneiden ist, um so mehr nähert sich die Wage dem beschriebenen Zustande, um so unempfindlicher muss sie folglich werden.
β. Der Schwerpunkt der Wage muss dem Stützpunkte möglichst nahe liegen. — Je näher er demselben liegt, um so kürzer wird ja das Pendel. Wie nun eine an einem kleinen Faden aufgehängte Kugel durch gleichen Anstoss in einem weit grösseren Winkel von ihrer senkrechten Lage entfernt wird, als eine an einem langen Faden befindliche, so muss ja auch eine Wage durch ein gleiches Uebergewicht auf einer Seite um so mehr aus ihrer Gleichgewichtsstellung entfernt werden, je kürzer die Linie, an der das Pendel schwingt, je kleiner der Abstand des Schwerpunktes vom Stützpunkt. — Wir haben oben gesehen, dass bei einer Wage, deren mittlerer Stützpunkt mit den Aufhängepunkten der Schalen in einer Ebene liegt, durch Belastung der Schalen der Schwerpunkt fortwährend hinaufrückt; eine gute Wage wird also durch Belastung einerseits empfindlicher, andererseits durch Zunahme der zu bewegenden Masse und vermehrte Reibung ungefähr in demselben Grade minder empfindlich, d. h. ihre Empfindlichkeit wechselt nicht mit der Belastung.
γ. Der Wagbalken muss möglichst leicht sein. — In wiefern dies auf die Empfindlichkeit der Wage influirt, geht aus den eben angestellten Betrachtungen hervor. Wir haben gesehen, dass eine Wage bei zunehmender Belastung einerseits empfindlicher werden muss, wenn ihre Empfindlichkeit im Ganzen nicht abnehmen soll, und dass dieses dadurch geschieht, dass sich der Schwerpunkt mit zunehmender Belastung dem Stützpunkt fortwährend nähert. Je grösser nun das Gewicht des Wagbalkens an und für sich, um so weniger wird eine auf beide Schalen aufgelegte gleiche Belastung den Schwerpunkt des ganzen Systems ändern, um so langsamer wird sich der Schwerpunkt dem Stützpunkt nähern, um so weniger die vermehrte Reibung compensirt werden, um so unempfindlicher die Wage sein. — Weiter kommt dabei in Betracht, dass bei gleicher bewegender Kraft eine geringere Masse leichter bewegt wird als eine grössere (§. 4, α).
§. 6.
Nach diesen Vorausschickungen können wir nun ohne Weiteres zur Prüfung einer Wage hinsichtlich ihrer Brauchbarkeit zu analytischen Zwecken übergehen, nachdem wir zuvor auf folgende der Erfahrung entnommene und durch den blossen Augenschein wahrzunehmende Umstände aufmerksam gemacht haben.
1) Für bei Weitem die meisten Zwecke genügt eine Wage, welche mit 70–80 Grammen auf jeder Schale belastet werden kann.
2) Die Wage muss zum Schutz gegen Staub mit einem Glaskasten umgeben sein. Man sehe darauf, dass derselbe nicht zu klein, namentlich seine Seitenwände nicht zu nahe an den Schalen sind. Es ist nothwendig, dass man nach dem Auflegen der Gewichte das Glasgehäuse mit Leichtigkeit schliessen und somit bei Abhaltung allen Luftzuges wägen kann; es muss daher entweder der vordere Theil aus einem feststehenden Mittelstück und zwei seitlichen Thürchen bestehen, oder es müssen, sofern die Vorderseite ein Ganzes und zum Aufschieben eingerichtet ist, die Seitenwände des Kastens mit Thürchen versehen sein.
3) Es ist unerlässlich, dass die Wage eine gute Arretirung habe, das heisst, dass sie, während des Auflegens der Gewichte, in unbeweglichen Zustand versetzt werden kann. Die gewöhnlichste Art der Arretirung ist die, dass der Wagbalken gehoben und somit die Mittelschneide von der Pfanne genommen wird, während die Schalen in der Schwebe bleiben; — andere Einrichtungen setzen die Schalen auf, ohne die Mittelschneide von der Pfanne zu entfernen[1]. Sehr zweckmässig ist es, wenn die Arretirungen bei völligem Verschluss des Glaskastens, also von aussen, geleitet werden können.
4) Es ist nothwendig, dass die Wage einen Index habe, welcher ihre Schwankungen an einem Gradbogen anzeigt, und angenehmer, wenn dieser sich unten, als wenn er sich zur Seite befindet.
5) Es ist nothwendig, dass die Wage mit einem Pendel oder einer Wasserwage versehen ist, damit die drei Schneiden in eine Horizontalebene gelegt werden können, und zweckmässig, wenn der Kasten zu diesem Behuf auf drei Schrauben ruht.
6) Es ist sehr bequem und zeitersparend, wenn der Wagbalken eine Decimaltheilung hat, so dass mit Centigrammhäkchen Milligramme und deren Bruchtheile gewogen werden können. — Die neueren Wagen haben meist die empfehlenswerthe Einrichtung, dass die Häkchen mittelst eines in der Seitenwandung verschiebbaren Armes bei völligem Verschluss des Glasgehäuses versetzt werden können.
7) Es ist nothwendig, dass die Wage mit einer Schraube zur Regulirung des Schwerpunktes, ferner mit zwei anderen zur Herstellung der Gleicharmigkeit und endlich mit solchen versehen ist, durch welche das etwa gestörte Gleichgewicht der Schalen sogleich wieder in Ordnung gebracht werden kann.
§. 7.
Die Richtigkeit und Empfindlichkeit einer Wage erforscht man durch folgende Versuche:
1) Man bringt die Wage, falls die Schalen nicht völlig gleich sind, entweder mittelst der dazu angebrachten Schrauben, durch Stanniolstreifchen oder dergl. ganz genau ins Gleichgewicht und beschwert alsdann eine Schale mit einem Milligramm. Soll die Wage brauchbar sein, so muss sie einen deutlichen, beträchtlichen Ausschlag geben. Gute chemische Wagen zeigen noch 1⁄10 Milligramm an.
2) Man beschwere die Wage auf beiden Seiten mit dem Maximum der Gewichte, welche sie nach ihrer ganzen Construction zu tragen bestimmt ist, mache die Schalen völlig gleich und lege alsdann auf die eine 1 Milligramm. Der zu erhaltende Ausschlag muss dem in 1 erhaltenen etwa gleich sein. (Bei den meisten Wagen ist er etwas kleiner.)
3) Man bringe die Wage (wenn nöthig) durch eine während des ganzen Versuchs unverrückt bleibende Tara in völliges Gleichgewicht, lege alsdann auf jede der beiden Schalen ein gleichnamiges Gewicht, z. B. 50 Gramm, und bringe die Wage nöthigenfalls durch zugelegte kleine Gewichte völlig ins Gleichgewicht. Alsdann vertausche man die Gewichte, so dass dasjenige, welches zuvor auf der linken Schale lag, nunmehr auf die rechte kommt und umgekehrt, und beobachte, ob sich ein Ausschlag zeigt. Eine völlig gleicharmige Wage darf keinen zeigen.
4) Man bringe die Wage völlig ins Gleichgewicht, arretire sie alsdann, lasse wieder schwingen bis zum Einstehen und wiederhole dies öfter. Eine gute Wage wird natürlich immer wieder völliges Gleichgewicht zeigen. Eine solche, deren Endschneiden dem darauf ruhenden Haken zu viel Spielraum gewähren, so dass er seine Lage ein wenig ändern kann, zeigt merkliche Differenzen. Dieser Fehler ist nur bei manchen Constructionen möglich.
Von diesen Proben muss eine brauchbare Wage die erste, zweite und letzte bestehen, eine geringe Ungleicharmigkeit hingegen schadet wenig, da sich die Fehler, welche daraus hervorgehen können, durch die Art des Wägens völlig beseitigen lassen.
§. 8.
b. Die Gewichte.
Es ist an und für sich völlig gleichgültig, welche Einheit den anzuwendenden Gewichten zu Grunde liegt. Die grosse Bequemlichkeit jedoch, welche das Grammgewicht beim Aufschreiben, sowie bei den Rechnungen mit Bruchtheilen gewährt, hat veranlasst, dass sich die meisten Chemiker keines anderen als des erwähnten bedienen.
Ob das Gramm, seine Multipla und Bruchtheile in der That einem normalen Grammgewichte völlig gleichkommen oder nicht, ist für den wissenschaftlichen Gebrauch in der Regel völlig gleichgültig, — absolut nothwendig aber ist es, dass die Gewichte unter sich genau übereinstimmen, das heisst, dass 1 Milligramm wirklich genau der tausendste, 1 Centigramm genau der hundertste Theil, das Fünfgrammstück genau das Fünffache etc. des Grammstückes ist.
Ehe wir von der Prüfung der Gewichte auf ihre Richtigkeit in diesem Sinne sprechen, machen wir noch auf folgende Punkte aufmerksam:
1) Gewichte, welche von 50 Gramm herab bis auf 1 Milligramm gehen, sind für bei Weitem die meisten Zwecke völlig ausreichend.
2) Es ist nothwendig, dass die Gewichte in einem gut schliessenden Etui aufbewahrt werden, und zweckmässig, wenn auch von den kleinen Gewichten jedes ein abgesondertes Fach hat.
3) In Bezug auf die Form der Gewichte bemerke ich, dass mir die der sogenannten Berliner Gewichte (aus den Werkstätten von Oertling, Kleiner etc.) für häufigen Gebrauch die zweckmässigste scheint. Die grösseren Gewichte bilden Cylinder mit oben befindlicher Handhabe, die kleinen viereckige, an einem Eck aufgebogene Blechstücke. Zweckmässig ist es, wenn das Blech, aus dem sie gefertigt sind, nicht zu dünn und die Gefache, in denen sie liegen, nicht zu klein sind, denn im anderen Falle bekommen sie, meist schon nach kurzem Gebrauche, ein zerknittertes und unkenntliches Aussehen. Jedes Gewicht (die Milligramme ausgenommen) muss deutlich bezeichnet sein.
4) In Bezug auf das Material bemerke ich, dass, wenn sich auch Bergkrystall zur Darstellung von Normalgewichten sicher am besten eignet, er doch zur Anfertigung der zum Gebrauch bei chemischen Arbeiten bestimmten Gewichte der Kostspieligkeit und der unbequemen Form der Stücke halber minder passend erscheint. — Gewichte von Platin würden, wenn sie nicht zu theuer wären, ihrer Unveränderlichkeit halber sicher allgemein im Gebrauch sein; in der Regel begnügt man sich damit, die Gewichte von 1 oder 0,5 Gramm herab von Platinblech, die anderen von Messing zu machen. — Solche Gewichte müssen gegen saure etc. Dämpfe sorgfältig geschützt werden, wenn sie richtig bleiben sollen, auch dürfen sie nie mit den Fingern, sondern sie müssen stets mit einer feinen Pincette angefasst werden; unhaltbar aber ist die Meinung, dass Gewichte, welche schwach angelaufen sind (es lässt sich dies auf die Dauer kaum vermeiden), unbrauchbar seien. Ich habe viele derartige Gewichte nachgewogen und dieselben unter einander noch in derselben Uebereinstimmung gefunden wie vorher. Der Ueberzug, der das Angelaufensein bedingt, ist so unendlich dünn, dass die dadurch verursachte Gewichtsdifferenz selbst auf sehr feinen Wagen noch nicht merklich ist. — Sehr zweckmässig ist es, die Messinggewichte vor dem letzten Justiren galvanisch zu vergolden.
Die Prüfung der Gewichte auf ihre Uebereinstimmung unter einander wird gar häufig in falscher Weise vorgenommen. Nur folgendermaassen erlangt man das gewünschte Resultat:
Man legt auf die eine Schale einer fein ziehenden Wage 1 Grm. und bringt die Wage durch Auflegen einer beliebigen Tara (Messingblech, zuletzt Stanniol, — nicht Papier, was Feuchtigkeit anzieht) völlig ins Gleichgewicht, alsdann nimmt man das Gramm weg, vertauscht es zuerst mit den anderen Grammstücken, dann mit derselben Gewichtsgrösse in kleinen Gewichten und beobachtet jedesmal, ob die Wage einen Ausschlag giebt und welchen. In gleicher Weise vergleicht man sodann, ob das Zweigrammstück so viel wiegt als 2 einzelne Gramme, das Fünfgrammstück so viel als die drei einzelnen Gramme und das Zweigrammstück, das Zehngrammstück so viel als 10 Gramme in kleinem Gewicht u. s. w. — Soll das Gewicht brauchbar sein, so dürfen sich bei den kleineren Gewichten auf einer 1⁄10 Milligramm ausschlagenden Wage gar keine Differenzen zeigen; bei Vergleichung der grösseren Gewichte mit allen kleineren mögen Differenzen von 1⁄10–2⁄10 Milligramm eher übersehen werden. Stellt man seine Anforderungen höher, so muss man sich die Mühe nehmen, die Gewichte selbst zu justiren; denn die aus den Werkstätten selbst sehr renommirter Mechaniker hervorgehenden Gewichte werden alsdann selten die Probe bestehen. — Ich mache darauf aufmerksam, dass man die Prüfung der Gewichte niemals unterlassen darf, wenn sie auch aus einer berühmten Werkstätte hervorgegangen sind. Die Erfahrung hat mich gelehrt, dass man auch unter solchen oft ziemlich ungenaue, ja völlig unbrauchbare findet. — Beim Ankauf wahrhaft guter Gewichte lasse man sich durch den Preis, wenn er auch hoch ist, nicht zurückschrecken, denn gute Gewichte sind viel, ungenaue nichts werth.
§. 9.
c. Das Wägen.
Es wird unten von den besonderen Methoden gesprochen werden, welche beim Abwägen verschiedenartiger Substanzen zu befolgen sind; hier handeln wir nur von dem Wägen als solchem.
Man kann zwei verschiedene Methoden anwenden, um das Gewicht eines Körpers zu bestimmen; die eine könnte man directe Wägung nennen, die andere heisst Wägung durch Substitution.
Bei der directen Wägung kommt die Substanz auf die eine Wagschale zu liegen, das Gewicht auf die andere; es ist dabei Mancherlei zu beobachten.
Wenn eine Wage ganz gleicharmig und die Schalen völlig gleich sind, so ist es gleichgültig, auf welche Seite man bei verschiedenen, zu einem Versuch gehörigen Wägungen die Substanz legt. Man kann sie jetzt auf der rechten, dann auf der linken Seite wägen ohne Nachtheil. Ist aber eine oder die andere der angegebenen Bedingungen nicht erfüllt, so muss die Substanz immer auf dieselbe Schale gelegt werden, wenn man richtig wägen will.
Setzen wir den Fall, wir wollten 1 Gramm einer Substanz abwägen und dieselbe dann in zwei gleiche Theile theilen. Unsere Wage aber sei zwar im Gleichgewicht, aber ungleicharmig, so zwar, dass der linke Schenkel 99 Millimeter, der rechte 100 Millimeter lang sei. Wir legen zuerst auf die linke Schale ein Grammgewicht und bringen dann auf die rechte Schale Substanz bis zum Gleichgewicht.
Nach dem Satze „am Hebel sind die Massen im Gleichgewicht, wenn die Producte derselben in ihre Entfernungen vom Unterstützungspunkte gleich sind,“ haben wir demnach auf der rechten Schale 0,99 Grm. Substanz, denn 99 × 1,00 = 100 × 0,99.
Wenn wir nun, um die Hälfte abzuwägen, auf die linke Schale 0,5 Grm. legen und von der auf der rechten befindlichen Substanz bis zum Gleichgewicht wegnehmen, so bleiben darauf 0,495, und ebensoviel haben wir weggenommen, das heisst mit anderen Worten, wir haben unseren Zweck in Bezug auf relative Gewichtsgrössen vollkommen erreicht, und dass es auf absolute bei wissenschaftlichen Arbeiten in der Regel nicht ankommt, haben wir bereits oben erwähnt. — Legten wir aber, um die Hälfte abzuwägen, auf die rechte Schale 0,5 Grm. und brächten von den 0,99 Grm. der abgewogenen Substanz auf die linke bis zum Gleichgewicht, so hätten wir darauf 0,505 Grm.; denn
100 . 0,500 = 99 . 0,505.
Wir hätten also 0,505 - 0,495, d. i. 0,10 Grm. falsch gewogen.
Wenn eine Wage gleicharmig, aber nicht genau im Gleichgewicht ist, so kann auf derselben nur dann eine Substanz richtig abgewogen werden, wenn man dieselbe in einem Gefässe wägt (siehe §. 10. 5). Dass man hierbei die Gewichte immer auf dieselbe Schale legen müsse, und dass die Differenz der Schalen sich während einer Versuchsreihe nicht ändern dürfe, liegt auf der Hand.
Aus dem Gesagten ergeben sich zwei Regeln:
1) Es ist unter allen Umständen am besten, sich daran zu gewöhnen, die Substanz beim Wägen immer auf dieselbe Schale zu legen.
2) Es ist, wenn man eine Wage zum alleinigen Gebrauch hat und demnach sicher sein kann, dass sich während der Dauer einer Analyse in keiner Weise etwas daran ändert, nicht nothwendig, sie am Anfang ins Gleichgewicht zu bringen, während dies ohne Widerrede geschehen muss, wenn in Bezug auf den Gleichgewichtszustand der Wage dadurch, dass Viele daran wägen, eine Veränderung vorgehen kann.
Nicht allein relativ, sondern auch absolut genaue Wägungen erhält man durch die Substitutionswägung. Es ist hierbei völlig gleichgültig, ob die Wage ganz gleicharmig ist oder nicht, eben so ob die Schalen gleich oder ungleich schwer sind.
Um sie auszuführen, bringt man das Abzuwägende, sagen wir einen Platintiegel, auf die eine Schale, auf die andere eine beliebige Tara bis zum völligen Gleichgewicht, alsdann nimmt man den Tiegel weg und legt an seine Stelle Gewichte bis zum Gleichgewicht. Man ersieht auf den ersten Blick, dass die aufgelegten Gewichte jedenfalls das wirkliche Gewicht des Tiegels mit absoluter Schärfe angeben. Bei Wägungen, die eine möglichst grosse Genauigkeit erfordern, z. B. bei Atomgewichtsbestimmungen, bedient man sich immer dieser Methode. Ihre Ausführung kann man abkürzen, wenn man sich eine ihrem Wirkungswerthe auf der einen, sagen wir der rechten, Schale nach genau bekannte Tara für die linke hält, welche schwerer ist, als die abzuwägende Substanz. Man ersieht leicht, dass man durch Abziehen der zu letzterer bis zum Gleichgewicht zu legenden Gewichte von dem bekannten Gewicht der Tara die absolute Gewichtsgrösse der Substanz und zwar durch eine Wägung erfährt. Denken wir uns z. B. die linke Schale mit einer solchen Tara belastet, welche völliges Gleichgewicht herstellt, wenn auf die rechte 50 Grm. gelegt werden. Wir bringen auf diese einen Platintiegel und legen Gewichte zu bis zum Gleichgewicht, beispielsweise 10 Grm. Tiegel und Gewichte sind also dann genau gleich 50 Grm. und der Tiegel wiegt 50–10, d. i. 40 Grm.
§. 10.
Als wohl zu beachtende Regeln beim Wägen erwähne ich folgende:
1) Wenn man bei dem Auflegen der Gewichte das Ziel schnell und sicher erreichen will, muss man dabei nicht bald ein grosses, bald ein kleines Gewicht probiren, sondern streng systematisch verfahren, so dass man das zu findende Gewicht in immer engeren Grenzen kennen lernt, bis man es zuletzt genau hat. Ein Tiegel wiegt z. B. 6,627 Grm. Wir legen auf die andere Schale 10 Grm. Es ist zu viel, die nachfolgende Grösse 5 Grm. ist zu wenig, jetzt 7 Grm. zu viel, dann 6 Grm. zu wenig, 6,5 zu wenig, 6,7 zu viel, 6,6 zu wenig, 6,65 zu viel, 6,62 zu wenig, 6,63 zu viel, 6,625 zu wenig, 6,627 recht. Ich habe, um das Princip klar zu machen, einen möglichst complicirten Fall gewählt; ich kann aber bestimmt versichern, dass man durch diese Art des Gewichtauflegens im Durchschnitt in der halben Zeit wägt, als wenn man ohne Regel probirt. Zu einer Wägung bis auf 1⁄10 Milligramm genau braucht man nach diesem Verfahren auf einer nicht allzu langsam schwingenden Wage bei einiger Uebung nie länger als ein paar Minuten.
2) Es ist bei gleicher Genauigkeit überaus viel bequemer und fördernder, die Milligramme und deren Bruchtheile durch ein an oder zwischen den Theilstrichen des Wagebalkens aufzuhängendes Centigrammhäkchen, als durch unmittelbares Auflegen von Milligrammgewichtchen zu bestimmen.
3) Beim Aufschreiben der Gewichte kann man nicht vorsichtig genug sein. Zweckmässig ist es, die Aufschreibung zuerst nach den Lücken im Gewichtskästchen vorzunehmen und sie sodann beim Abnehmen der Gewichte von der Wage und Einlegen ins Kästchen zu controliren.
4) An der Wage darf nie irgend eine Veränderung (Darauflegen des zu Wägenden, Auflegen oder Wegnehmen von Gewichten) vorgenommen werden, wenn sie nicht arretirt ist; im anderen Falle würde sie in kurzer Zeit verdorben sein.
5) Eine Substanz darf nie, es müsste denn ein Stückchen Metall oder dergleichen sein, unmittelbar auf die Wage gelegt werden, sondern alles Abwägen geschieht in passenden Gefässen von Platin, Silber, Glas, Porzellan etc., nie auf Papier oder einer Karte, da diese durch Anziehen von Feuchtigkeit ihr Gewicht fortwährend verändern. — Die gewöhnlichste Methode des Abwägens besteht darin, dass man zuerst den Tiegel, überhaupt das Gefäss, wägt, dann die Substanz in denselben bringt, wieder wägt, und das erste Gewicht von dem letzten abzieht. In manchen Fällen, namentlich wenn man mehrere Portionen von einer und derselben Substanz abzuwägen hat, bestimmt man zuerst das Gewicht des Gefässes sammt der Substanz, schüttet dann von derselben eine gewisse Portion heraus, wägt wieder und findet so das Gewicht des Herausgeschütteten als Gewichtsabnahme.
6) Substanzen, welche leicht Feuchtigkeit aus der Luft anziehen, müssen immer in verschlossenen Gefässen (in einem bedeckten Tiegel, zwischen zwei Uhrgläsern, in einem verstopften Glasröhrchen) abgewogen werden. Flüssigkeiten wägt man in mit Glasstöpseln verschlossenen Fläschchen.
7) Ein Gefäss darf niemals gewogen werden, wenn es noch warm ist, weil es in dem Falle immer und zwar aus zwei Gründen zu leicht wiegt. Einmal nämlich verdichtet jeder Körper auf seiner Oberfläche eine gewisse Portion Luft und Feuchtigkeit, deren Menge abhängig ist von der Temperatur und dem Feuchtigkeitszustande der Luft, wie auch von der Temperatur des Körpers selbst. Hat man nun einen Tiegel am Anfang kalt gewogen, wägt ihn später mit Substanz warm und rechnet die Differenz als Gewicht der Substanz, so bekommt man dasselbe zu klein, weil man für den Tiegel zu viel abzieht. — Die zweite Ursache ist die, dass von einem warmen Körper fortwährend die umgebende Luft erwärmt, dadurch aber leichter wird und aufsteigt. Indem nun die kalte Luft nachdringt, entsteht ein Luftstrom, der die Wagschale hebt und demnach leichter erscheinen lässt, als sie wirklich ist.
8) Wenn man bedenkt, dass, sofern man an die beiden Endschneiden einer Wage an dünnen gleichschweren Drähten an die eine 10 Gramm Platin, an die andere 10 Gramm Glas hängt (so dass also Gleichgewicht stattfindet) und jetzt den Platin- und Glaskörper in Wasser ganz einsenkt, alsdann das Gleichgewicht nicht bleiben kann, weil jetzt nur die Differenz der 10 Gramm und des verdrängten Wassers (welches beim Glas weit mehr beträgt als beim Platin) als Gewicht wirkt, so muss man einsehen, dass alle Wägungen, welche wir in der Luft vornehmen, ebenfalls mit einem Fehler behaftet sind, sofern die Volumina des Gewogenen und der Gewichtsstücke nicht gleich sind. Dieser Fehler ist aber wegen des im Verhältniss zu festen Körpern geringen specifischen Gewichts der Luft so unbedeutend, dass er bei allen gewöhnlichen analytischen Versuchen vernachlässigt werden kann; bei absolut genauen hingegen bringt man die Volumina der Körper mit in Rechnung, addirt das Gewicht der entsprechenden Lufträume zu der Grösse des Gewichts und des Gewogenen und reducirt so die Gewichte auf den leeren Raum.
§. 11.
2. Die Volumbestimmung.
Gemessen werden bei analytisch-chemischen Arbeiten in der Regel nur Gase und Flüssigkeiten. Im Allgemeinen kann man annehmen, dass Quantitätsbestimmungen durch Wägung genauer sind, als solche durch Messung; doch ist, wie durch Gay-Lussac das Messen der Flüssigkeiten, so durch Bunsen, wie auch durch Regnault und Reiset das der Gase so sehr vervollkommnet worden, dass seine Genauigkeit die des Wägens fast noch übertrifft. So genaue Messungen erfordern aber einen Aufwand von Zeit und Sorgfalt, welchen man nur den feinsten wissenschaftlichen Untersuchungen zuwenden kann[2]. Die Genauigkeit der Messungen hängt einmal ab von den Messgefässen, dann von der Art des Messens.
a. Das Messen der Gase.
Zum Messen der Gase bedient man sich starker, auf einer Seite rund zugeschmolzener, graduirter Glasröhren von grösserem oder geringerem Inhalte.
Man ist für die in diesem Werkchen zu besprechenden Gasmessungen hinlänglich ausgerüstet, wenn man sie in folgender Auswahl besitzt.
1) Eine 150–250 Cubikcentimeter fassende Glasglocke von etwa 4 Centimeter Durchmesser, eingetheilt in Cubikcentimeter, so dass für je zwei ein Theilstrich gemacht ist.
2) Fünf bis sechs Glasröhren von 30–40 Cubikcentimeter Inhalt und etwa 12–15 Millimeter Durchmesser im Lichten, eingetheilt in ⅕ Cubikcentimeter.
Die Dicke der Wandungen bei den genannten Röhren sei nicht zu gering, sonst zerbrechen sie, namentlich bei Messungen über Quecksilber, leicht. Sie betrage bei 1) etwa 4–6 Millimeter, bei 2) etwa 2–3 Millimeter.
Die Hauptsache bei diesen Messinstrumenten ist, dass sie vollkommen richtig eingetheilt sind; denn hiervon ist die Genauigkeit der Resultate unmittelbar abhängig.
Ich unterlasse es zu beschreiben, in welcher Weise man sich geeignete Röhren selbst kalibriren kann, indem ich auf Berzelius' „Lehrbuch der Chemie“ 4. Aufl. Bd. 10, Artikel Messen, sowie Faraday's „Chemische Manipulationen“, Artikel Hohlmaasse, verweise, und gehe gleich zu der Prüfung der Messröhren über.
Bei einer solchen Prüfung sind drei Fragen in Betracht zu ziehen.
1) Stimmen die Grade einer Röhre unter einander überein?
2) Stimmen die Grade jeder einzelnen Röhre mit denen der anderen überein?
3) Stimmen die Volumina, welche durch die Grade ausgedrückt werden, mit den Gewichten überein, welche man hat?
Diese drei Fragen werden durch folgende Versuche beantwortet.
a) Man bringt die Röhre in senkrechte Lage, giesst genau abgemessene kleine Quecksilbermengen ein, bis zuletzt die Röhre angefüllt ist, und beobachtet genau (die Regeln beim Ablesen der Grade siehe unten), ob die Graduirung den eingegossenen gleichen Quecksilberräumen proportional ist. — Zum Abmessen bedient man sich eines an einem Ende zugeschmolzenen, am anderen wohl abgeschliffenen Glasröhrchens. Man füllt es durch Eintauchen unter Quecksilber mit der Vorsicht, dass keine Luftbläschen darin bleiben, zum Ueberfliessen und entfernt den Ueberschuss durch Auflegen und Andrücken einer kleinen Glasplatte.
b) Man misst in einer der engen Röhren nach einander verschiedene Quantitäten von Quecksilber ab, giesst sie in die anderen Röhren und beobachtet, ob der durch dieselbe Menge Flüssigkeit erfüllt werdende Raum bei allen durch die Theilstriche übereinstimmend angezeigt wird.
Zeigen sich Röhren bei diesen Versuchen als gut, so sind sie zu allen Analysen, bei denen nur die relativen Volumina verschiedener Gase bestimmt werden sollen, geradezu anwendbar, will man sie aber bei Versuchen gebrauchen, bei denen aus dem Volum eines Gases dessen Gewicht berechnet werden soll, so muss noch die obige Frage 3 beantwortet werden. Zu diesem Behufe füllt man
c) die leer gewogene Röhre bis an den letzten Theilstrich mit destillirtem Wasser von +4° und bestimmt dessen Gewicht.
Stimmen die Röhren mit den Gewichten überein, so muss die Anzahl der Cubikcentimeter gleich sein der Zahl der aufgelegten Gramme. Stimmen sie nicht überein, gleichgültig ob den Gewichten oder den Messröhren eine falsche Einheit zu Grunde liegt, so müssen nach dem gefundenen Verhältnisse die bei Analysen erhaltenen Maasse reducirt werden. Wogen z. B. 99 Cubikcentimeter Wasser 100 Grm., entsprechen demnach 99 auf der Messröhre angegebene C.C. 100 mit den Gewichten harmonirenden, so muss man die bei den Versuchen gefundenen Cubikcentimeter erst mit 100⁄99 = 1,0101 multipliciren, ehe man das Volum in Gewicht verwandeln kann.
Zeigten sich die Röhren bei den Versuchen a und b gut, so genügt es, sich dieses Verhältniss zu bemerken; zeigten sich hingegen die Grade unter einander selbst abweichend, so muss man, wenn man sich der Röhren dennoch bei genauen Versuchen bedienen will, für jede einzelne eine Reductionstabelle entwerfen, aus der man ersehen kann, wie vielen mit den Gewichten übereinstimmenden Raumtheilen jede beliebige Anzahl der auf der Röhre verzeichneten Theilstriche entspricht.
Bunsen's Messröhren sind alle bloss mit einer Millimetertheilung versehen, welche denselben mittelst einer sehr sinnreich construirten Theilmaschine gegeben wird. Welchen Raumtheilen die einzelnen Theilstriche entsprechen, wird alsdann durch Einmessen gleicher Quecksilbervolumina bestimmt und auf einer Tabelle notirt. — Diese Einrichtung der Messgefässe ist unstreitig die beste.
Beim Messen der Gase kommen folgende Punkte in Betracht:
1) Richtiges Ablesen; 2) die Temperatur des Gases; 3) der Druck, unter dem es sich befindet; 4) der Umstand, ob es trocken oder feucht ist. Die drei letzten Punkte verstehen sich leicht, wenn man sich erinnert, dass eine und dieselbe Gewichtsmenge eines Gases durch eine Veränderung der Temperatur, durch veränderten Druck, wie durch geringere oder grössere Tension beigemischten Wasserdampfes eine bedeutende Volumveränderung erleidet.
ad 1. Wenn man Quecksilber in eine Röhre schüttet, so steht es darin, seiner Cohäsion halber, mit einer convexen Oberfläche; am auffallendsten ist dies bei engen Röhren. — Wasser hingegen zeigt eine concave Oberfläche, indem es sich an den Glaswänden ein wenig hinaufzieht. Diese beiden Umstände erschweren das genaue Ablesen. — Unter allen Verhältnissen bringt man dabei die Röhre in senkrechte Lage und das Auge mit der Oberfläche der Flüssigkeit in eine Ebene. Ersteres wird erreicht, indem man nach zwei in einiger Entfernung aufgehängten Lothen, deren Richtungen sich in der verticalen Axe des Messcylinders kreuzen, oder nach so gelegenen senkrechten Thür- oder Fensterkanten visirt, — Letzteres, indem man dem Gesichte gegenüber einen Spiegelstreifen fest an das Rohr anlegt und genau über die Fläche der Flüssigkeit den Mittelpunkt des Auges im Spiegel fixirt. Hat so das Auge die richtige Stellung angenommen, so wird der Spiegel entfernt und abgelesen.
Liest man über Wasser ab, so hat man die Mitte der durch das am Glase sich hinaufziehende Wasser gebildeten dunkeln Zone als wirkliche Oberfläche anzunehmen, — bei Quecksilber hingegen die Ebene, welche zwischen dem Scheitelpunkt der convexen Oberfläche und den Punkten, an denen sie das Glas berührt, in der Mitte liegt. Es können jedoch so nur annähernde Resultate erhalten werden.
Wirklich genaue Ablesungen lassen sich über Wasser und anderen das Glas benetzenden Flüssigkeiten gar nicht ausführen, wohl aber über Quecksilber, wenn man den Fehler des Meniscus bestimmt und beim Ablesen über die Kuppe des Quecksilbers visirt. — Die Bestimmung des Fehlers geschieht ein- für allemal für jede Messröhre, indem man sie zum Theil mit Quecksilber füllt und dessen Stand über die Kuppe hin abliest. Man giesst alsdann einige Tropfen Quecksilberchloridlösung darauf, wodurch sogleich die Convexität aufgehoben wird, beobachtet wieder und findet so die Differenz. Da beim Kalibriren die Röhre aufrecht, beim Messen von Gasen verkehrt steht, so muss jedem beobachteten Gasvolumen der doppelte Betrag der beobachteten Differenz zugezählt werden (Kolbe a. a. O.).
Das bei Gasmessungen anzuwendende Quecksilber muss rein, namentlich von Blei und Zinn, welche ihm die Eigenschaft ertheilen, an Glas zu adhäriren, möglichst frei sein. Sind dieselben zugegen, so entfernt man sie am leichtesten dadurch, dass man das Quecksilber in einer flachen Schale mit verdünnter Salpetersäure übergiesst und unter häufigem Umrühren einen Tag lang damit in Berührung lässt. Von Staub u. s. w. befreit man dasselbe, indem man es durch ein Tuch filtrirt.
ad 2. Die Temperatur zu messender Gase bestimmt man, indem man sie auf gleichen Wärmegrad mit der Sperrflüssigkeit bringt und die Temperatur dieser misst.
Gestatten es die Gefässe, dass man die Messröhre ganz in die Sperrflüssigkeit untertaucht, so wird hierdurch eine übereinstimmende Temperatur am leichtesten und schnellsten hergestellt; im anderen Falle ist es nothwendig, dass die umgebende Luft und die Sperrflüssigkeit gleiche Temperatur haben und dass man die Röhre dem Einfluss beider geraume Zeit aussetzt, ehe man abliest. — Man hat ferner zu beobachten, dass das auf gleiche Temperatur gebrachte Gas beim Ablesen nicht wieder ausgedehnt werde. Man vermeide also, den Versuch in der Nähe eines Ofens, im directen Sonnenlicht etc. vorzunehmen; man umfasse die Röhre nicht mit der warmen Hand, sondern drücke sie nur mit dem Finger oder noch besser mit einer hölzernen Klammer nieder.
ad 3. Wenn ein Gas durch eine Flüssigkeit abgesperrt ist, und das Niveau dieser ist in der Röhre und ausser derselben gleich, so befindet sich das Gas bloss unter dem herrschenden Druck der Atmosphäre. Derselbe wird demnach durch Ablesen des Barometerstandes geradezu gefunden. Steht hingegen die Sperrflüssigkeit in der Röhre höher als ausserhalb, so ist das Gas unter geringerem, steht sie tiefer, unter grösserem Druck, als dem der herrschenden Atmosphäre. Der letztere Umstand lässt sich durch Heben der Röhre immer, der erstere jedoch durch Senken derselben nur dann beseitigen, wenn die die Sperrflüssigkeit enthaltende Wanne die geeignete Tiefe hat. Operirt man über Wasser, so lässt sich der genannte Gleichgewichtszustand meist ohne Schwierigkeit herstellen; ist aber das Gas durch Quecksilber abgesperrt, so ist dies namentlich bei weiten Röhren sehr häufig nicht wohl möglich (Fig. 1).
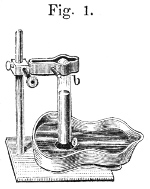
In diesem Falle befindet sich das Gas unter dem Drucke der Atmosphäre minus dem Drucke einer Quecksilbersäule von der Länge der Linie ab. Man findet denselben demnach, indem man die Länge der Linie ab möglichst genau misst und von dem gefundenen Barometerstand abzieht. Beträgt z. B. dieser 26 Zoll und ist die Linie ab = 3 Zoll, so befindet sich das Gas unter einem wirklichen Drucke von 26 - 3 = 23 Zoll Quecksilber.
Befindet sich über dem Quecksilber Wasser oder eine andere Flüssigkeit, z. B. Kalilauge, so verfährt man in der Regel so, als ob dies nicht der Fall wäre, indem man entweder das Quecksilber innen und aussen gleichstellt, oder die Differenz der Queeksilberoberflächen misst. Der Druck der Wasser- etc. Säule ist meist so unbedeutend, dass er vernachlässigt werden kann. Eigentlich müsste er gemessen, nach dem specif. Gewicht der Flüssigkeit auf Quecksilberdruck reducirt und dieser von dem Barometerstand abgezogen werden. Man kann aber diese Correction deshalb sparen, weil, wie schon oben erwähnt, ein ganz genaues Messen unter solchen Verhältnissen doch nicht möglich ist.
ad 4. Wird ein mit Wasserdampf gesättigtes Gas gemessen, so erfährt man nicht unmittelbar sein wahres Volumen, weil das Wassergas vermöge seiner Tension auf die absperrende Flüssigkeit einen Druck ausübt. Da man aber die Tension des Wasserdampfes für die verschiedenen Temperaturen kennt, so lässt sich leicht die nothwendige Correction machen. Dies ist aber nur dann möglich, wenn das Gas wirklich gesättigt ist. Man hat also bei Gasmessungen darauf zu sehen, dass das Gas entweder mit Wasserdampf gesättigt oder ganz trocken ist.
Dass Gasvolumina nur dann verglichen werden können, wenn sie auf gleiche Temperatur, gleichen Druck und gleichen Feuchtigkeitszustand reducirt worden sind, erhellt aus dem oben Gesagten. In der Regel reducirt man sie auf 0°, 0,76 Meter Barometerstand und völlige Trockenheit. Wie dies geschieht und wie man aus dem Volumen der Gase ihr Gewicht findet, wird unten bei der Berechnung der Analysen gezeigt werden.
§. 12.
b. Das Messen von Flüssigkeiten.
Da das Messen von Flüssigkeiten sich rascher ausführen lässt, als das Wägen, so wendet man es namentlich bei analytisch-technischen Untersuchungen gern an.
Man bedient sich dazu der folgenden Gefässe.
1. Die graduirte Pipette.
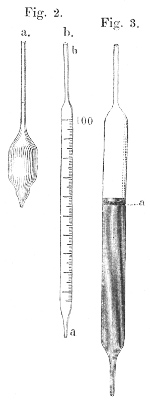
Ihre Einrichtung ist entweder von der Art, dass man nur eine bestimmte Flüssigkeitsmenge mit derselben abmessen kann, also etwa 50, 20, 10 C.C., oder aber von der Art, dass man jede beliebige Menge abmessen kann. Im ersteren Falle hat die Pipette nur eine Marke (Fig. 2 a), im anderen ist sie ganz graduirt (Fig. 2 b). — Die untere Oeffnung von Fig. 2 b hat einen Durchmesser von 1,5 MM., die obere von 3–4 MM. Sie fasst bis an die obere Marke 50 C.C. und ist in 100 Grade eingetheilt. Demnach beträgt jeder Grad 0,5 C.C. Beim Messen taucht man a in die Flüssigkeit, saugt an b, bis etwas mehr als nöthig Flüssigkeit eingedrungen ist, verschliesst b mit dem ein wenig feuchten (aber nicht nassen) Finger und lässt nun, indem man die Pipette in verticale Lage und das Auge mit der Oberfläche der Flüssigkeit in eine Ebene bringt, so viel auströpfeln, bis der gewünschte Stand erreicht ist. — Die Einrichtung der Pipette gestattet, die so abgemessene Flüssigkeit ohne Verluste in jedes beliebige Gefäss zu bringen.
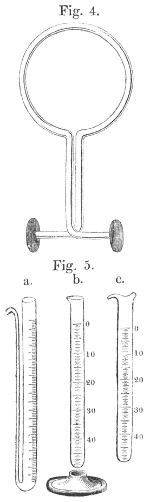
Auch bei diesem Abmessen muss die durch die Adhäsion der Flüssigkeit an die Glaswandung gebildete dunkle Zone wohl berücksichtigt werden, indem es nicht einerlei ist, ob die Marke mit dem unteren Rand, mit der Mitte der Zone oder mit dem oberen Rand derselben zusammenfällt. Am genauesten fallen die Messungen aus, wenn man die Marke ins Niveau mit dem unteren geraden Rand der dunklen Zone bringt, welcher sich bei guter Beleuchtung, namentlich bei durchfallendem Lichte am schärfsten einstellen lässt, somit bei a der Fig. 3. — Nur muss vorausgesetzt werden, dass die Marke der Pipette auch nach dieser Art angebracht ist, wie dies denn auch jetzt meistens geschieht. Ebenso ist zu beachten, ob die Pipette so graduirt ist, dass man den letzten Tropfen, der nach einiger Zeit sich in der Mündung sammelt und durch Anlegen an die Gefässwand und Ausblasen entleert werden kann, mitnehmen muss oder nicht.
Die Pipette dient in dieser ihrer Einrichtung nur, um bestimmte Flüssigkeitsmengen abzumessen.
Will man sie benutzen, um von einer Flüssigkeit bis zur Erreichung eines bestimmten Punktes, z. B. des Neutralitätspunktes zu einer anderen zu setzen und nachher die Menge der verwendeten zu messen, so versieht man sie entweder an der unteren Röhre mit einem kleinen Glashahn oder aber nach Mohr's Angabe (Verhandlungen der 29. Versammlung deutscher Naturforscher und Aerzte) mit einem Quetschhahn.
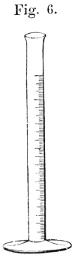
Diese einfache und höchst praktische Vorrichtung besteht aus einem kurzen Stückchen vulcanisirten Kautschukrohres, welches durch eine Drahtklammer zusammengepresst und hierdurch fest verschlossen ist, aber durch einen geringeren oder stärkeren Druck nach Belieben mehr oder weniger geöffnet werden kann. —
Das Röhrchen wird mit seinem einen Ende über die Spitze der Pipette gestülpt und festgebunden, in das andere befestigt man ein kurzes Stück eines in eine mässig feine Spitze ausgezogenen starken Glasröhrchens. Die Gestalt der Drahtklammer zeigt Fig. 4.
Die so vorgerichtete Pipette wird nun vertical in einen geeigneten Halter gespannt und so gestellt, dass, wenn man davor steht oder sitzt, der Nullpunkt mit dem Auge in einer Ebene liegt. Die Vorrichtung gestattet nun nicht allein ein sehr genaues und ruhiges Ablesen vor und nach dem Versuche, sondern auch ein geschwinderes oder langsameres Entleeren und ein ganz sicheres Ausfliessenlassen einzelner Tropfen.
Zu demselben Zwecke wie die mit Hahn versehene Pipette, dient auch und zwar gewöhnlich
2. Die graduirte Bürette.
Dieselbe ist in gebräuchlichster Form in Fig. 5 a dargestellt. — Die Tropföffnung hat etwa 1,5 MM. Durchmesser und muss so viel tiefer liegen als die Oeffnung des weiteren Rohres, dass sich bequem austropfen lässt, ohne dass die Flüssigkeit oben aus dem Rohre ausfliesst. Zweckmässig versieht man die Bürette mit einem festen Holzfusse.
In der Regel fassen die Büretten etwa 50 oder 100 C.C. und sind im ersteren Falle in 100, im anderen in 200 Grade getheilt, so dass ein Grad einem halben C.C. entspricht.
Da die Büretten nicht wie die Pipetten von unten nach oben, sondern von oben nach unten graduirt sind, so kann man mit denselben nur in der Art messen, dass man sie erst bis an den Nullpunkt füllt, dann die Flüssigkeit ausgiesst oder auströpfelt und die rückständige Menge wiederum misst. — Andere Formen der Bürette stellen Fig. 5 b und 5 c dar.
3. Der graduirte Cylinder.
Denselben stellt die Fig. 6 dar. Er dient dazu, eine gegebene Flüssigkeit mit einer anderen zu vermischen, wenn es sich darum handelt, das Ganze auf ein bestimmtes Volumen zu bringen, also z. B., wenn man eine Lösung bereiten will, welche in einem bestimmten Volumen eine bekannte Menge Kochsalz oder dergl. enthalten soll. — Man bringt beim Gebrauch erst die zu verdünnende Flüssigkeit in den Cylinder, giesst dann die andere zu bis zum gewünschten Theilstrich, legt auf den abgeschliffenen Rand eine abgeschliffene Glasplatte fest auf und mischt vorsichtig durch Umkehren und Schütteln. — Statt des graduirten Cylinders kann man sich in vielen Fällen auch der nachstehend beschriebenen Messkolben bedienen, welche noch dazu ein genaueres Messen zulassen, da an engerer Stelle gemessen wird.
4. Die Messkolben.
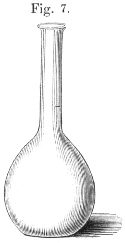
Nicht selten kommt es bei Analysen vor, dass man eine zusammengesetzte Substanz in einer Flüssigkeit löst, diese auf ein bestimmtes Volumen bringt und dann in einzelnen abgemessenen Mengen die verschiedenen Bestimmungen vornimmt. — Zu solchem Behufe wendet man zweckmässig mit einem am Hals angebrachten Theilstrich versehene Kolben (Messkolben) an (Fig. 7). Man kann sich dieselben sehr leicht selbst darstellen und zwar auf folgende Art.
Man sucht sich zunächst einen kleinen Kolben mit etwas langem Halse aus, der, wie man durch einen vorläufigen Versuch bestimmt, in der Art 100 C.C. Wasser fasst, dass dasselbe nur bis an eine geeignete Stelle des Halses reicht, lässt denselben völlig austropfen (getrocknet dürfen aber die inneren Wände nicht werden), wägt genau 100 Grm. Wasser von +4°C. (oder 99,9 von 16° C.) ein, stellt ihn auf eine feste, vollkommen wagerechte Unterlage, visirt richtig und bezeichnet den oberen wie den unteren Rand der dunklen Zone mit kleinen Pünktchen, was mit Hülfe einer in dicken Asphaltfirniss oder dergl. getauchten Spitze leicht gelingt. Man giesst alsdann das Wasser aus, legt den Kolben bequem vor sich und ritzt, von den Pünktchen ausgehend, mittelst eines Diamantes feine deutliche Striche in das Glas.
Auf gleiche Art stellt man sich Kolben dar, welche 200, 300, 400 Grm. Wasser von 4°, d. h. C.C., ausfliessen lassen, wenn sie bis an die Marken gefüllt und dann bis zum völligen Austropfen entleert werden. — Diese Kolben gehören zu einem System und sind ausser mit der Zahl der C.C., auf welche sich die Marken beziehen, mit a zu bezeichnen, weil sie beim Ausfliessen die beistehende Anzahl Cubikcentimeter entleeren.
Ausser diesen Kolben gebraucht man nun Kolben eines zweiten Systems; wir wollen sie mit e bezeichnen, weil sie, wenn bis an die Marken Flüssigkeit eingegossen wird, die angegebene Anzahl C.C. fassen. — Man stellt sie dar, indem man in die innen völlig trockenen Kolben 200, 300, 400, 1000 etc. Grm. Wasser von 4° C. einwägt und dessen Stand bezeichnet. —
Wie man beim Gebrauch der Kolben zu verfahren hat, mag ein Beispiel lehren. — Gesetzt wir haben 10 Grm. eines Gemenges von Chlornatrium und schwefelsaurer Magnesia in Wasser gelöst und wollen in getrennten Theilen der Lösung Chlor, Schwefelsäure, Natron und Magnesia bestimmen; so bringen wir die Lösung etwa in den 500 C.C. fassenden Kolben des Systems e, füllen mit Wasser bis an die Marken, mischen genau (der Kolben wird dabei mit dem Ballen der Hand verschlossen, eine abgeschliffene Glasplatte auf abgeschliffenem Rand ist noch besser) und fällen nun mit der Flüssigkeit den 100 C.C. fassenden Kolben des Systems a bis an die Marken, entleeren ihn zur Schwefelsäurebestimmung, füllen ihn wieder und entleeren ihn in ein zweites Gefäss zur Chlorbestimmung etc.
Um die Nothwendigkeit beider Systeme klar zu machen, wollen wir einmal ins Auge fassen, was geschehen müsste, wenn der 100 C.C. fassende Kolben nicht einer des Systems a, sondern einer des Systems e gewesen wäre. — Man hätte ihn alsdann nach dem ersten Entleeren ausspülen und das Spülwasser zur Flüssigkeit hinzufügen müssen, — der Kolben aber wäre innen wieder vollständig zu trocknen oder aber mit der zu analysirenden Flüssigkeit auszuspülen gewesen, ehe man ihn zur zweiten Abmessung hätte gebrauchen können etc.
Der Umstand, dass diese beiden Systeme von Messgefässen nur selten gehörig unterschieden wurden, war Veranlassung, dass solche Messungen weit weniger genau ausgefallen sind, als sie ausfallen können. —
Bei Prüfung der graduirten Pipette, Bürette und des Cylinders ist zu beachten, dass die beiden ersten dem System a, der letzte dem e angehören muss.
Um den Unterschied hervorzuheben, welcher zwischen gleich bezeichneten Kolben der beiden Systeme herrscht, führe ich an, dass mein mit 100 C.C. bezeichneter Kolben des Systems a in Wirklichkeit 100,2 C.C. fasst.
Handelt es sich nur darum, mehrmals dasselbe Volumen einer Flüssigkeit abzumessen, so kann man sich auch einer mit einem unten abgerundeten Glasstopfen versehenen Flasche bedienen.
II. Das Ueberführen zu untersuchender Körper in Zustände, in welchen sie sich zur Analyse eignen.
§. 13.
1. Die Auswahl der Substanz.
Ehe man zur quantitativen Analyse eines Körpers schreitet, kann man nicht sorgfältig genug überlegen, ob auch der erwünschte Erfolg wirklich erreicht ist, wenn man die Menge eines jeden einzelnen Bestandtheiles des vorliegenden Körpers kennt. — Nur zu häufig wird dieser erste Punkt vernachlässigt und somit auch durch die sorgfältigste Analyse statt einer richtigen eine falsche Vorstellung erweckt. Es bezieht sich dies wie auf wissenschaftliche, so auf technische Untersuchungen.
Man verwende daher bei Mineralien, deren Constitution durch die Analyse festgestellt werden soll, die grösste Sorgfalt darauf, Gangart und eingesprengte Substanzen zu entfernen, schaffe zuerst äusserlich Anhängendes durch Abreiben oder Abwaschen weg, zerschlage alsdann die in starkes Papier gewickelte Substanz auf einem Stahlambos und suche mit der Pincette die reinsten Stückchen aus, — künstlich darstellbare krystallisirte Körper reinige man durch Umkrystallisiren, Niederschläge durch vollständiges Auswaschen u. s. w. — Bei technischen Untersuchungen, z. B. der Ermittelung des Hyperoxydgehaltes eines Braunsteins, des Eisengehaltes in einem Eisensteine, ziehe man in Erwägung, ob die zu untersuchenden Proben auch soweit möglich dem mittleren Durchschnitt der herausgeförderten oder zu fördernden Erze entsprechen; denn was würde es dem Käufer einer Braunsteingrube nützen, den Gehalt eines ausgewählten, vielleicht besonders reinen Stückes zu kennen etc.
Man ersieht leicht, dass sich in Betreff der Wahl der Substanz allgemein gültige Regeln nicht geben lassen; man muss vielmehr in jedem einzelnen Falle, einerseits die Substanz genau prüfen, namentlich auch unter dem Mikroskope oder mit der Lupe betrachten, andererseits den Zweck der Untersuchung klar ins Auge fassen und dann die geeigneten Maassregeln ergreifen.
§. 14.
2. Die mechanische Zertheilung.
Um einen Körper zur Analyse vorzubereiten, um ihn der Einwirkung von Lösungs- oder Aufschliessungsmitteln zugänglich zu machen, ist in der Regel die erste und wesentlichste Bedingung, denselben in einen Zustand feiner Zertheilung überzuführen. Indem man hierdurch dem Lösungsmittel viele Berührungspunkte bietet und den hindernden Einfluss der Cohäsionskraft nach Möglichkeit beseitigt, erfüllt man alle Bedingungen, welche erfordert werden, wenn eine Lösung vollständig und schnell zu Stande kommen soll.
Je nach der Natur der Körper sind die Mittel verschieden, deren man sich bedient, um den genannten Zweck zu erreichen. In vielen Fällen genügt es, die Substanzen zu zerstossen oder zu zerreiben, in anderen hingegen ist es erforderlich, das durch Reiben erhaltene Pulver durch Beuteln oder Schlämmen auf den höchsten Grad der Feinheit zu bringen.
Das Stossen und Reiben geschieht in Mörsern oder Reibschalen. Als erste Regel ist dabei festzuhalten, dass das Material des Mörsers oder der Reibschale weit härter sein muss, als die zu pulvernde Substanz, damit letztere nicht, oder zum mindesten so wenig als möglich, mit Bestandtheilen jener verunreinigt werde. So kann man sich zum Zerreiben von Salzen, überhaupt von weniger harten Körpern, der Reibschalen von Porzellan bedienen, zum Pulvern härterer Substanzen aber (zum Zerreiben der meisten Mineralien) sind Reibschalen von Achat, Chalcedon oder Feuerstein unentbehrlich. Man zerschlägt alsdann in der Regel die grösseren Stücke zuerst, mehrfach in Schreibpapier eingewickelt, auf einer Stahl- oder auch Eisenplatte mittelst eines Hammers, und reibt alsdann das gröbere Pulver in kleinen Portionen in dem Achatmörser, bis es in ein unfühlbares Pulver verwandelt ist.
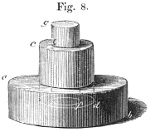
Bei Mineralien, von denen man nur wenig hat, überhaupt wenn Verlust vermieden werden soll, bedient man sich zum Zerstossen eines Stahlmörsers. Fig. 8 ab und cd sind die zwei leicht auseinander zu nehmenden Theile des Mörsers. Die zu zerstossende, wo möglich schon in kleine Stückchen zerschlagene Substanz bringt man in die cylindrische Höhlung des letzteren ef. Als Pistill dient der in die Höhlung passende Stahlcylinder fg. Bei der Operation stellt man den Mörser auf eine feste Unterlage und führt mit einem Hammer wiederholt senkrechte Schläge auf das Pistill, bis der Zweck erreicht ist.
Sehr schwer zerstossbare Mineralien können, wenn sie in der Glühhitze keinen wesentlichen Bestandtheil verlieren und an Wasser nichts abgeben, dadurch zum Zerkleinern vorbereitet werden, dass man sie zum heftigen Glühen erhitzt, dann plötzlich in kaltem Wasser abkühlt und endlich nochmals glüht.
Bei dem Ankauf von Achatmörsern sehe man darauf, dass sie keine fühlbaren Sprünge oder Vertiefungen haben. Geringe, unfühlbare Sprünge machen die Reibschalen zwar weniger dauerhaft, im Uebrigen aber nicht unbrauchbar.
In Säuren unlösliche Mineralien, welche auf trockenem Wege aufgeschlossen werden sollen, müssen, wenn man auf vollständige Zersetzung rechnen will, besonders fein zertheilt werden. Es ist dies durch Abreiben mit Wasser, Schlämmen oder Beuteln zu erreichen. Die beiden letzten Operationen sind nur bei vollkommen gleichförmigen Substanzen zu empfehlen.
Das Abreiben mit Wasser geschieht, indem man zu dem in der Reibschale befindlichen Pulver etwas Wasser setzt und die breiartige Masse so lange reibt, bis kein Laut mehr hörbar ist. Schneller erreicht man dieses Ziel, wenn man die letztere Operation nicht im Mörser, sondern auf einer Achat-, Feuerstein- oder Porphyr-Platte vornimmt und mit einem Läufer reibt. Man spült alsdann mit der Spritzflasche in eine halbkugelförmige glatte Porzellanschale, verdunstet das Wasser im Wasserbad und mischt den Rückstand aufs Sorgfältigste mit dem Pistill. (Man kann auch die breiartige Masse im Achatmörser eintrocknen lassen, doch muss dies bei ganz gelinder Wärme geschehen, weil derselbe sonst springen kann.)
Zum Behufe des Schlämmens spült man die mit Wasser aufs Feinste abgeriebene breiige Masse in ein Becherglas, rührt mit destillirtem Wasser an, lässt etwa eine Minute ruhig stehen und giesst alsdann die trübe Flüssigkeit von dem die gröberen Theile enthaltenden Bodensatze in ein zweites Becherglas ab. Der letztere wird wiederum gerieben, von Neuem geschlämmt u. s. w. Die trübe Flüssigkeit lässt man stehen, bis das suspendirte Pulver sich zu Boden gesetzt hat, was meist erst nach vielen Stunden der Fall ist, giesst das Wasser ab und trocknet das Pulver in dem Becherglas.
Das Beuteln wendet man statt des Schlämmens bei Substanzen an, welche durch Wasser verändert (theilweise gelöst) werden. Man bindet das möglichst fein geriebene Pulver in ein Säckchen von dichter Leinwand und beutelt, zerreibt den im Beutel bleibenden Theil aufs Neue, beutelt wieder u. s. f.
Würde man das Schlämmen oder Beuteln bei aus verschiedenen Gemengtheilen bestehenden Substanzen anwenden, so entstünde ein sehr bedeutender Fehler, wenn man das beim ersten Schlämmen oder Beuteln erhaltene Pulver zur Analyse verwendete, weil dies die leichter zerreiblichen Gemengtheile im Vergleich mit den schwieriger pulverisirbaren in weit grösserem Verhältniss enthält, als die ursprüngliche Substanz. Da nun beim Schlämmen und Beuteln ein Verlust an Substanz nur schwer zu vermeiden ist und dieser sich leicht ungleichmässig auf die verschieden feinen Partien vertheilt, so ziehe ich es vor, solchen Substanzen nur durch lange fortgesetztes trockenes oder nasses Abreiben die nöthige Feinheit zu geben.
Wenn es sich darum handelt, den mittleren Gehalt eines nicht völlig gleichförmigen Körpers, also z. B. eines Eisenerzes etc. zu ermitteln, so verwandelt man zuerst eine grössere, den mittleren Durchschnitt darstellende Portion in gröbliches Pulver, mengt dies gleichförmig, und verwandelt alsdann einen Theil des gröblichen Pulvers in feines. Zum Zerschlagen und gröblichen Pulvern grösserer Erzproben etc. empfiehlt sich am meisten ein Stahlambos. — Der, welcher in meinem Laboratorium gebraucht wird, besteht aus einer 85 Centimeter hohen, 26 Centimeter im Durchmesser haltenden Holzsäule, in welche eine Stahlplatte von 20 Centimeter Durchmesser und 3 Centimeter Dicke zur Hälfte eingelassen ist. Um dieselbe wird ein Messingring von 5 Centimeter Höhe gesetzt. Der gut verstählte Hammer hat an der Schlagfläche 5 Centimeter Durchmesser. Ein solcher Ambos empfiehlt sich namentlich dadurch, dass die Stahlflächen sehr leicht blank gescheuert werden können.
§. 15.
3. Das Trocknen.
Bei jedem Körper, den man quantitativ analysiren will, muss man einen bestimmten Ausgangspunkt für die Analyse haben, man muss den Körper in einem bestimmt charakterisirten Zustande zur Analyse verwenden, in einem Zustande, in welchem man ihn immer wieder erhalten kann.
Als Bedingung der quantitativen Analyse haben wir oben festgesetzt, dass man die Bestandteile der zu analysirenden Körper ihrer Art nach genau kennen müsse, bevor man zu ihrer Gewichtsbestimmung schreitet. Die wesentlichen Bestandtheile sind aber in der Regel von einem unwesentlichen begleitet, nämlich von einer grösseren oder geringeren Menge Wasser, welches die Substanzen entweder in ihren Lamellen einschliessen, das ihnen von der Bereitung noch anhängt, oder welches sie aus der Luft angezogen haben. Es ist ersichtlich, dass wir von der wirklichen Menge einer Substanz keinen richtigen Begriff bekommen können, wenn wir nicht zuerst diese variable Menge Wasser hinweggeschafft haben. Die meisten festen Körper müssen demnach getrocknet werden, ehe man sie zur Analyse verwendet.
Diese Operation ist für die Richtigkeit der Resultate von grösster Wichtigkeit; man kann sagen, dass ein sehr grosser Theil der bei Analysen vorkommenden Differenzen daher rührt, dass die Körper in verschiedenem Zustande der Trockenheit angewendet werden.
Viele Körper enthalten, wie bekannt, Wasser, welches ihnen entweder als zu ihrer Constitution gehörig, oder als Krystallwasser eigenthümlich ist. Im Gegensatze zu diesem wollen wir das variable, anhängende oder mechanisch eingeschlossene Wasser, auf dessen Entfernung sich das Trocknen in dem Sinne, der uns hier vor Augen sehwebt, allein bezieht, Feuchtigkeit nennen.
Als Zweck beim Trocknen ist also festzuhalten, dass man alle Feuchtigkeit entfernen muss, ohne gleichzeitig gebundenes Wasser oder irgend einen anderen Bestandtheil des Körpers hinwegzunehmen. Wenn wir demnach einen Körper trocknen wollen, müssen wir seine Eigenschaften im trocknen Zustande mit Sicherheit kennen, wir müssen wissen, ob er beim Glühen, ob er bei 100°, ob er in getrockneter Luft, oder gar schon in Berührung mit der Atmosphäre Wasser oder sonstige Bestandteile verliert. Aus diesen Daten lässt sich alsdann für jede Substanz die zweckmässigste Art des Trocknens abnehmen.
a. Körper, welche schon in Berührung mit der atmosphärischen Luft Wasser verlieren, z. B. Glaubersalz, kohlensaures Natron etc. — Sie sind daran leicht zu erkennen, dass sie an der Luft liegend erst matt und trübe werden und endlich ganz oder theilweise zu einem weissen Pulver zerfallen.
Bei diesen Körpern ist es schwieriger als bei vielen anderen, den Zweck des Trocknens ganz zu erreichen. Um es zu bewerkstelligen, presst man die zerriebenen Salze zwischen dicken Lagen feinen weissen Fliesspapieres unter ziemlich starkem Druck, und wiederholt dies so oft mit erneutem Papier, bis die letzten Blätter durchaus keine Feuchtigkeit mehr aufnehmen. Es ist in der Regel zweckmässig, zwischen den einzelnen Pressungen nochmals zu zerreiben.
b. Körper, welche in Berührung mit der atmosphärischen Luft, falls sie nicht ganz trocken ist, kein Wasser verlieren, welche aber in künstlich getrockneter Luft verwittern, z. B. schwefelsaure Magnesia, Seignettesalz etc.
Man zerreibt dieselben, presst das Pulver, falls es sehr feucht ist, zwischen Papier (wie in a.) und lässt es nach dem Pressen noch eine Zeit lang in dünner Schicht auf Fliesspapier an einem vor Staub und directem Sonnenlicht geschützten Ort liegen.
c. Körper, welche in getrockneter Luft keine Veränderung erleiden, aber bei 100° Wasser verlieren, z. B. weinsteinsaurer Kalk etc.
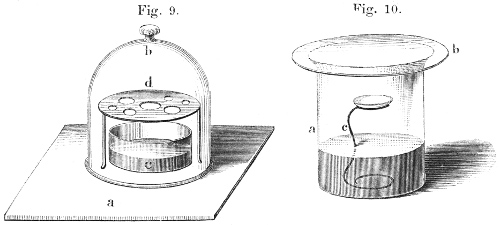
Man zerreibt sie fein, bringt in dünner Schicht auf ein Uhrglas oder in ein flaches Schälchen und stellt in einen durch Schwefelsäure trocken zu erhaltenden Luftraum. Man bewerkstelligt dies entweder mit dem in Fig. 9 oder mit dem in Fig. 10 abgebildeten Apparat.
In Fig. 9 ist a eine ebene, am besten matt geschliffene Glasplatte, b eine unten matt geschliffene Glocke, welche am Rande mit Talg bestrichen wird, c ein flaches Glas mit concentrirter Schwefelsäure, d eine Scheibe von Eisenblech, welche auf drei Füssen ruht und mit runden Oeffnugen von verschiedener Weite versehen ist, auf welche die die Substanz enthaltenden Uhrgläser gestellt werden.
In Fig. 10 ist a ein am Rande abgeschliffenes und daselbst mit Talg bestrichenes, zum dritten oder vierten Theil mit concentrirter Schwefelsäure gefülltes Becherglas, b eine ebenfalls abgeschliffene Glasplatte, c ist ein gebogener Bleidraht, auf welchem e das Uhrglas mit der Substanz ruht.
Den zu trocknenden Körper setzt man der Einwirkung der trocknen Luft so lange aus, bis er an Gewicht nicht mehr abnimmt. — Körper, auf welche der Sauerstoff der Luft verändernd einwirkt, werden auf ähnliche Weise unter der Glocke einer Luftpumpe getrocknet. — Körper, welche in trockner Luft zwar kein Wasser, aber Ammoniak verlieren, werden über gebranntem Kalk, welchem man etwas gepulverten Salmiak beigemischt hat, also in einer wasserfreien, ammoniakhaltigen Luft, getrocknet.
d. Körper, welche bei 100° keine Veränderung erleiden, die aber beim Glühen zersetzt werden, z. B. Weinstein, Zucker u. s. w., werden im Wasserbade getrocknet und zwar entweder ohne Mitwirkung eines trocknen Luftstromes oder, bei schwieriger zu trocknenden Substanzen, mit gleichzeitiger Anwendung eines solchen. — Zum Trocknen mancher Substanzen, welche bei 100° ihre Feuchtigkeit noch nicht vollständig oder erst nach sehr langer Zeit verlieren, wendet man Luft- oder Oel-Bäder an.
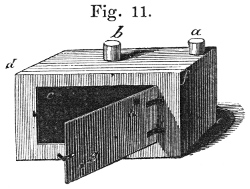
Fig. 11 stellt das am häufigsten in Gebrauch gezogene Wasserbad dar. Es ist entweder aus Weissblech, zweckmässiger aber aus Kupferblech gefertigt und, damit es auch als Oelbad benutzt werden kann (in welchem Falle in die Oeffnung a ein Thermometer mittelst eines Korks eingesetzt wird), mit Messing gelöthet. Die Zeichnung macht jede ausführliche Auseinandersetzung überflüssig. Der innere Raum c ist auf 5 Seiten von der äusseren Hülle de umgeben, ohne damit zu communiciren. Die Löcher g und h haben zum Zwecke, Luftwechsel zu veranlassen, und erreichen denselben hinlänglich gut. Der äussere Raum wird bei dem Gebrauche etwa zur Hälfte mit Regenwasser gefüllt, die Oeffnung b ganz, die Oeffnung a hingegen durch einen Kork verschlossen, in welchen eine Glasröhre eingepasst ist. — Soll das Wasserbad über Kohlenfeuer erhitzt werden, so giebt man ihm von d nach f eine Ausdehnung von etwa 22 Centimeter, zum Erhitzen über der Spiritus- oder Oellampe von etwa 13 Centimeter.
Die zu trocknenden Substanzen kommen auf Uhrgläsern in den inneren Raum. Während des Trocknens stellt man die letzteren in einander, beim Wägen hingegen deckt man eins mit dem anderen. Ehe man sie auf die Wage stellt, müssen sie kalt geworden sein. Bei hygroskopischen Substanzen beugt man dem Umstande, dass die Substanzen beim Erkalten wieder Wasser anziehen, dadurch vor, dass man sehr gut schliessende Uhrgläser wählt, dieselben zwischen eine Klammer schiebt, welche sie fest gegen einander presst, und sie sammt der darin getrockneten Substanz unter einer Glocke über Schwefelsäure (Fig. 9) erkalten lässt. — Diese letzteren Angaben haben allgemeine Geltung und werden daher bei der Beschreibung des Trocknens mit anderen Apparaten nicht wieder angeführt.
Die zum Gegeneinanderpressen der Uhrgläser dienenden Klammern, welche man, wenn die Gewichtsabnahme beim Trocknen bestimmt werden soll, von Anfang an als zu den Uhrgläsern gehörig betrachtet und mitwägt, bestehen aus 2 etwa 10 Centimeter langen und 1 Centimeter breiten Streifen von dünnem Messingblech, welche auf einander gelegt und an den Enden auf eine Strecke von 5 bis 6 Millimeter mit Schlagloth gut zusammengelöthet sind.
Die folgenden Apparate dienen dazu, in einem Luftstrome zu trocknen.
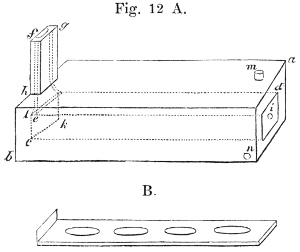
Bei Fig. 12 A wird der Luftstrom bloss durch die Erwärmung der Luft bewirkt, daher die Anwendung dieses Apparates sehr bequem ist.
ab ist ein Kasten von Kupfer- oder Weissblech, in welchem der Canal cd eingelöthet ist; mit diesem steht der aufsteigende Canal ef in Verbindung, welcher von der mit dem Kasten ab communicirenden Hülle gh auf 3 Seiten umgeben ist. Diese Hülle ist oben nicht mit einer Oeffnung versehen. Bei i ist ein rundes, in den Canal führendes, mit einem Kork verschliessbares Loch, jk lässt sich mit einem in einer Falze laufenden, gut passenden Schieber verschliessen.
Beim Gebrauche wird durch die Oeffnung m die äussere Hülle mit Wasser halb angefüllt (die Oeffnung n, welche dazu dient, das Wasser abzulassen, ist mit einem Kork verschlossen) und dieses zum Kochen erhitzt. Die zu trocknenden Substanzen werden auf Uhrgläsern in die Höhlungen des in Fig. 12 B abgebildeten Schiebers gesetzt, dieser bei lk in den Canal eingebracht und der Canal alsdann durch das oben genannte vorzuschiebende Blech verschlossen.
In dem durch den ihn umgebenden Dampf erhitzten Schornsteine entsteht alsbald ein Strömen der erwärmten Luft nach oben, welches zur Folge hat, dass durch die Oeffnung i kalte Luft nachdringt, über die zu trocknenden Substanzen hinströmt und die verdunstende Feuchtigkeit mit hinwegführt.
Den nachtheiligen Umstand, dass die Substanzen durch die nachströmende kalte Luft immer etwas unter 100° erhalten werden, beseitigt man leicht, wenn man die Luft durch eine unter dem Canal seiner ganzen Länge nach angelöthete, hin- und zurückführende Röhre in diesen eintreten lässt. Die Luft ist alsdann schon auf 100° erhitzt, bevor sie mit den Substanzen in Berührung kommt. Es ist diese Röhre auf der Zeichnung weggelassen worden, um der Deutlichkeit letzterer keinen Eintrag zu thun. — Sehr zweckmässig kann man auch die Oeffnung m mit verschieden grossen, runden, in die Oberseite des Kastens geschnittenen und mit Deckeln verschliessbaren Ausschnitten vertauschen, auf die man kleine Schalen zum Abdampfen aufsetzt. — Dem Apparat giebt man je nach Bedürfniss eine Länge von 20 bis 30 Centimeter, eine Tiefe und Höhe von etwa 10 Centimeter. Der Canal sei 5 Centimeter breit und 2,5 Centimeter hoch. — Sollte man statt des durch den kleinen Schornstein bewirkten schwachen Luftstromes einen stärkeren wünschen, so bläst man mittelst eines Gasometers, eines Kautschukballons oder einer sonstigen Vorrichtung durch die Oeffnung c Luft ein, welche man durch Schwefelsäure oder ein Chlorcalciumrohr hat streichen lassen. — Wünscht man eine höhere Temperatur, als die des siedenden Wassers, so füllt man den (kupfernen) Apparat mit Oel und bestimmt die Temperatur durch ein Thermometer, welches man mit Hülfe eines Korks in die Oeffnung m steckt.
In Fig. 13 (s. f. S.) wird der Luftstrom durch ausfliessendes Wasser bewirkt.
a ist ein zum dritten Theil mit concentrirter Schwefelsäure gefüllter Kolben, c ein Glasgefäss (eine sogenannte Liebig'sche Trockenröhre), d ein Gefäss von Blech, bei e mit einem Hahn versehen, im Uebrigen so eingerichtet, wie die Figur zeigt. — Fig. 14 (s. f. S.) ist ein kleiner Kessel von Weissblech, verschliessbar durch den mit den Ausschnitten a und b versehenen Deckel.
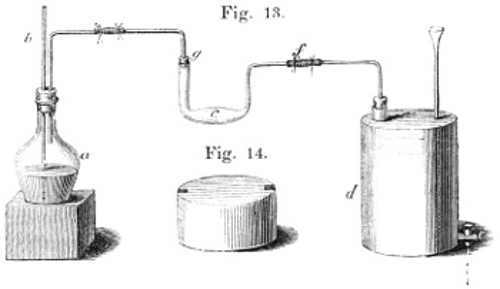
Beim Gebrauche kommt die zu trocknende Substanz in c und dieses in das Kesselchen Fig. 14, in welchem über einer Spirituslampe Wasser zum Kochen erhitzt wird, d wird mit Wasser gefüllt, alsdann c durch den Kork g mit dem Kolben a, durch das Kautschukröhrchen f mit d verbunden. Oeffnet man jetzt den Hahn e, so dass das Wasser ausfliesst, so dringt die Luft bei b ein, wird durch die Schwefelsäure entwässert und streicht alsdann trocken über die in c enthaltene erhitzte Substanz; diese war am Anfang sammt dem Glasgefässe c gewogen, sie wird nach dem Trocknen wieder in ihm gewogen und das Trocknen fortgesetzt, bis die letzten Wägungen nicht mehr differiren. — Da durch den Luftstrom die Substanz in c immer abgekühlt wird, so erreicht sie niemals wirklich 100°; es ist daher zuweilen zweckmässig, statt des Wassers eine gesättigte Kochsalzlösung in das Kesselchen zu bringen.
Berücksichtigt man diesen Umstand, so trocknen in dem zuletzt genannten Apparate Substanzen am schnellsten. Für solche, welche bei 100° schmelzen oder zusammensintern, ist er jedoch nicht geeignet.
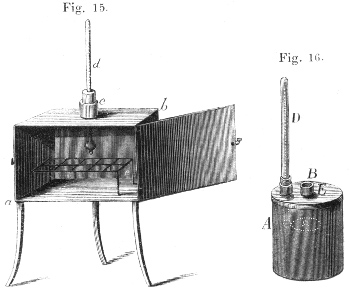
Bei manchen Substanzen reicht, wie oben erwähnt, eine Temperatur von 100° zur Entfernung des variablen Wassers nicht hin, sie müssen bei 110°, 120° und noch höheren Graden getrocknet werden. Man bedient sich hierzu eines Luft- oder Oelbades.
Fig. 15 und Fig. 16 sind Luftbäder von einfachster Construction, ersteres zum gleichzeitigen Trocknen mehrerer, dieses zum Trocknen einer Substanz besonders geeignet.
ab in Fig. 15 ist ein Kasten von starkem Kupferblech mit Messing gelöthet, von 15 bis 20 Centimeter Breite und Tiefe und entsprechender Höhe. Durch die Oeffnung c ragt das in einen Kork eingeklemmte Thermometer d in den inneren Raum des Kastens. e ist ein Gestell von Draht, auf welches die Uhrgläser mit den zu trocknenden Substanzen gesetzt werden. Das Erhitzen geschieht mit einer Gas-, Spiritus- oder Oellampe. Ist die Temperatur bis zu dem beabsichtigten Punkte gestiegen, so erhält man sie auf demselben durch Regulirung der Flamme. Es gelingt leicht, die Hitze mit geringen Schwankungen constant zu erhalten. Zweckmässig ist es, um die Abkühlung von aussen möglichst zu beschränken, über den ganzen Apparat eine Hülle von Pappe zu stülpen, welche vorn eine bewegliche Wand hat.
Lässt man in die Seitenwände des Kastens runde Oeffnungen von etwa 2 Centimeter Durchmesser machen, so wird derselbe auch geeignet, in Kugelröhren enthaltene Substanzen zu trocknen. Die Enden derselben werden in die Oeffnungen mittelst Korken eingepasst, der nothwendige Luftwechsel aber mittelst eines Aspirators bewirkt (vergl. Fig. 13).
Fig. 16 besteht aus einer Büchse von starkem Kupferblech (A) von etwa 11 Centimeter Höhe und 9 Centimeter Durchmesser. Sie ist verschlossen durch den mit schmalem Rand versehenen, lose schliessenden Deckel B, welcher zwei Oeffnungen C und E hat. C ist bestimmt zur Aufnahme des mittelst eines Korks einzusetzenden Thermometers, E gestattet den Wasserdämpfen Ausgang und wird je nach Umständen gar nicht oder lose verschlossen. Innerhalb der Büchse sind in halber Höhe 3 Stifte angebracht; sie tragen ein Dreieck von mässig dickem Draht, auf welches der die Substanz enthaltende Tiegel unbedeckt gesetzt wird. Die Kugel des Thermometers befindet sich möglichst nahe am Tiegel, ohne aber das Drahtdreieck zu berühren. Die Erhitzung geschieht mittelst einer Gas- oder Weingeistlampe. Wenn der Apparat so weit erkaltet ist, dass man denselben gut anfassen kann, nimmt man den Deckel ab, bringt den noch warmen Tiegel heraus, bedeckt ihn und lässt ihn zum Behuf des Wägens unter dem Exsiccator erkalten.
Bei dem Luftbade Fig. 17 wird das Trocknen durch Luftwechsel und luftverdünnten Raum unterstützt.
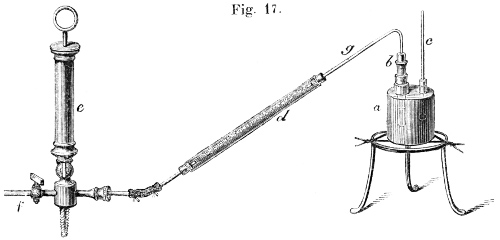
a ist ein oben mit 2 Oeffnungen versehenes, mit Messing gelöthetes Gefäss von starkem Kupferblech, b ein Glasröhrchen, in welchem sich die Substanz befindet, c ein Thermometer, d eine Chlorcalciumröhre, e eine kleine Handluftpumpe.
Beim Gebrauche erhitzt man a bis zum erwünschten Grade und pumpt alsdann b und d luftleer. Nach einigen Minuten lässt man durch den Hahn f wiederum Luft einströmen, welche über das Chlorcalcium streichend völlig getrocknet wird, pumpt wieder aus und fährt so fort, bis in der Röhre g sich nicht der mindeste Beschlag von Feuchtigkeit mehr zeigt, wenn man sie durch Umgeben mit äthergetränkter Baumwolle abkühlt. —
Als Oelbad bedient man sich am häufigsten des in Fig. 11 abgebildeten Apparates; man kann jedoch auch den zuletzt beschriebenen als solches benutzen. Man wähle zum Einfüllen ein möglichst geläutertes Brennöl.
e. Körper, welche beim Glühen keine Veränderung erleiden, z. B. schwefelsaurer Baryt, Kochsalz etc., sind am leichtesten von Feuchtigkeit zu befreien. Man bringt sie in einen Platin- oder Porzellantiegel und erhitzt sie über der Weingeistlampe, bis der Zweck erreicht ist. Nach einigem Abkühlen bringt man die noch heissen Tiegel unter den Exsiccator und wägt nach dem Erkalten.
III. Allgemeines Verfahren bei quantitativen Analysen.
§. 16.
Wenn man eine allgemeine analytische Methode mit einiger Schärfe aufstellen will, so muss der Kreis der Körper, für welche sie passend sein soll, ein wenigstens in seinen äusseren Umrissen begrenzter sein; denn wenn man einen Weg machen will, so muss man die Punkte kennen, die er berühren soll. Um uns in dieser Hinsicht sicher zu stellen, schicken wir voraus, dass wir bei Aufstellung des jetzt folgenden allgemeinen analytischen Verfahrens nur die Trennung und Gewichtsbestimmung der Metalle und ihrer Verbindungen mit Metalloiden, ferner der Säuren und salzartigen Verbindungen unorganischer Natur im Auge haben. Für andere Verbindungen lässt sich nicht gut eine allgemein gültige Methode entwerfen, man müsste denn das anführen wollen, dass ihre Bestandtheile in der Regel erst in Säuren oder Basen verwandelt werden müssen, ehe man zu ihrer Trennung und Gewichtsbestimmung übergehen kann, so bei Schwefelphosphor, Chlorschwefel, Chlorjod, Schwefelstickstoff etc.
Von den zu untersuchenden Substanzen wird vorausgesetzt, dass sie ihren Eigenschaften nach und nach der Qualität ihrer Bestandtheile genau bekannt sind. Aus diesen Daten lässt sich alsdann ersehen, ob die Bestimmung aller Bestandteile auf directe Weise nothwendig ist, ob dieselbe in einer und derselben Menge der Substanz vorgenommen werden kann, oder ob es zweckmässiger ist, zur Bestimmung der einzelnen Bestandtheile verschiedene Quantitäten der Substanz in Arbeit zu nehmen. Man hat z. B. ein Gemenge von Chlornatrium und wasserfreiem schwefelsauren Natron; das Verhältniss, in dem sie gemengt sind, soll gefunden werden. Es wäre hier gewiss überflüssig, jeden einzelnen Bestandtheil direct zu bestimmen, eine einfache Betrachtung zeigt uns, dass die Kenntniss der Chlor- oder Schwefelsäure-Menge schon hinreicht, die gestellte Frage zu beantworten, — sie lehrt uns ferner, dass, sofern wir Chlor und Schwefelsäure bestimmen, wir sogar eine untrügliche Controle für die Richtigkeit der Analyse haben, indem beide sammt den ihnen äquivalenten Mengen Natrium und Natron, zusammen gleich sein müssen dem Gewichte der genommenen Mischung.
Diese Bestimmungen könnte man nun entweder mit einer und derselben Menge Substanz ausführen, indem man zuerst die Schwefelsäure mit salpetersaurem Baryt, dann im Filtrat die Salzsäure durch Silberlösung fällte, oder man könnte zu jeder der Bestimmungen eine besondere Quantität des Gemenges verwenden. — Hat man keinen Mangel an Substanz, so ist die letztere Verfahrungsweise, im Falle man mit völlig homogenen Substanzen zu thun hat, und sofern sie überhaupt angeht, bequemer und meist auch von genauerem Resultat, weil man bei der ersteren durch das bei Trennungen unvermeidliche Auswaschen immer so beträchtliche Mengen Flüssigkeit erhält, dass die Analyse dadurch verzögert und ein Verlust weniger leicht vermieden wird.
Wir gehen jetzt zu den einzelnen immer oder meist bei der eigentlichen Analyse vorkommenden Operationen über.
§. 17.
1. Das Abwägen der Substanz.
Die Menge des Körpers, welcher zur Analyse zu verwenden ist, hängt von der Art der Bestandtheile ab, und es ist demnach eigentlich unmöglich, dieselbe im Allgemeinen näher zu bezeichnen. Um in Kochsalz das Chlor zu bestimmen, ist ein halber Gramm und selbst noch weniger hinreichend, von obigem Gemenge von Glaubersalz und Kochsalz würde 1 Gramm genügen, von Pflanzenaschen, zusammengesetzteren Mineralien etc. ist es nothwendig, 3 bis 4 Gramm oder noch mehr zu nehmen etc. Eine Quantität von 1 bis 3 Gramm kann sonach als die in den meisten Fällen geeignete bezeichnet werden. —
Je mehr Substanz man nimmt, um so genauer fallen die Analysen aus, je weniger man verwendet, um so schneller kommt man in der Regel zum Ziel. Man strebe darnach, Genauigkeit und Zeitersparniss auf passende Weise zu verbinden. Je weniger Substanz man nimmt, um so genauer muss man wägen, je mehr man verwendet, um so weniger schadet eine Ungenauigkeit. Man pflegt bei Analysen in etwas grösserem Maassstabe bis auf 1 Milligramm, bei solchen ganz kleiner Mengen Substanz auf 1⁄10 Milligramm genau zu wägen.
Sollen zur Bestimmung der einzelnen Bestandteile eines Körpers verschiedene Quantitäten desselben in Arbeit genommen werden, so ist es am zweckmässigsten, dieselben hinter einander abzuwägen. Man bestimmt zu dem Ende die Gesammtmenge der Substanz in einem Glasröhrchen oder dergl. und wägt die einzelnen Portionen auf die Weise, dass man aus dem Röhrchen in die geeigneten Gefässe in eins nach dem anderen die passende Menge herauaschüttet und dieselbe jedesmal durch die Gewichtsabnahme des Röhrchens bestimmt (vergl. auch §. 10. 5).
§. 18.
2. Die Wasserbestimmung.
Enthält der zu untersuchende Körper Wasser, so macht man meistentheils mit der Bestimmung desselben den Anfang. Diese Operation ist in der Regel einfach, zuweilen schwieriger. Die geringere oder grössere Schwierigkeit ist davon abhängig, ob die Verbindungen ihr Wasser leicht abgeben oder nicht, ob sie Glühhitze vertragen ohne zersetzt zu werden und ob sie auch schon bei gelinderem Erhitzen ausser dem Wasser noch andere flüchtige Stoffe verlieren. —
Von der genauen Ausführung der Wasserbestimmung ist es häufig abhängig, ob die Constitution einer Verbindung richtig erkannt wird oder nicht; in vielen Fällen, z. B. bei der Analyse von Salzen bekannter Säuren, reicht die Bestimmung des Wassergehaltes allein hin, um die Formel der Salze aufzustellen. Die Bestimmung des Wassergehaltes ist daher eine der am häufigsten vorkommenden, wie eine der wichtigsten Aufgaben der quantitativen Analyse. Ihre Ausführung geschieht auf zweierlei Art, entweder nämlich aus dem Gewichtsverlust der Substanz, oder durch directe Wägung des Wassers.
a. Wasserbestimmung aus dem Gewichtsverlust.
Dieselbe wird ihrer Einfachheit halber am häufigsten angewendet. Je nach der Beschaffenheit des auf seinen Wassergehalt zu prüfenden Körpers befolgt man dabei eine oder die andere der folgenden Methoden.
α. Die Substanz lässt sich glühen, ohne anderweitige Bestandtheile zu verlieren und ohne Sauerstoff aufzunehmen.
Man wägt dieselbe in einem Platin- oder Porzellantiegel ab und erhitzt bei anfangs sehr gelinder, allmälig verstärkter Hitze über der Gas- oder Weingeistlampe. Nachdem der Tiegel einige Zeit im Glühen erhalten worden ist, lässt man ihn etwas abkühlen, bringt ihn noch warm unter den Exsiccator und wägt nach dem Erkalten. Man glüht alsdann nochmals und wägt nach dem Erkalten wiederum. — Zeigt die letzte Wägung keine Gewichtsabnahme mehr, so ist die Bestimmung beendigt, andernfalls muss sie wiederholt werden, bis die beiden letzten Wägungen übereinstimmen.
Bei Silicaten hat man darauf zu sehen, dass das Glühen möglichst gesteigert werde, indem manche derselben (z. B. Talk, Speckstein, Nephrit) ihr Wasser erst in der Rothgluth abzugeben anfangen und es erst in der Gelbgluth vollständig verlieren (Th. Scheerer, Jahresber. von Liebig und Kopp 1851. 610).
Bei Substanzen, welche sich stark blähen, oder zum Spritzen geneigt sind, nimmt man das Glühen zuweilen mit gutem Erfolge in einem kleinen Glaskolben oder Retörtchen vor. Man versäume nicht, den zuletzt im Gefässe bleibenden Wasserdampf durch Aussaugen mittelst einer Glasröhre zu entfernen.
Decrepitirende Salze (z. B. Kochsalz) bringe man — wo möglich fein zerrieben — in einen kleineren bedeckten Platintiegel, stelle diesen in einen grossen, ebenfalls bedeckten und erwärme nun erst längere Zeit gelinde, dann stärker.
β. Die Substanz giebt beim Glühen anderweitige Substanzen nicht ab, ist aber geneigt, Sauerstoff aufzunehmen (z. B. manche Eisenoxydulsalze). Man bringt alsdann die Substanz in die Kugel einer Kugelröhre von schwer schmelzbarem Glase, leitet durch diese einen langsamen Strom von durch Schwefelsäure getrockneter Kohlensäure und erhitzt die Substanz allmälig zum Glühen, erhält sie darin, bis alles Wasser ausgetrieben ist, lässt im Kohlensäurestrom erkalten und wägt. Bei Anwendung dieser Methode kann man das Wasser leicht in einem vorn mit einer leeren Kugel versehenen Chlorcalciumrohre auffangen und, zur Controle, wägen (vergl. §. 19).
γ. Die Substanz verliert beim Glühen anderweitige Substanzen (Kohlensäure, Schwefelsäure, Fluorkiesel etc.).
In diesem Falle ist zunächst zu überlegen, ob sich das Wasser nicht schon bei einer niedrigeren Temperatur austreiben lässt, bei welcher eine sonstige Zersetzung oder Verflüchtigung noch nicht stattfindet. — Ist dies der Fall, so erhitzt man die Substanz im Wasserbad, oder man setzt sie, wenn die Temperatur höher sein soll, der durch ein Thermometer zu bestimmenden Hitze eines Luft- oder Oelbades aus, indem man je nach Umständen die Verflüchtigung des Wassers durch einen Luftstrom unterstützt oder nicht (vergl. §. 15), — oder auch dadurch, dass man der Substanz, um sie porös zu erhalten, trocknen reinen Sand zusetzt (Annal. der Chem. und Pharm. 53. 233). — Auch unter diesen Verhältnissen darf der Versuch nie als beendigt betrachtet werden, bis die beiden letzten Wägungen übereinstimmen.
Genügt eine solche gelindere Erhitzung aus einem oder dem anderen Grunde nicht, so beachte man, ob sich der Zweck nicht etwa erreichen lässt, wenn man dem Körper eine Substanz zumischt, welche den zur Verflüchtigung geneigten Bestandteil bindet. — So lässt sich z. B. in der krystallisirten schwefelsauren Thonerde, welche beim Glühen mit dem Wasser Schwefelsäure verliert, dem Entweichen der letzteren vorbeugen, wenn man einen Ueberschuss (etwa die sechsfache Menge) von fein zertheiltem, frisch ausgeglühtem, reinem Bleioxyd zusetzt; während dagegen ein solcher Zusatz das Entweichen von Fluorkiesel aus Silicaten nicht zu hindern vermag (List, Annal. der Chem. und Pharm. 81. 189); — so lässt sich der Wassergehalt im käuflichen Jod bestimmen, wenn man dasselbe mit der achtfachen Menge Quecksilber zusammenreibt und dann bei 100° trocknet (Bolley, Dingler's pol. J. 126. 39).
δ. Die Substanz enthält auf verschiedene Weise gebundenes und demnach bei verschiedenen Temperaturen sich verflüchtigendes Wasser. Solche Substanzen erhitzt man zuerst im Wasserbad, bis sie nicht mehr an Gewicht abnehmen, dann bei 150°, 200° oder 250° etc. im Oel- oder Luftbade und endlich über der Glühlampe.
Auf diese Art können die auf verschiedene Art gebundenen Wassermengen deutlich unterschieden und ihrem Gewichte nach bestimmt werden. So enthält z. B. das gewöhnliche, über Schwefelsäure getrocknete phosphorsaure Eisenoxyd 13 Aeq. Wasser; von diesen verflüchtigen sich 6 bei 100°, 4 zwischen 200 und 300° und 3 bei der Glühhitze.
§. 19.
b. Bestimmung des Wassers durch directe Wägung desselben.
Will man die Bestimmung des Wassers durch directe Wägung vornehmen, sei es zur Controle, sei es, dass die Substanz beim Glühen einen auch durch einen Zusatz nicht zurückzuhaltenden Bestandtheil verliert (z. B. Kohlensäure, Sauerstoff), so treibt man das Wasser in der Weise durch Glühen aus, dass die Dämpfe condensirt und das Wasser in einem geeigneten Apparate theils so, theils durch Vermittlung einer hygroskopischen Substanz aufgefangen wird. Die Gewichtszunahme dieses Apparates giebt alsdann die Menge des Wassers an.
Die Ausführung kann man in mannigfacher Weise bewerkstelligen; eine der zweckmässigsten Methoden ist folgende:
B ist ein mit Luft gefüllter Gasometer, b ein zur Hälfte mit concentrirter Schwefelsäure angefüllter Kolben, c und ao Chlorcalciumröhren, d eine Kugelröhre. — Zur Ausführung der Operation wägt man die Substanz, deren Wassergehalt bestimmt werden soll, in der wohlgetrockneten Röhre d ab, verbindet alsdann d mit c und der genau gewogenen Chlorcalciumröhre ao durch gute, zuvor scharf getrocknete Korkstopfen, öffnet den Hahn des Gasometers ein wenig, so dass die in b und c vollständig entwässerte Luft langsam durch d streicht, erhitzt alsdann die Röhre d durch Unterhalten einer Weingeistlampe bei f bis über den Siedepunkt des Wassers (der Stopfen darf jedoch nicht anbrennen) und setzt zuletzt, während man bei f die angegebene Temperatur unterhält, die die Substanz enthaltende Kugel einer gelinden Glühhitze aus. Wenn alles Wasser ausgetrieben ist, lässt man die Luft noch einige Augenblicke länger durch den Apparat gehen, nimmt diesen dann auseinander und wägt das Chlorcalciumrohr ao (nach dem Erkalten) wieder. Seine Gewichtszunahme giebt die Menge des in der Substanz enthaltenen Wassers an. Die leere Kugel, in welcher sich der grösste Theil des Wassers ansammelt, hat nicht allein den Zweck, ein Zerfliessen des Chlorcalciums zu verhindern, sondern gestattet auch, das verdichtete Wasser auszugiessen und auf seine Reaction und Reinheit zu untersuchen.
Anstatt einen mittelst eines Gasometers erzeugten Luftstrom zum Fortführen und zuletzt zum Verdrängen des Wasserdampfes aus der Röhre anzuwenden, kann man auch in einer trocknen Röhre die Substanz nebst kohlensaurem Bleioxyd glühen, da dessen Kohlensäure beim Glühen entweicht und somit derselbe Zweck erreicht wird. Man wendet diese Methode hauptsächlich dann an, wenn es sich darum handelt, eine Säure, welche sich sonst mit dem Wasser verflüchtigen würde, zurückzuhalten, z. B. bei der directen Bestimmung des Wassers im sauren schwefelsauren Kali etc.
Fig. 19 versinnlicht die Anordnung des Apparates.
ab ist ein gewöhnlicher Verbrennungsofen, cf' die zu glühende Röhre, von c bis d mit bis zum anfangenden Zersetzen geglühtem und in einer verschlossenen Röhre erkaltetem kohlensauren Bleioxyd gefüllt; von d bis e liegt die mit kohlensaurem Bleioxyd innig gemischte Substanz, von e bis f reines kohlensaures Bleioxyd. Durch den wohlgetrockneten Kork f' ist die Röhre mit dem gewogenen Chlorcalciumrohr g verbunden. Bei der Operation erhitzt man die Röhre von f' nach c fortschreitend, indem man sie mit glühenden Kohlen umgiebt. Der vordere Theil derselben muss dabei so heiss erhalten werden, dass man ihn eben noch, aber kaum, mit den Fingern kurze Zeit anfassen kann. Alles Nähere siehe unten bei der organischen Elementaranalyse. Das Mischen nimmt man zweckmässig in der Röhre mit einem Drahte vor. Die Röhre kann kurz und ziemlich eng sein.
Die angeführten Methoden der directen Wasserbestimmung sind jedoch immer noch nicht für alle Fälle ausreichend, in welchen die §. 18 beschriebenen unzulässig sind; sie können nämlich nur dann mit Erfolg angewendet werden, wenn die mit dem Wasser entweichenden Substanzen von der Art sind, dass sie nicht ebenfalls ganz oder theilweise in der Chlorcalciumröhre (oder einer Kaliröhre, mit welcher man diese vertauschen könnte) verdichtet werden; so wären sie z. B. ganz geeignet, um den Wassergehalt des basisch kohlensauren Zinkoxyds zu bestimmen, unzulässig aber zur Bestimmung des Wassers im schwefelsauren Natronammon. In Fällen, wie der zuletzt erwähnte, muss man die Substanzen entweder gerade wie bei einer organischen Elementaranalyse (siehe unten) behandeln oder sich damit begnügen, das Wasser auf indirecte Weise zu bestimmen.
§. 20.
3. Das Ueberführen in gelösten Zustand.
Ehe die Analyse weiter verfolgt werden kann, ist es in den meisten Fällen erforderlich, die Substanz zuerst in Lösung überzuführen. Der einfachere Fall ist hierbei der, dass der Körper durch directes Behandeln mit Wasser, mit einer Säure oder einem Alkali u. s. w. gelöst werden kann, umständlicher ist die Auflösung, wenn dieselbe durch vorhergehende Aufschliessung vorbereitet werden muss.
Hat man Substanzen zu analysiren, deren Bestandtheile zu Lösungsmitteln sich ganz verschieden verhalten, so ist es keineswegs nothwendig, die Substanz erst ganz zu lösen; im Gegentheil erreicht man die Trennung dann meistens am einfachsten und schnellsten durch die Lösungsmittel selbst. Hätte man z. B. ein Gemenge von salpetersaurem Kali, kohlensaurem Kalk und schwefelsaurem Baryt, so würde man diese Substanzen auf eine ganz genaue Weise trennen können, wenn man zuerst durch Wasser den Salpeter, dann durch Salzsäure den kohlensauren Kalk entfernte, der unlösliche schwefelsaure Baryt bliebe alsdann rein zurück.
§. 21.
a. Directe Auflösung.
Man nimmt sie je nach Umständen in Bechergläsern, Kolben oder Schalen vor und unterstützt die Einwirkung, wenn nöthig, durch Erwärmen. Das letztere geschieht am sichersten im Wasserbade. Nimmt man es über freiem Feuer oder im Sandbade vor, so hat man sich zu hüten, dass die Flüssigkeiten nicht in wallendes Kochen kommen, in welchem Falle ein Verlust durch Verspritzen fast unvermeidlich ist. Flüssigkeiten, in welchen sich ein unlöslicher oder noch nicht gelöster Bodensatz befindet, stossen und spritzen, über der Lampe erhitzt, oft bei einer vom Siedepunkte noch weit entfernten Temperatur.
Ist eine Auflösung von Gasentwicklung begleitet, so nimmt man sie in einem schief zu stellenden Kolben vor, damit die aufspritzenden Tröpfchen an die Wandung des Gefässes geworfen und nicht durch den Gasstrom herausgerissen werden; oder auch in einem Becherglase, welches mit einem grossen Uhrglase bedeckt wird. Ist die Auflösung erfolgt und hat man das Gas durch Erwärmen auf dem Wasserbade ausgetrieben, so spritzt man das Uhrglas vollständig mittelst der Spritzflasche ab.
§. 22.
b. Auflösung vermittelt durch Aufschliessung.
Je nach der Art und den Bestandtheilen der aufzuschliessenden Substanz wählt man als Aufschliessungsmittel kohlensaures Natron oder auch kohlensaures Natron-Kali, kohlensauren Baryt oder Barythydrat, saures schwefelsaures Kali oder auch noch andere Zersetzungsmittel.
Will man allgemeine Regeln aufstellen, so kann man sagen, dass das kohlensaure Natron oder kohlensaure Natronkali angewendet wird, wenn Schwerspath, Cölestin oder Gyps, sowie wenn kieselsäurehaltige Mineralien, welche frei von Alkali sind, oder in denen man das Alkali nicht bestimmen will, aufgeschlossen werden sollen; — kohlensaurer Baryt oder Barythydrat dient zum Zerlegen alkalihaltiger Kieselsäureverbindungen auf trocknem Wege, behufs der Bestimmung der Alkalien, — und das saure schwefelsaure Kali endlich ist geeignet zur Aufschliessung gewisser in Salzsäure unlöslicher Thonerdeverbindungen. — Bedingung bei fast allen Aufschliessungen ist, dass die Substanz aufs Feinste gepulvert sei, im anderen Falle kann man nie hoffen, eine vollständige Zersetzung zu Stande zu bringen.
α. Aufschliessung mit kohlensaurem Natron.
Man mengt die aufzuschliessende gepulverte Substanz je nach ihrer Natur mit der 3- bis 4fachen Gewichtsmenge zerfallenen, völlig wasserfreien kohlensauren Natrons mittelst eines unten rund geschmolzenen Glasstabes in demselben Platintiegel, in welchem die Schmelzung vorgenommen werden soll, streicht den Glasstab an einer kleinen Menge auf einem Kartenblatte befindlichen kohlensauren Natrons ab und giebt dieses ebenfalls in den Tiegel. Derselbe wird alsdann wohlbedeckt je nach seiner Grösse entweder über der Gas- oder Weingeistlampe mit doppeltem Luftzug oder, eingesetzt in einen mit gebrannter Magnesia fest gefüllten hessischen Tiegel, im Kohlenfeuer, einer anfangs gelinden, allmälig gesteigerten, zuletzt möglichst heftigen Glühhitze eine halbe bis ganze Stunde lang ausgesetzt, so dass die Mischung entweder geschmolzen oder zum wenigsten ganz zusammengesintert ist.
Beim Aufschliessen kieselsäurehaltiger Mineralien giebt man längere Zeit eine nur mässige Hitze, so dass die Masse nur zusammensintert. Es entweicht alsdann die Kohlensäure aus der porösen Masse leicht und ohne ein Spritzen zu verursachen. Später giebt man alsdann eine stärkere und zuletzt eine recht starke Hitze und beendigt das Schmelzen erst, wenn die schmelzende Masse ruhig fliesst und keine Blasen mehr giebt.
Der Platintiegel, in welchem man die Aufschliessung vornimmt, darf nicht zu klein sein; gut ist es, wenn die Mischung ihn nur halb füllt. Je grösser er ist, um so weniger leicht erleidet man Verlust. Damit man während des Schmelzens den Gang gehörig beobachten kann, muss der Deckel leicht abgenommen werden können, weshalb die concaven nur aufliegenden Deckel den übergreifenden weit vorzuziehen sind.
Beabsichtigt man, über der Gas- oder Weingeistlampe aufzuschliessen, so ist das kohlensaure Natronkali dem kohlensauren Natron vorzuziehen, weil jenes weit leichter schmilzt. — Der Glühring, welcher zum Halten des Tiegels bestimmt ist, habe einen Durchmesser von 8 Centimeter und bestehe aus Eisendraht von 2 bis 3 MM. Stärke. Auf denselben legt man ein Dreieck von Platindraht. Derselbe habe die Stärke dicken Haarnadeldrahtes. Man beachte, dass die Oeffnung des Dreiecks so beschaffen sei, dass der Tiegel bis stark zum Drittel darin steht, aber auch dann nicht hindurchfallen kann, wenn der Draht zum heftigen Glühen kommt. — Soll die Hitze möglichst gesteigert werden, so stellt man den Tiegel so, dass sein Boden etwas höher liegt als der obere Rand des ja nicht zu engen Schornsteines und stülpt alsdann über den Tiegel einen zweiten konischen Schornstein von dünnem Eisenblech, der unten so weit ist als der Glühring und auf diesem oder vielmehr auf den drei Enden des Drahtdreiecks ruht. Die Höhe dieses Schornsteines betrage 12 bis 14 Cm., seine obere Oeffnung kann etwa 4 Cm. Durchmesser haben. Mit Hülfe dieser einfachen Vorrichtung kann man so hohe Temperaturen hervorbringen, dass man nur selten genöthigt sein wird, seine Zuflucht zum Kohlenfeuer zu nehmen.
Nach dem Erkalten wird der Inhalt des Tiegels mit Wasser (bei schwefelsauren alkalischen Erden) oder mit verdünnter Salzsäure oder Salpetersäure (bei Silicaten) behandelt. Häufig kann man durch gelindes Drücken des Tiegels bewirken, dass der geschmolzene Kuchen sich von dem Tiegel ablöst. Hat man mit Silicaten zu thun, so bringt man die geschmolzene Masse (oder auch den Tiegel sammt Inhalt) in ein Becherglas, übergiesst mit der 10- bis 15fachen Menge Wasser, und setzt alsdann nach und nach Salzsäure zu, indem man das Becherglas mit einer Glasplatte, weit besser mit einem grossen Uhrglase oder auch einem aussen ganz reinen Porzellanschälchen bedeckt, damit die durch die entweichende Kohlensäure hinaufgerissenen Tropfen nicht verloren gehen, sondern zuletzt ins Glas gespült werden können. Den Tiegel spült man ebenfalls mit verdünnter Salzsäure aus und vereinigt die erhaltene Lösung mit der Hauptlösung.
Die Auflösung wird durch gelinde Wärme unterstützt. Auch wenn sie ganz erfolgt ist, setzt man das Erwärmen noch eine Zeit lang fort, damit die Kohlensäure vollständig ausgetrieben wird; im anderen Falle würde ihr Entweichen beim Abdampfen durch Spritzen Verlust veranlassen. — Setzt sich beim Behandeln mit Salzsäure ein Salzpulver (Chlornatrium oder Chlorkalium) ab, so ist dies ein Zeichen, dass man zu wenig Wasser genommen hat und demnach noch welches zusetzen muss.
Ist die Aufschliessung vollständig gewesen, so ist die durch Salzsäure erhaltene Lösung entweder ganz klar oder es schwimmen darin leichte Flocken von Kieselsäure umher. Setzt sich am Boden ein schweres, beim Reiben mit einem Glasstabe sandig anzufühlendes Pulver ab (unaufgeschlossenes Mineral), so rührt dies in der Regel davon her, dass dasselbe nicht fein genug gepulvert war. Man kann in dem Falle das Unaufgeschlossene noch einmal mit kohlensaurem Alkali schmelzen; einfacher ist es aber in der Regel, die ganze Aufschliessung mit feiner geschlämmtem Mineralpulver noch einmal zu machen.
β. Aufschliessung mit Barythydrat oder kohlensaurem Baryt.
Um mit kohlensaurem Baryt allein aufzuschliessen, bedarf es einer sehr hohen, nur in einem Sefström'schen Ofen zu erreichenden Temperatur; denn selbst in der stärksten Hitze, die ein Windofen zu geben im Stande ist, schmilzt derselbe nicht und nur im schmelzenden Zustande bewirkt er vollständige Aufschliessung. Dieselbe ist jedoch alsdann auch so energisch, dass selbst die am schwierigsten zu zerlegenden Fossilien leicht und vollständig zersetzt werden. Auf 1 Theil des Minerals nimmt man 4 bis 6 Theile kohlensauren Baryt. Die Schmelzung geschieht in einem Platintiegel, der in einen anderen, mit Magnesia gefüllten von feuerfestem Thon eingesetzt wird. Den Tiegel lässt man eine Viertelstunde im Feuer.
Bei leichter zerlegbaren Mineralien erreicht man denselben Zweck auf eine leichtere Art durch Anwendung von Barythydrat, welches von seinem Krystallwasser befreit ist. Man nimmt auf 1 Theil des Minerals 4 bis 5 Theile desselben und überdeckt das recht innig zu machende Gemenge zweckmässig mit einer Lage von kohlensaurem Baryt. Das Aufschliessen kann über einer guten Weingeistlampe ausgeführt werden; am besten geschieht es in Silbertiegeln; Platintiegel werden ein wenig angegriffen. Die Masse kommt entweder ganz in Fluss, oder sie sintert wenigstens völlig zusammen.
Gleichgültig, ob man mit kohlensaurem Baryt oder mit Barythydrat aufgeschlossen hat, nach dem Erkalten reinigt man die Aussenseite des Tiegels, übergiesst ihn dann in einem Becherglase mit 10 bis 15 Theilen Wasser, setzt Salzsäure oder Salpetersäure zu und verfährt überhaupt wie zuvor bei den Aufschliessungen mit kohlensaurem Alkali angegeben wurde. Man hat sich zu hüten, dass man nicht auf einmal zuviel Salzsäure zusetzt, weil das gebildete Chlorbaryum darin schwer löslich ist und demnach, indem es die noch unangegriffenen Theile als eine in der vorhandenen Flüssigkeit unlösliche Hülle umgiebt, die weitere Auflösung hemmt.
γ. Aufschliessung mit saurem schwefelsaurem Kali.
Man mengt 1 Theil des gepulverten und geschlämmten Minerals mit 5–6 Theilen zerriebenen sauren schwefelsauren Kalis in einem Platintiegel, bedeckt denselben, um das zu rasche Verdampfen des Säureüberschusses zu verhüten, mit seinem Deckel, erhitzt ihn über der Spiritusflamme bis zum Schmelzen seines Inhaltes und erhält ihn bei dieser Temperatur, bis Alles zu einer durchsichtigen Masse gelöst ist. Nach dem Erkalten wird dieselbe mit Wasser zum Kochen erhitzt, wobei sie sich je nach der Art des Minerals entweder ganz oder mit Hinterlassung eines Rückstandes löst. — Saures schwefelsaures Kali zum Aufschliessen von Silicaten anzuwenden, ist nicht zu empfehlen, da die Zersetzung weniger gut erreicht wird, als durch kohlensaures Alkali und die Kieselsäure nicht leicht rein zu erhalten ist.
Verschiedene anderweitige Methoden des Aufschliessens, — so das der Silicate durch Fluorwasserstoffsäure oder Fluorverbindungen, das der Chromerze durch oxydirende Mittel etc., sollen später beschrieben werden.
§. 23.
4. Das Ueberführen der aufgelösten Körper in wägbare Formen.
Um einen Körper aus seiner Lösung in eine zur Gewichtsbestimmung geeignete Form überzuführen, dienen zwei Operationen: das Abdampfen, oder die Fällung. Die erstere kann man nur dann anwenden, wenn der Körper, dessen Gewicht man bestimmen will, bereits in dem Zustande, in welchem er sich zur Gewichtsbestimmung eignet, in Lösung ist oder durch Abdampfen mit einem oder dem anderen Reagens in denselben versetzt werden kann. Als weitere Bedingung der Anwendbarkeit derselben ist zu bemerken, dass der Körper sich allein in Lösung befinden muss oder doch nur mit solchen Substanzen, welche beim Abdampfen oder Glühen entweichen. So würde schwefelsaures Natron in wässeriger Lösung durch ganz einfaches Abdampfen zu bestimmen sein, während man kohlensaures Kali besser durch Abdampfen mit Salmiaklösung in Chlorkalium verwandelte. — Der Fällung kann man sich immer bedienen, wenn sich ein Körper durch irgend ein Mittel aus seinem gelösten Zustande in einen im vorhandenen Lösungsmittel unlöslichen überführen lässt.
§. 24.
a. Abdampfen.
Beim Abdampfen als pharmaceutisch- oder technisch-chemische Operation kommt vor Allem Ersparniss an Zeit und Brennmaterial in Betracht; beim Abdampfen zum Behufe quantitativer Analysen sind diese Gesichtspunkte untergeordnet und dafür treten zwei andere hervor, nämlich Vermeidung allen Verlustes und Schützen gegen jede Verunreinigung.
Der einfachste Fall des Abdampfens ist der, wenn eine klare Flüssigkeit concentrirt, aber nicht zur Trockne gebracht werden soll. Man bringt alsdann die Flüssigkeit sehr zweckmässig in eine Schale, welche davon höchstens zu zwei Drittel angefüllt werden darf, und erhitzt dieselbe so, dass die Flüssigkeit nicht zum wallenden Kochen kommt, indem bei solchem fortwährend und unvermeidlich kleine Tröpfchen verloren gehen. Es geschieht dies entweder auf dem Wasserbade, auf dem Sandbade, auf einem Stubenofen oder auch direct über einer Gas- oder Weingeistlampe. Die letztere Art des Erhitzens ist bei gehöriger Vorsicht eine fördernde, sehr reinliche und daher für viele Fälle sehr zu empfehlende.
Will man im Wasserbade abdampfen und ist man im Besitze eines Beindorff'schen oder eines ähnlich construirten Dampfapparates, so stellt man die Schale ohne Weiteres in einen seiner Grösse entsprechenden Ausschnitt, im anderen Falle bedient man sich des in Fig. 20 abgebildeten Wasserbades.
Es besteht aus starkem Kupferblech, wird beim Gebrauch zur Hälfte mit Wasser gefüllt, und dieses durch eine Gas-, Weingeist- oder Oel-Lampe im Kochen erhalten. Um auf demselben in Schalen und Tiegeln von verschiedener Grösse abdampfen zu können, dienen Ringe mit entsprechenden Ausschnitten, welche geradezu aufgelegt werden. Man giebt dem Gefäss von a nach b eine Ausdehnung von 4–6 Zoll.
Hat man Gelegenheit, in einem Raume abzudampfen, in den während des Abdampfens Niemand kommt, und in welchem auch keine andere Ursache vorhanden ist, wodurch Staub in der Luft suspendirt wird, so ist dies eine Annehmlichkeit von grossem Belang, denn in dem Falle ist es ein Leichtes, die Flüssigkeit rein zu erhalten; es ist alsdann am besten, die Schalen gar nicht zu bedecken[3]. Arbeitet man aber in einem Laboratorium mit Anderen zusammen, hat man mit Zugluft zu kämpfen, befinden sich Kohlenfeuer in dem Raume, so kann man nicht sorgfältig genug sein, um die abdampfenden Flüssigkeiten gegen Staub, Asche und Schmutz zu sichern.
Zu dem Behufe dreht man entweder die Schale mit Fliesspapier zu, oder man legt ein aus einem Glasstabe gebogenes Dreieck auf dieselbe, breitet darüber ein Blatt Fliesspapier und beschwert dieses durch einen Glasstab, welcher quer darüber gelegt und durch die etwas aufgebogenen Enden des Dreiecks a und b am Herabfallen gehindert wird. — Als die zweckmässigste Methode jedoch hat sich folgende bewährt.
Man lässt sich von einem Siebmacher zwei dünne Holzreifchen (Fig. 22) anfertigen, von denen das eine locker in das andere passt, legt über das kleinere ein Blatt Fliesspapier und schiebt das andere darüber. Man bekommt auf diese Art einen Deckel, der allen Anforderungen entspricht. Er schützt vollkommen gegen Staub, er lässt sich leicht abnehmen, das Papier kann nicht in die Flüssigkeit eintauchen, es hält lange, kann überaus leicht erneuert werden, und das Abdampfen geht ungehindert von Statten.