Erste Abtheilung. Allgemeiner Theil. (continued 9)
Reading edition
8. Kupferoxyd, welches nicht frisch ausgeglüht zu sein braucht.
9. Blanke und reine Kupferdrehspäne.
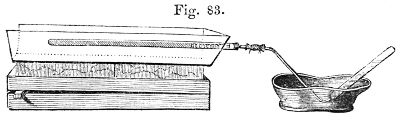
Man bringt in den hinteren Theil des Verbrennungsrohres eine 6 Ctm. lange Schicht Kupferoxyd, mischt alsdann etwa 0,500 Grm. der höchst fein gepulverten Substanz, deren Gewicht man nicht genauer zu kennen braucht, aufs Innigste mit einer die Röhre etwa zur Hälfte anfüllenden Menge Kupferoxyd, giebt die Mischung in die Röhre, bringt eine Schicht reines Oxyd darüber und füllt endlich den noch leeren Theil derselben mit Kupferdrehspänen an, so dass wenigstens ein 12 Ctm. langes Stück mit solchen erfüllt ist. — Man verbindet die beschickte Röhre mit dem Gasleitungsrohr, legt sie in den Verbrennungsofen und umgiebt zuerst den vorderen Theil mit glühenden Kohlen, während man den, an welchem die Mischung liegt, durch einen Schirm schützt, dann schreitet man mit dem Erhitzen zur Mischung vor, indem man den Schirm je um 3 Ctm. zurücksetzt. Wenn etwa ¼ derselben zerlegt, und somit durch die entstandenen Verbrennungsproducte die atmosphärische Luft fast vollständig aus der Röhre getrieben ist, stürzt man über den Ausgang des unter Quecksilber mündenden Gasleitungsrohres eine von den mit Quecksilber ganz[80] gefüllten graduirten Röhren, lässt dieselbe sich zu ¾ mit Gas füllen, hebt sie dann heraus, so dass der Rest des Quecksilbers ausfliesst, und schaut der Länge nach durch dieselbe. Ist nicht die geringste rothe Färbung des Gasinhaltes zu bemerken, so kann man sicher sein, dass den Gasen kein Stickoxydgas beigemengt war. (Diese Probe muss in der Mitte und gegen Ende der Operation wiederholt werden, wenn man volle Sicherheit über die Abwesenheit des Stickoxyds in allen Röhren haben will.) Nach diesem vorläufigen Versuche füllt man nun eine von den graduirten Röhren nach der anderen (Fig. 83), indem man die Erhitzung langsam und gleichmässig fortführt. Man muss zu dieser Arbeit entweder einen Apparat haben, der das gleichzeitige Aufstellen von 6–8 Röhren gestattet[81], oder man muss sich von einem Gehülfen die gefüllten Röhren einstweilen halten lassen. Man merke sich, welche Röhre die erste, zweite, dritte u. s. w. bei der Füllung war. — Der vordere Theil des Verbrennungsrohres ist während der ganzen Operation in starkem Glühen zu erhalten.
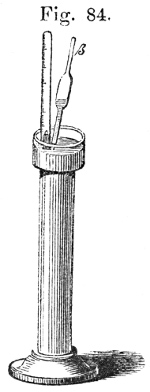
Wenn sämmtliche Röhren gefüllt sind, bestimmt man das darin enthaltene Gasgemenge in einer nach der anderen auf folgende Art. Man taucht zuerst die Röhre einige Zeit in den mit Quecksilber gefüllten Cylinder (Fig. 84) ganz ein, damit ihre Temperatur gleichförmig und mit der des Quecksilbers übereinstimmend werde, hebt sie alsdann so weit heraus, dass das Quecksilber innen und aussen in gleichem Niveau steht, liest ab (§. 11) und bemerkt das Volum. — Man lässt alsdann eine kleine Quantität Kalilauge aus der damit fast ganz angefüllten Pipette β in die Röhre treten, indem man vorsichtig in jene bläst, befördert die Absorption der Kohlensäure, indem man, nach Entfernung der Pipette, die festgefasste Röhre in der Weise im Quecksilber auf- und abbewegt, dass man ihre Mündung an eine Seite des Cylinders fest anlegt, taucht zuletzt die Röhre wieder ganz unter, bringt alsdann wie oben das Quecksilber innen und aussen ins Niveau und liest ab. — (Den Druck, den die kleine Flüssigkeitssäule der Kalilauge ausübt, kann man ohne Weiteres vernachlässigen.) Wenn man die bei der zweiten Messung gefundene Zahl (das Stickgas) von der bei der ersten notirten (dem Stickgas + dem Kohlensäuregas) abzieht, so bekommt man das Volum der Kohlensäure. — Wenn man auf diese Art den Inhalt der einen Röhre bestimmt hat, reinigt man das Quecksilber durch Waschen mit ein wenig salzsäurehaltigem Wasser, dann mit reinem Wasser und Fliesspapier und geht zur zweiten Röhre über. — Man findet in der Regel, dass die Resultate der einzelnen Röhren ziemlich nahe übereinstimmen; in manchen Fällen jedoch, wenn nämlich die stickstoffhaltige Substanz vor der völligen Verbrennung in verschieden flüchtige Zersetzungsproducte zerfällt, erhält man bei den einzelnen Röhren nicht unbedeutende Differenzen. In der Regel nimmt man das arithmetische Mittel als das richtige Resultat an, und es ist für um so zuverlässiger zu betrachten, je weniger die Resultate der einzelnen Röhren von demselben abweichen. — Zeigen jedoch die ersteren Röhren einen auffallend grösseren Stickstoffgehalt, als die späteren, so ist anzunehmen, dass die Luft noch nicht vollständig ausgetrieben war, und man nimmt in dem Falle dieselben nicht mit in Rechnung.
Das relative Verhältniss der Kohlensäure zum Stickgas drückt unmittelbar und ohne weitere Rechnung das Verhältniss der Aequivalente des Kohlenstoffs zu denen des Stickstoffs aus, denn 1 Aeq. Kohlenstoff verbrennt ja in 2 Aeq. Sauerstoff, ohne dessen Volum zu verändern, und liefert demnach 2 Volumina Kohlensäure, — 1 Aeq. Stickstoff liefert aber ebenfalls 2 Volumina (also die gleiche Anzahl) Stickgas.
Gesetzt, wir hätten das Verhältniss der Kohlensäure zum Stickgas gefunden, wie 4 : 1, so enthält die Verbindung auf 4 Aeq. Kohlenstoff = 4 × 75 = 300, 1 Aeq. Stickstoff = 175. Hätten wir demnach in 100 Theilen 26 Theile Kohlenstoff gefunden, so enthielte die Verbindung 15,17 Stickstoff, denn 300 : 175 = 26 : x; x = 15,17.
Die eben besprochene Stickstoffbestimmung hat, weil die Luft nicht vollständig aus der Röhre entfernt wird, eine unvermeidliche Fehlerquelle, welche veranlasst, dass der Stickstoffgehalt immer ein wenig zu hoch ausfällt. Dieser Fehler lässt jedoch über das richtige Verhältniss nicht in Zweifel, wenn die Stickstoffmenge bedeutend ist; so sieht man auf der Stelle, wenn man gefunden hat 1 : 4,1, dass das wahre Verhältniss 1 : 4 ist. Bei verhältnissmässig geringem Stickstoffgehalt jedoch werden die Resultate durch diesen Fehler trüglich, und die Erfahrung hat gezeigt, dass die Methode sich bei Substanzen nicht mehr anwenden lässt, die weniger als 1 Aeq. Stickstoff auf 8 Aeq. Kohlenstoff enthalten.
Bunsen hat diese Methode in einer Weise abgeändert, dass sie noch schärfere Resultate liefert. Sein Verfahren ist jedoch minder einfach und erfordert grössere experimentelle Gewandtheit. Es findet sich beschrieben im Handwörterbuche der Chemie, Supplemente, S. 200, von Kolbe, ferner in Liebig's Anleitung zur Analyse organischer Körper, II. Auflage Seite 72.
2. Quantitative Stickstoffbestimmung aus dem Volum, nach Dumas.
§. 153.
Dieselbe ist bei allen organischen Stickstoffverbindungen anwendbar. — Zu ihrer Ausführung ist, ausser den §. 152 sub 4–9 angeführten Gegenständen und den §. 142 genannten zum Abwägen und Mischen dienenden, ein graduirter Glascylinder von etwa 200 Cubikcentimeter Inhalt erforderlich, der unten durch eine mattgeschliffene Glasplatte verschlossen werden kann; ferner ein Barometer und ein Thermometer.
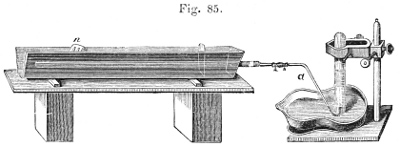
Man bringt in die etwa 70–80 Centimeter lange, hinten rund zugeschmolzene Röhre eine 12–15 Centimeter lange Schicht trockenes doppelt-kohlensaures Natron, darauf eine 4 Centimeter lange Schicht Kupferoxyd, dann das höchst innige Gemenge der gewogenen Substanz (0,300–0,600 Grm., oder bei stickstoffarmen Substanzen mehr) mit Kupferoxyd, sodann das zum Nachspülen verwendete und eine Schicht reines Oxyd, und endlich eine etwa 15 Centimeter lange Lage Kupferdrehspäne. Die Röhre verbindet man sodann mit dem Gasleitungsrohr a (Fig. 85 a. f. S.), legt sie in den Verbrennungsofen und erhitzt allmälig, während man die Hitze durch einen Schirm von allen anderen Theilen der Röhre abhält, das hinterste Ende (etwa 6 Centimeter) derselben zum Glühen. Das doppelt-kohlensaure Natron wird hierdurch zerlegt, die entweichende Kohlensäure treibt die in der Röhre befindliche Luft vor sich her und entfernt sie aus der Röhre. Wenn die Gasentwickelung eine Zeit lang im Gange ist, taucht man das Ende der Gasentwickelungsröhre unter Quecksilber, stürzt einen mit Kalilauge gefüllten Probecylinder darüber und rückt mit den glühenden Kohlen ein wenig vor. Werden die kommenden Gasblasen vollständig absorbirt, so ist alle Luft ausgetrieben, und man schreitet zur eigentlichen Verbrennung; im anderen Falle muss man das Entwickeln von Kohlensäure noch so lange fortsetzen, bis der genannte Punkt erreicht ist. — Man lässt alsdann das Gas in den graduirten Cylinder treten, welcher zu ⅔ mit Quecksilber, zu ⅓ mit starker Kalilauge angefüllt und in die Quecksilberwanne (mit Hülfe der mattgeschliffenen Glasplatte) umgestürzt ist[82] (Fig. 85), erhitzt, wie bei einer gewöhnlichen Verbrennung, zuerst den vordersten Theil der Röhre zum Glühen und schreitet alsdann langsam nach hinten vor. Zuletzt zersetzt man die andere Hälfte des doppelt-kohlensauren Salzes, so dass durch die entweichende Kohlensäure alles noch in der Röhre befindliche Stickgas in den Cylinder getrieben wird. Man wartet nunmehr, bis das Gasvolum, auch wenn man den Cylinder bewegt, nicht mehr abnimmt (bis demnach alle Kohlensäure absorbirt ist), und bringt denselben in ein grosses und hohes mit Wasser gefülltes Glasgefäss, indem man ihn bei dem Transport mit einem mit Quecksilber gefüllten Schälchen schliesst. Quecksilber und Kalilauge sinken im Wasser zu Boden und werden durch Wasser ersetzt. Man taucht die Glocke unter, bringt dann das Wasser innen und aussen ins Niveau, notirt das Gasvolum, die Temperatur des Wassers und den Barometerstand, und berechnet nach vorhergegangener Reduction auf 0° und Normalbarometerstand und unter Berücksichtigung der Tension des Wasserdampfes aus dem erhaltenen Volum Stickgas dessen Gewicht (vergl. unten „Berechnung der Analysen“). — Die Resultate fallen in der Regel etwas zu hoch aus, und zwar etwa um 0,2 bis 0,5 Proc., was daher rührt, dass die Kohlensäure die dem Kupferoxyd adhärirende Luft auch bei langem Durchströmen durch die Röhre nicht absolut entfernt.
β. Bestimmung des Stickstoffs aus dem Gewichte, nach Varrentrapp und Will.
§. 154.
Die zu beschreibende Methode ist bei allen Stickstoffverbindungen anwendbar, welche den Stickstoff nicht in Form von Salpetersäure, Untersalpetersäure etc. enthalten; sie beruht auf demselben Princip, auf welches die Prüfung organischer Körper auf Stickstoff (§. 140. 1. a.) gegründet ist, nämlich darauf, dass beim Glühen stickstoffhaltiger Körper mit dem Hydrat eines Alkalimetalls das Hydratwasser dieses letzteren in der Art zerlegt wird, dass sein Sauerstoff mit dem Kohlenstoff Kohlensäure bildet, welche sich mit dem Alkali verbindet, während sein Wasserstoff im Moment des Freiwerdens sich mit allem vorhandenen Stickstoff zu Ammoniak vereinigt. — Bei sehr stickstoffreichen Materien, wie bei Harnsäure, Mellon etc., wird zu Anfang der Zersetzung nicht aller Stickstoff zur Ammoniakbildung verwendet. Ein Theil desselben tritt mit einer Portion des Kohlenstoffs der Materie zu Cyan zusammen, welches sich als solches, wohl auch als Cyansäure, mit dem Alkalimetall oder, im letzteren Falle, mit dem Alkali selbst verbindet. Als Endproduct erhält man jedoch, wie directe Versuche gezeigt haben, bei Ueberschuss von Alkalihydrat und hinlänglichem Erhitzen auch in diesen Fällen allen Stickstoff als Ammoniak.
Da in allen organischen stickstoffhaltigen Körpern der Kohlenstoff im Verhältniss zum Stickstoff vorherrscht, so wird, wenn derselbe sich auf Kosten des Wassers oxydirt, immer eine Quantität Wasserstoff frei werden, die mehr als hinreichend ist, den Stickstoff in Ammoniak zu verwandeln, z. B.:
C2N + 4HO = 2CO2 + NH3 + H.
Der überschüssige Wasserstoff entweicht entweder frei, oder, indem er sich mit dem noch nicht oxydirten Kohlenstoff verbindet, je nach den Verhältnissen und der Temperatur, als Sumpfgas, ölbildendes Gas oder als Dampf leicht condensirbarer Kohlenwasserstoffe, welche Gase das Ammoniak gewissermaassen verdünnen. — Da ein solcher verdünnter Zustand desselben zum Gelingen der Operation nothwendig ist, so mache ich hier gleich darauf aufmerksam, dass man denselben nach Belieben hervorrufen kann, indem man einer an Stickstoff reichen Substanz eine stickstofffreie, z. B. reinen Zucker, in geringerem oder grösserem Verhältniss zumischt. —
Die Bestimmung des Ammoniaks geschieht, indem man dasselbe in Salzsäure auffängt, den entstandenen Salmiak in Platinsalmiak überführt und diesen entweder geradezu wägt, oder glüht und seine Menge, beziehungsweise die des Ammoniaks oder Stickstoffs, aus dem erhaltenen metallischen Platin berechnet.
Manche stickstoffhaltige organische Verbindungen geben beim Glühen mit Natronkalk kein Ammoniak, sondern andere sauerstofffreie, stickstoffhaltige flüchtige Basen; so liefert Indigblau Anilin, so liefern Narcotin, Morphin, Chinin, Cinchonin neue flüchtige Basen. — Alle diese flüchtigen Basen haben, ebenso wie das Ammoniak, die Fähigkeit, mit Salzsäure und Platinchlorid Doppelsalze zu liefern. Würde man diese Doppelsalze, in der Meinung, sie seien Platinsalmiak, wägen und daraus den Stickstoff berechnen, so machte man natürlich einen grossen Fehler. Glüht man sie aber und berechnet den Stickstoff aus dem erhaltenen metallischen Platin, so wird jeder Fehler vermieden, indem diese Basen, ebenso wie das Ammoniak, in der Platinverbindung auf je 1 Aeq. Platin 1 Aeq. Stickstoff enthalten (Liebig). — Das Verständniss des weiteren Verfahrens (Auffangen und Bestimmen des Ammoniaks) bedarf keiner theoretischen Erläuterung.
aa. Apparat und Erfordernisse.
1. Die zum Abwägen der Substanz und zum Mischen dienenden §. 142 angeführten Gegenstände.
2. Ein Verbrennungsrohr. Dasselbe sei etwa 40 Ctm. lang, etwa 12 Mm. weit, hinten schief aufwärts in eine Spitze ausgezogen, vorn mit rund geschmolzenem Rand (siehe §. 142). — Es kommt in einen gewöhnlichen Verbrennungsofen zu liegen (§. 142).
3. Natronkalk (§. 45. 4.). Man erhitzt zweckmässig eine zur Füllung der Röhre hinreichende Portion in einer Platin- oder Porzellanschale ein wenig, so dass das Gemenge vollkommen trocken ist. Bei nicht flüchtigen Substanzen wendet man es am besten noch warm an.
4. Asbest. Man glüht eine kleine Portion desselben vor dem Gebrauch in einem Platintiegel aus.
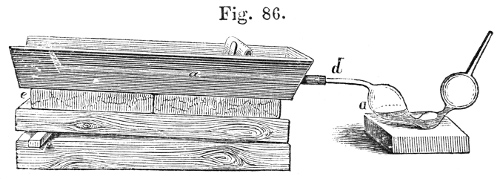
5. Ein Varrentrapp-Will'scher Kugelapparat. Derselbe kann gegenwärtig überallher käuflich bezogen werden. Fig. 86. zeigt seine Form. Man füllt denselben durch Eintauchen der Spitze in Salzsäure von etwa 1,13 specif. Gewicht und Saugen am Ende d oder auch mittelst einer Pipette so weit mit der Säure an, dass der Stand der Flüssigkeit das in Fig. 86 angedeutete Niveau hat.
6. Ein weicher gut durchbohrter Kork, welcher die Verbrennungsröhre luftdicht schliesst, und in dessen Bohrloch die Röhre d des Kugelapparates genau passt.
7. Ein mit Kalihydrat gefülltes Saugrohr, welches vorn mit einem durchbohrten Korke geschlossen ist, in dessen Oeffnung die Spitze des Kugelapparates passt.
Die zur weiteren Behandlung der bei der Verbrennung zu erhaltenden Flüssigkeit nothwendigen Reagentien etc. führe ich hier nicht an, weil es nicht nothwendig ist, dass man dieselben beim Beginn des Versuches rüstet.
bb. Ausführung.
Man füllt die Verbrennungsröhre zur Hälfte mit Natronkalk, mischt denselben in dem völlig trockenen, wenn zulässig, etwas warmen Mischungsmörser nach und nach aufs Innigste mit der abgewogenen Substanz (vergl. §. 143), indem man alles heftige Drücken vermeidet, bringt etwa 3 Ctm. Natronkalk in den hinteren Theil der Röhre, füllt nach gewöhnlicher Weise die Mischung (etwa 20 Ctm.), dann den zum Nachspülen der Reibschale verwendeten (5 Ctm.), zuletzt reinen Natronkalk (12 Ctm.) ein, so dass etwa 3 Ctm. der Röhre leer bleiben. Man verschliesst sodann die Röhre mit einem lockeren Asbestpfropfe, klopft sie zur Herstellung eines Canals auf, verbindet sie mittelst des Korkes mit dem Kugelapparat und legt sie wie gewöhnlich in den Verbrennungsofen (siehe Fig. 86).
Man prüft jetzt zuerst, ob der Apparat luftdicht schliesst, indem man aus der Kugel a durch Daranhalten einer glühenden Kohle etwas Luft aus dem Apparate treibt und dann beobachtet, ob die Flüssigkeit beim Erkalten in der Kugel a höher zu stehen kommt als in dem anderen Schenkel, und ob diese Stellung constant bleibt, — umgiebt nachher zuerst den vorderen Theil der Röhre, alsdann langsam fortschreitend die ganze Röhre mit glühenden Kohlen und verfährt im Allgemeinen gerade so, wie bei einer gewöhnlichen Verbrennung (§. 143). — Man trage Sorge, den vorderen Theil der Röhre immer ziemlich heiss zu halten; hierdurch wird das Uebergehen flüssiger Kohlenwasserstoffe, deren Anwesenheit in der Salzsäure unangenehm ist, fast ganz verhütet. — Man halte den Stopfen hinlänglich warm, damit er kein Wasser und mit diesem Ammoniak zurückhalte. — Man leite den Gang der Verbrennung so, dass fortwährend und ununterbrochen Gasentwickelung stattfindet. Es ist auch bei ziemlich rascher Entwickelung nicht zu befürchten, dass Ammoniak unabsorbirt entweiche, weit eher hat man ein Zurücksteigen der Salzsäure zu besorgen, welches unausbleiblich eintritt, so wie die Gasentwickelung aufhört, und welches leicht mit solcher Heftigkeit geschieht, dass die Salzsäure in die Verbrennungsröhre tritt, und somit die Analyse verloren ist. Bei sehr stickstoffreichen Verbindungen kann man diesem Uebelstande auch durch die grösste Sorgfalt beim Verbrennen nicht vorbeugen, indem die Begierde der Salzsäure, in den fast nur mit Ammoniakgas gefüllten Raum der Röhre zu steigen, allzu gross ist. Sehr leicht begegnet man demselben aber dadurch, dass man der Substanz beim Mischen eine etwa gleiche Menge Zucker beimischt, wodurch mehr permanente, das Ammoniak verdünnende Gase erzeugt werden.
Wenn die Röhre ihrer ganzen Länge nach zum Glühen gebracht ist, und die Gasentwickelung völlig aufgehört hat (was eintritt, wenn alle auf der Oberfläche der Mischung ausgeschieden gewesene Kohle oxydirt ist, d. h. also, wenn die Mischung wieder weiss erscheint), kneipt man die Spitze der Verbrennungsröhre ab und saugt das mehrfache Volum der letzteren an atmosphärischer Luft durch den Kugelapparat, um alles in der Röhre noch vorhandene Ammoniak an die Salzsäure zu binden. Man bedient sich hierzu, um der sauren Dämpfe überhoben zu sein, des mit Kalihydrat gefüllten Saugrohres oder eines kleinen Aspirators. —
Hat man mit flüssigen stickstoffhaltigen Körpern zu thun, so wägt man dieselben in kleinen zugeschmolzenen Glaskugeln und verfährt mit diesen wie bei Kohlenstoffbestimmungen (§. 149), indem man statt des Kupferoxyds Natronkalk nimmt. Es ist bei Flüssigkeiten zweckmässig, etwas längere Röhren zu nehmen, als bei festen. — Am sichersten und geregeltesten geht die Operation von Statten, wenn man zuerst das vordere Drittheil der Röhre erhitzt und nun durch Erwärmen des hinteren Endes die Substanz aus den Kugeln treibt; sie vertheilt sich dann in dem mittleren Theil der Röhre, ohne dort zersetzt zu werden, und wenn man nun langsam von vorn nach hinten zu feuern fortfährt, so ist es leicht, eine stets gleichförmige Gasentwickelung zu bewerkstelligen. —
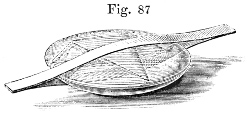
Nach beendigter Verbrennung entleert man den Kugelapparat durch seine Spitze in eine kleine Porzellanschale und spült denselben mit Wasser nach, bis die Flüssigkeit nicht mehr sauer reagirt. Haben sich flüssige Kohlenwasserstoffe gebildet, so filtrirt man die Flüssigkeit durch ein angefeuchtetes Filter, um dieselben abzuscheiden. — Der salmiakhaltigen Flüssigkeit setzt man nunmehr reine[83] Platinchloridlösung im Ueberschuss zu, verdampft das Ganze auf einem durch die Spirituslampe erhitzten Wasserbad (§. 24, Fig. 20) zur Trockne und übergiesst den Rückstand mit einer Mischung von 2 Volumen starkem Alkohol und 1 Volumen Aether. Nimmt die Flüssigkeit eine hochgelbe Farbe an, so kann man sicher sein, dass die Quantität des zugesetzten Platinchlorids hinlänglich war, im anderen Falle muss solches (am besten in alkoholischer Lösung) zugesetzt werden[84]. — Den ungelöst gebliebenen Platinsalmiak sammelt man endlich auf einem bei 100° getrockneten gewogenen Filter, wäscht ihn mit obiger Mischung von Alkohol und Aether aus, trocknet und wägt ihn (vergl. §. 78). Das Wägen des getrockneten Filters geschieht am besten zwischen zwei genau auf einander passenden, durch eine Klammer zusammengepressten Uhrgläsern (Fig. 87). Der so erhaltene Platinsalmiak ist nicht immer schön gelb, sondern zuweilen dunkler und braungelb. Dieses Verhalten beobachtet man namentlich bei schwer verbrennlichen, an Kohlenstoff sehr reichen Substanzen, weil bei diesen die Bildung flüssiger Kohlenwasserstoffe, welche beim Abdampfen die Salzsäure schwärzen, schwieriger zu vermeiden ist. Directe Versuche haben übrigens dargethan, dass diese dunklere Farbe des Niederschlages keinen das Resultat merklich verändernden Einfluss hat. — Zur Prüfung, ob der Platinsalmiak rein war, kann man denselben nach §. 78 in Platin verwandeln.
Die Resultate fallen sehr genau aus, in der Regel eher ein wenig zu gering, als zu hoch, etwa 0,1 bis 0,2 Proc., was daher rührt, dass aus dem Absorptionsapparat Spuren des sich bildenden Salmiakdampfes nicht condensirt, sondern mit den permanenten Gasen weggeführt werden, wie dies bei jeder Analyse wahrgenommen wird. Fällt das Resultat zu hoch aus, so rührt dies meist daher, dass das angewendete Platinchlorid nicht rein war.
γ. Modification des Varrentrapp-Will'schen Verfahrens von Péligot.
§. 155.
Das Wesen dieser Modification besteht darin, dass man das durch Glühen der Substanz mit Natronkalk erzeugte Ammoniak in einer abgemessenen Menge titrirter Schwefelsäure auffängt und durch Neutralisation der noch freien Säure mittelst einer alkalischen Flüssigkeit (Auflösung von Kalk in Zuckerwasser oder verdünnte Natronlauge) die Quantität der durch das Ammoniak gesättigten, und somit auch die Menge von diesem bestimmt (vergl. §. 78. 3.). —
Die Schwefelsäure wird ganz in demselben Apparate vorgeschlagen, der in Fig. 86 abgebildet ist. Die abgemessene Säure bringt man in ein Becherglas, saugt soviel als möglich davon in den Kugelapparat, spült die Spitze ab, entleert nach der Verbrennung in dasselbe Becherglas, spült nach und neutralisirt dann. Da man ungefähr 20 C.C. nöthig hat, so stellt man dieselbe zweckmässig dar, indem man zu 1000 C.C. Wasser 66 Grm. englische Schwefelsäure mischt. 20 C.C. enthalten alsdann etwa 1 Grm. Schwefelsäure. Die Ermittelung des Gehaltes geschieht durch Fällen mit Chlorbaryumlösung. Die verdünnte Natronlauge titrirt man am besten so, dass 5 Grad derselben 1 Grad der Säure neutralisiren. — Auch die in §. 152 angeführten Lösungen lassen sich zu dem gedachten Zwecke sehr gut anwenden.
Dieses Verfahren ist namentlich für technische Untersuchungen höchst empfehlenswerth; es erreicht zwar das in β. beschriebene nicht ganz an Genauigkeit, liefert dafür aber in ungleich kürzerer Zeit immerhin sehr befriedigende Resultate.
C. Analyse von schwefelhaltigen organischen Verbindungen.
§. 156.
Wollte man versuchen, den Kohlenstoffgehalt derselben auf gewöhnliche Weise durch Verbrennen mit Kupferoxyd oder chromsaurem Bleioxyd zu bestimmen, so fiele derselbe zu hoch aus, indem — namentlich bei Anwendung von Kupferoxyd — ein Theil des Schwefels zu schwefliger Säure verbrannt, und diese mit der Kohlensäure im Kaliapparat absorbirt würde. Um diesen Fehler zu vermeiden, bringt man daher zwischen dem Chlorcalciumrohr und dem Kaliapparat ein 10–12 Ctm. langes, mit vollkommen trockenem Bleisuperoxyd angefülltes Rohr an. Das Bleisuperoxyd absorbirt die schweflige Säure, indem es sich mit derselben in schwefelsaures Bleioxyd umsetzt, vollständig (PbO2 + SO2 = PbO, SO3), und in den Kaliapparat gelangt demnach nur die Kohlensäure. — In dem Chlorcalciumrohr bleibt keine schweflige Säure, wenn man dasselbe liegen lässt, bis sich das Wasser mit dem Chlorcalcium zu krystallisirtem Chlorcalcium verbunden hat. Es ist gut, dann noch etwas getrocknete Luft hindurchzusaugen. — Für die §. 153, 154 und 155 angeführten Methoden der Stickstoffbestimmung ist die Gegenwart von Schwefel ohne Einfluss. — Was die Bestimmung des Schwefels selbst betrifft, so wird derselbe stets als schwefelsaurer Baryt gewogen. Die Ueberführung des Schwefels in diese Verbindung geschieht entweder auf trockenem oder auf nassem Wege. Das erste Verfahren führt am sichersten zum Ziel.
Enthält die schwefelhaltige Substanz auch Sauerstoff, so wird dieser aus dem Verluste gefunden.
a. Methoden auf trockenem Wege.
1. Methode, welche sich namentlich zur Bestimmung des Schwefels in schwefelarmen, nicht flüchtigen Substanzen, z. B. in den sogenannten Proteinkörpern eignet; nach Liebig.
Man bringt einige Stücke schwefelsäurefreies Kalihydrat[85] in eine geräumige Silberschale, fügt ⅛ reinen Salpeter zu und schmelzt beide unter Zusatz von einigen Tropfen Wasser zusammen. Nach dem Erkalten bringt man die abgewogene Menge der fein gepulverten Substanz hinzu, schmelzt über der Lampe, rührt mit einem Silberspatel um und setzt das Schmelzen bei verstärkter Hitze fort, bis die Masse weiss geworden, d. h. bis die anfangs ausgeschiedene Kohle verbrannt ist. Sollte dies nicht bald geschehen, so fügt man noch etwas Salpeter in kleinen Portionen zu. Die erkaltete Masse löst man in Wasser, übersättigt die Lösung in einem geräumigen, mit einer Glasschale bedeckten Becherglase mit Salzsäure und fällt mit Chlorbaryum. Der Niederschlag ist mit siedendem Wasser anfangs durch Decantiren, dann auf dem Filter aufs Beste auszuwaschen. Nach dem Glühen muss der schwefelsaure Baryt jedenfalls so behandelt werden, wie dies Seite 219, oben, angegeben ist. Unterlässt man dies, so wird das Resultat fast immer zu hoch ausfallen.
2. Methode, welche sich namentlich zur Analyse von nicht flüchtigen oder schwer flüchtigen Substanzen eignet, welche mehr als 5 Proc. Schwefel enthalten; nach Kolbe[86].
Man bringt in den hinteren Theil einer rund zugeschmolzenen 40–45 Ctm. langen Verbrennungsröhre eine 7–8 Ctm. lange Schicht eines innigen Gemenges von 8 Thln. reinem, wasserfreiem kohlensauren Natron und 1 Theil reinem chlorsauren Kali, hierauf die abgewogene schwefelhaltige Substanz, dann wieder eine 7–8 Ctm. lange Schicht desselben Gemenges, mischt die organische Verbindung mittelst des Mischdrahtes (Fig. 77, S. 359) innig mit dem Salzgemenge, so dass sie sich auf die ganze Masse gleichförmig vertheilt, und füllt zuletzt den noch übrigen Theil der Röhre mit wasserfreiem kohlensauren Kali oder Natron, dem nur wenig chlorsaures Kali zugesetzt ist, stellt dann durch geeignetes Aufklopfen der Röhre einen weiten Canal her, legt die Röhre in einen Verbrennungsofen, erhitzt den vorderen Theil derselben zum Glühen und umgiebt alsdann, langsam nach hinten fortschreitend, auch den mit glühenden Kohlen, welcher die Mischung enthält. — Bei sehr kohlehaltigen Substanzen ist es zweckmässig, in den hinteren Theil der Röhre noch einige Stückchen reines chlorsaures Kali zu bringen, damit alle Kohle verbrennt und die etwa gebildeten Verbindungen des Kalis mit niederen Oxydationsstufen des Schwefels vollkommen in schwefelsaures Salz verwandelt werden. Im Inhalte des Rohres bestimmt man die Schwefelsäure wie in 1.
3. Methode, welche sich sowohl für nicht flüchtige, als namentlich auch für flüchtige Substanzen eignet; von Debus[87].
Man löst 1 Aeq. (149 Thle.) durch Umkrystallisiren gereinigtes saures chromsaures Kali mit 2 Aeq. kohlensaurem Natron (106 Thle.) in Wasser, verdampft zur Trockne, pulvert die citronengelbe Salzmasse (KO, CrO3 + NaO, CrO3 + NaOCO2), glüht sie scharf in einem hessischen Tiegel und bringt sie noch warm in ein Rohr, wie es Fig. 75, S. 358 darstellt[88]. Von dem erkalteten Pulver bringt man eine 7–10 Ctm. lange Lage in ein gewöhnliches Verbrennungsrohr, schüttet darauf die Substanz und dann wieder 7–10 Ctm. des Salzgemenges. Man mischt mit dem Mischdrahte (Fig. 77, S. 359), füllt den noch leeren Theil des Rohres mit dem Salzgemenge und erhitzt dann die Röhre wie bei einer gewöhnlichen Elementaranalyse. Wenn das Ganze glüht, leitet man ½ bis 1 Stunde lang einen langsamen Strom von trockenem Sauerstoffgas darüber. Nach dem Erkalten reinigt man die Röhre von Asche, zerschneidet sie über einem Bogen Papier in mehrere Stücke und übergiesst diese in einem Becherglase mit einer zur Lösung der Salzmasse genügenden Menge Wasser. Man setzt jetzt Salzsäure in ziemlichem Ueberschuss, dann etwas Alkohol zu, erwärmt gelinde, bis die Auflösung schön grün geworden ist, filtrirt das durch die Verbrennung entstandene (schwefelsäurehaltige) Chromoxyd ab, wäscht es erst mit salzsäurehaltigem Wasser, dann mit Alkohol aus, trocknet es, bringt es in einen Platintiegel, fügt die Filterasche hinzu, mischt mit 1 Thl. chlorsaurem und 2 Thln. kohlensaurem Kali (oder Natron) und glüht bis zur vollkommenen Verwandlung des Chromoxyds in chromsaures Kali. Die geschmolzene Masse löst man in verdünnter Salzsäure, reducirt durch Erwärmen mit Alkohol, fügt diese Lösung zu der vom Chromoxyd abfiltrirten Hauptlösung und fällt aus der zum Sieden erhitzten Flüssigkeit die Schwefelsäure durch Chlorbaryum. Debus erhielt bei Anwendung dieser Methode auf Substanzen von bekanntem Schwefelgehalt sehr befriedigende Resultate, so statt 100 Schwefel 99,76 und 99,50, — so statt 30,4 Schwefel im Xanthogenamid 30,2 etc.
4. Die Methode von Heinz, welcher bei schwefelarmen Substanzen mit überschüssigem Kupferoxyd verbrennt, die Gase durch Kalilauge leitet, nach der Verbrennung sowohl das Kupferoxyd als die Kalilauge mit Salzsäure und chlorsaurem Kali behandelt und die Lösung mit Chlorbaryum fällt, dürfte vor der Debus'schen Methode schwerlich Vorzüge haben. Sie findet sich, ebenso wie die, welche er bei schwefelreichen Substanzen anwendet, in Pogg. Ann. 85. 424; auch Pharm. Centralbl. 1852, s. 536.
b. Methode auf nassem Wege.
1. Man erhitzt die Substanz mit rother rauchender Salpetersäure, oder mit einer Mischung von Salpetersäure und chlorsaurem Kali und unterstützt die Einwirkung nöthigenfalls zuletzt durch Wärme, bis die ganze Substanz oxydirt ist. — Flüchtige Schwefelverbindungen wägt man in einer kleinen Glaskugel (§. 149), bricht deren Spitze ab und lässt beide Theile in einen hohen Kolben mit engem Halse gleiten, in welchem sich stärkste rothe rauchende Salpetersäure befindet. Die Einwirkung geht in diesem Falle, weil sie durch die enge Spitze des Kügelchens stattfinden muss, langsam vor sich und kann, wenn man den Kolben schief legt und seinen Hals abkühlt, ohne Verlust ausgeführt werden. — Mit der die gebildete Schwefelsäure enthaltenden Salpetersäure verfährt man nach §. 105. I. 1. Bei Anwendung dieser Methode muss man sehr vorsichtig sein, indem es bei vielen organischen Substanzen nicht gelingt, ihren Schwefelgehalt auf diesem Wege vollständig zu oxydiren. (Sorby hat sich des Kochens mit Salpetersäure zur Bestimmung des Schwefels in vielen Pflanzen und Pflanzentheilen bedient.)
2. Nach Beudant, Daguin und Rivot lässt sich der Schwefel in organischen Substanzen leicht bestimmen, indem man sie mit Kalilauge erhitzt und Chlor einleitet. Nach geschehener Oxydation fällt man die angesäuerte, durch Erhitzen von Chlorüberschuss befreite und filtrirte Lösung mit Chlorbaryum (Pharm. Centralbl. 1854, S. 41). Ich habe über diese Methode noch kein Urtheil.)
Substanzen, welche Asche hinterlassen, in denen somit schwefelsaure Salze vermuthet werden können, muss man mit Salzsäure kochen und die filtrirte Lösung mit Chlorbaryum prüfen. Entsteht ein Niederschlag von schwefelsaurem Baryt, so muss der darin enthaltene Schwefel von dem abgezogen werden, welchen man nach einer der angegebenen Methoden gefunden hat; die Differenz bezeichnet alsdann die Menge, welche sich in organischer Verbindung befindet.
D. Bestimmung des Phosphors in organischen Verbindungen.
§. 157.
Mulder, welcher sich mit der Bestimmung des Phosphors in organischen Substanzen am meisten beschäftigt hat, empfiehlt dazu folgendes Verfahren:
Man löst eine gewogene Probe der Substanz durch Kochen mit Salzsäure, filtrirt wenn nöthig und bestimmt die darin etwa enthaltene Phosphorsäure nach der Methode Berthier's (§. 106. I. c.). Man kocht sodann eine zweite gewogene Portion der Substanz mit Salpetersäure und verfährt ebenso. Erhält man in beiden Fällen einen gleichen Procentgehalt an Phosphorsäure, so enthielt die Substanz nur Phosphorsäure; beträgt dagegen die bei dem zweiten Versuche erhaltene Menge mehr als die des ersten, so bezeichnet die Differenz die durch Einwirkung der Salpetersäure aus Phosphor entstandene, der in nicht oxydirtem Zustande in der Verbindung enthalten war. So fand z. B. Mulder im Caseïn sowohl bei Fällung der salzsauren wie der salpetersauren Lösung 3,5 Proc. Phosphorsäure, während er bei Albumin aus der salzsauren 0,35 Proc., aus der salpetersauren dagegen 0,78 Proc. erhielt.
Durch Einäschern und Prüfen der Asche kann man auf Phosphorgehalt nicht prüfen. Vitellin, das, mit Salpetersäure behandelt, 3 Proc. Phosphorsäure liefert, hinterlässt kaum 0,3 Proc. Asche (Baumhauer).
Auch die in §. 156. a. 1. und 2. angegebenen Methoden lassen sich zur Bestimmung des Gesammt-Phosphors in organischen Substanzen benutzen.
E. Analyse von Chlor enthaltenden organischen Substanzen.
§. 158.
Beim Verbrennen derselben mit Kupferoxyd bildet sich Kupferchlorür, welches sich bei einer auf gewöhnliche Weise angestellten Verbrennung in der Chlorcalciumröhre condensiren und so die Wasserbestimmung fehlerhaft machen würde. — Man beugt diesem und jedem anderen Fehler durch die Anwendung von chromsaurem Bleioxyd vor, indem man genau nach §. 145 verfährt. Das Chlor wird alsdann in Chlorblei verwandelt und als solches in der Röhre zurückgehalten.
Verbrennt man mit Kupferoxyd im Sauerstoffstrome, so wird das Kupferchlorür durch den Sauerstoff in Kupferoxyd und freies Chlor zerlegt, welches letztere theils im Chlorcalciumrohr, theils im Kaliapparat zurückgehalten wird. — Städeler[89] hat zur Vermeidung dieses Fehlers vorgeschlagen, den vorderen Theil der Röhre mit blanken, während der Verbrennung glühend zu erhaltenden Kupferdrehspänen zu füllen, damit diese das Chlor zurückhalten. Der Sauerstoffstrom ist zu unterbrechen, sobald die Drehspäne sich zu oxydiren beginnen. — Nach A. Völcker[90] vermeidet man die genannte Chlorentwickelung leicht, wenn man dem Kupferoxyd ⅕ Bleioxyd beimengt.
Was die Bestimmung des Chlors selbst betrifft, so geschieht dieselbe stets in der Art, dass man die Substanz mit Alkalien oder alkalischen Erden glüht, wobei alles Chlor als Chlormetall erhalten wird.
Da man durch Brennen von Marmor leicht chlorfreien Kalk erhalten kann, so wendet man vorzugsweise diesen zur Zersetzung an; doch muss man sich stets zuerst von der Abwesenheit des Chlors überzeugen. — Man bringt in eine etwa 40 Centimeter lange, hinten rund zugeschmolzene Verbrennungsröhre zuerst eine 6 Centimeter lange Schicht Kalk, dann die Substanz, fügt wieder eine 6 Centimeter lange Kalklage zu, mischt mit dem Mischdrahte, füllt die Röhre mit Kalk fast voll, klopft einen Canal und erhitzt wie gewöhnlich. Flüchtige Flüssigkeiten bringt man in kleinen Glaskugeln in die Röhre. Nach beendigter Zersetzung löst man den Kalk in verdünnter Salpetersäure und fällt mit Silberlösung (§. 112). Kolbe empfiehlt hierzu folgendes Verfahren. Man nimmt, nach beendeter Zersetzung, die Kohlen weg, verschliesst das offene Ende des Rohres mit einem Kork und steckt sie, von Asche völlig befreit, noch heiss, mit dem hinteren Theil zuerst, in ein mit destillirtem Wasser zu zwei Drittel gefülltes Becherglas, wodurch sie in viele Stücke zerspringt und sich ihres Inhaltes entleert. — In chlorhaltigen Substanzen von saurem Charakter (z. B. der Chlorspiroylsäure) lässt sich das Chlor häufig auf einfachere Weise bestimmen. Man braucht sie nämlich nur in einem Ueberschuss von verdünnter Kalilauge zu lösen, die Lösung zu verdunsten und den Rückstand zu glühen, um alles Chlor in lösliches Chlormetall überzuführen (Löwig).
In derselben Weise, wie die organischen Chlorverbindungen, lassen sich auch die organischen Bromverbindungen analysiren.
F. Analyse von organischen Substanzen, welche unorganische Körper enthalten.
§. 159.
Bei organischen Substanzen, welche unorganische Körper enthalten, muss man natürlicher Weise zuerst den Gehalt an letzteren kennen, ehe man zur Kohlenstoff- etc. Bestimmung derselben schreiten kann, indem man ja im anderen Falle die Menge des in der Substanz enthaltenen organischen Körpers nicht kennt, dessen Bestandtheile die Kohlensäure, das Wasser etc. geliefert haben, und demnach nicht im Stande ist, die Quantität des Sauerstoffs aus dem Verlust zu bestimmen.
Sind die fraglichen organischen Körper Salze oder ähnliche Verbindungen, so bestimmt man ihre Basen nach den im vierten Abschnitt angegebenen Methoden, — sind hingegen die unorganischen Körper mehr oder weniger als Verunreinigungen zu betrachten, wie z. B. der Kalk im arabischen Gummi, so lässt sich ihre Menge in der Regel durch Verbrennen einer gewogenen Menge der Substanz in einem schief liegenden Platintiegel mit hinlänglicher Genauigkeit bestimmen. — Substanzen, welche schmelzbare Salze enthalten, lassen sich oft auch durch sehr lange fortgesetztes Glühen nicht vollständig verbrennen, weil die Kohle von dem geschmolzenen Salze gegen die Einwirkung des Sauerstoffs geschützt wird. Bei diesen erreicht man seinen Zweck am besten, indem man zuerst verkohlt, mit Wasser auslaugt und den Rückstand alsdann einäschert. Die wässerige Lösung muss natürlicher Weise auch verdampft und das Gewicht ihres Rückstandes dem der Asche zugezählt werden. (Vergleiche den Abschnitt „Aschenanalyse“ im speciellen Theil.)
Hat man mit Verbindungen zu thun, deren Asche Kali, Natron, Baryt, Kalk oder Strontian enthält, und man verbrennt dieselben mit Kupferoxyd, so bleibt ein Theil der Kohlensäure bei den Alkalien zurück. Da diese Menge in vielen Fällen nicht constant ist, und die Resultate, auch abgesehen davon, genauer werden, wenn die ganze Quantität des Kohlenstoffs als Kohlensäure ausgetrieben und gewogen wird, so setzt man der Substanz, ehe man sie mit Kupferoxyd mischt, Körper zu, welche in der Hitze die kohlensauren Salze zerlegen, z. B. Antimonoxyd, phosphorsaures Kupferoxyd, Borsäure (Fremy) etc., oder man verbrennt die Substanz nach §. 145 mit chromsaurem Bleioxyd. Diese letztere Methode ist besonders zu empfehlen. Genaue Versuche haben dargethan, dass dabei keine Spur Kohlensäure bei den Basen zurückbleibt; denn wenn man ein kohlensaures Alkali mit neutralem chromsauren Bleioxyd schmelzt, so entsteht basisch chromsaures Bleioxyd und neutrales chromsaures Alkali, die Kohlensäure entweicht [2(PbO, CrO3) + BaO, CO2 = 2PbO, CrO3 + BaO, CrO3 + CO2].
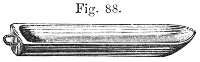
Wägt man die aschegebende Substanz, wie dies Wöhler stets thut, in einem kleinen Platinschiffchen ab (Fig. 88), so lässt sich Asche, Kohlenstoff und Wasserstoff in einer Portion bestimmen. Man kann dabei den in §. 147 beschriebenen Apparat anwenden. Ehe man das Schiffchen in das zu ⅔ mit ausgeglühtem Kupferoxyd angefüllte Rohr schiebt, bringt man eine Lage frisch ausgeglühten Asbest in dasselbe, setzt einen ähnlichen Asbestpfropf hinter das Schiffchen und füllt den Rest des Rohres mit Kupferoxyd. Erst wenn der ganze vordere Theil des Rohres glüht, erhitzt man sehr vorsichtig die Stelle, an welcher sich das Schiffchen befindet. Der erhaltenen Kohlensäure ist die zuzufügen, welche in der Asche enthalten ist; lässt sich diese nicht berechnen, wie bei kohlensaurem Alkali, so kann man sie mit Boraxglas bestimmen (§. 110). — Viele lassen auch den Raum hinter dem Schiffchen ganz leer.
III. Atomgewichtsbestimmung der organischen Verbindungen.
Die Methoden, nach welchen man das Atomgewicht organischer Verbindungen bestimmt, weichen je nach den Eigenschaften derselben wesentlich von einander ab. Im Allgemeinen lassen sich drei Verfahrungsweisen unterscheiden, die zu dem genannten Zwecke hinführen.
§. 160.
1. Man bestimmt die Menge eines Körpers von bekanntem Atomgewicht, die sich mit der ihrem Atomgewichte nach zu bestimmenden Substanz in einer gut charakterisirten Verbindung vereinigt findet.
Auf diese Weise bestimmt man das Atomgewicht der organischen Säuren, der organischen Basen und vieler indifferenten Körper, welche die Fähigkeit haben, mit Basen Verbindungen einzugehen. — Wie aus den erhaltenen Resultaten das Atomgewicht berechnet wird, werden wir unten bei „Berechnung der Analysen“ sehen; hier sprechen wir nur von der Ausführung.
a. Bei organischen Säuren bestimmt man das Atomgewicht am liebsten aus dem Silbersalz, weil man dabei fast immer sicher sein kann, dass man nicht mit einer basischen oder wasserhaltigen Verbindung zu thun hat, und weil die Analyse ausserordentlich einfach ist. — Nicht selten werden jedoch auch andere Salze, so namentlich die Blei-, Baryt-, Kalk-Verbindung, angewendet. (Bei Bleiverbindungen muss man besonders darauf achten, dass man nicht basische Salze für neutrale hält, bei Baryt- und Kalk-Salzen hingegen, dass man nicht wasserhaltige Salze als wasserfrei betrachtet.) Die Ausführung dieser Bestimmungen ist im vierten Abschnitte bei den betreffenden Basen ausführlich besprochen.
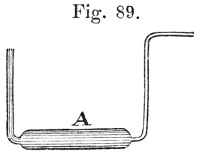
b. Bei Alkaloiden, welche mit Schwefelsäure, Salzsäure oder einer anderen leicht bestimmbaren Säure gut krystallisirbare Salze bilden, bestimmt man das Atomgewicht am besten, indem man in einer abgewogenen Menge des Salzes die Säuren nach den gewöhnlichen Methoden bestimmt. — Krystallisiren die Salze nicht, so bringt man, nach Liebig, eine abgewogene Menge des getrockneten Alkaloids in eine Trockenröhre (Fig. 89), bestimmt das Gewicht derselben, leitet längere Zeit einen langsamen Strom von wohlgetrocknetem salzsauren Gas, zuletzt (während man die Röhre auf 100° erhitzt, Seite 38 Fig. 13) Luft hindurch und bestimmt die aufgenommene Salzsäure aus der Gewichtszunahme der Röhre. — Zur Controle kann man die salzsaure Verbindung in Wasser lösen und das Chlor mit Silberlösung fällen. — Auch aus den unlöslichen Doppelsalzen, welche man beim Fällen der salzsauren Alkaloide mit Platinchlorid erhält, lässt sich das Atomgewicht derselben bestimmen. Sie werden vorsichtig (§. 99) geglüht, und das zurückbleibende Platin gewogen.
c. Bei indifferenten Körpern, wie Gummi, Amylum, Extractivstoffen etc., hat man gewöhnlich keine andere Wahl, als das Atomgewicht aus der Bleiverbindung zu bestimmen, indem diese Körper mit anderen Basen entweder gar keine oder keine rein darstellbaren Verbindungen eingehen.
§. 161.
2. Man bestimmt das specifische Gewicht des Dampfes der Verbindung.
Die Umrisse der sogleich zu beschreibenden, von Dumas erfundenen Methode sind folgende: Man wägt ein mit trockener Luft gefülltes Glasgefäss, dessen Inhalt später ermittelt wird, berechnet, wie viel die Luft wiegt, die es bei der Temperatur und dem Luftdruck, bei denen die Wägung gemacht wurde, fasst, — zieht diese von dem ersterhaltenen Gewichte ab, und kennt somit das Gewicht des luftleeren Gefässes. — Man bringt alsdann die Substanz, deren Dampfdichte man bestimmen will, in überschüssiger Menge in den Ballon, setzt diesen so lange einer gleichmässigen, den Siedepunkt der Substanz übersteigenden Temperatur aus, bis der Körper gänzlich in Dampf verwandelt, und der Ueberschuss desselben nebst der zuvor im Ballon enthalten gewesenen Luft herausgetrieben ist, verschliesst sodann das Glasgefäss luftdicht, wägt es und zieht von dem erhaltenen Gewicht das des luftleeren Gefässes ab. Man kennt so das Gewicht des Dampfes bei gegebenem Volum und hat demnach die Anhaltspunkte zur Berechnung des specifischen Gewichtes desselben. Dass das Resultat nur dann richtig sein könne, wenn man das Volum der Luft und des Dampfes zuerst auf normalen Barometerstand und eine Temperatur von 0° reducirt, dass man demnach Barometer- und Thermometerstand kennen müsse sowohl bei der ersten Wägung wie beim Verschliessen des mit Dampf erfüllten Gefässes, bedarf keiner Erwähnung. —
Diese Methode ist, wie sich von selbst versteht, nur bei den Körpern anwendbar, welche sich ohne Zersetzung verflüchtigen; sie liefert nur dann genaue Resultate, wenn man absolut reine Substanzen anwendet. — Wir beschreiben hier bloss die praktische Ausführung und verweisen hinsichtlich der Correction und Berechnung der Resultate auf „Berechnung der Analyse“.
a. Apparat und Erfordernisse.
1. Die Substanz. Man bedarf von derselben 6–8 Gramm. Ihr Siedepunkt muss einigermaassen genau bekannt sein.
2. Ein Glasballon mit ausgezogenem Halse. Man nimmt einen gewöhnlichen Ballon aus reinem, blasenfreiem Glase von 250 bis 500 Cubikcentimeter Inhalt, spült ihn mit Wasser sauber aus, trocknet ihn vollkommen, pumpt ihn luftleer, lässt trockene Luft eintreten und wiederholt dies mehrmals (hierzu dient der §. 143 Fig. 72 abgebildete Apparat). Man erweicht alsdann den Hals des Ballons nahe am Bauch vor der Lampe und zieht ihn in der Weise aus, dass man ein Gefäss von der in Fig. 90 dargestellten Form erhält.
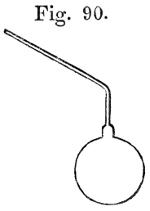
Man schneidet die äusserste Spitze ab und schmelzt die Kanten über der Weingeistlampe ein wenig rund. — (Da diese Spitze später schnell und fest zugeschmolzen werden muss, so ist es sehr zweckmässig, das Glas des Ballons in dieser Hinsicht erst kennen zu lernen, was am einfachsten geschieht, indem man versucht, die an dem abgezogenen ursprünglichen Halse des Ballons befindliche Spitze zuzuschmelzen; — lässt sich dasselbe nicht leicht bewerkstelligen, so ist der Ballon unbrauchbar.)
3. Ein eisernes oder kupfernes Kesselchen zur Aufnahme der Flüssigkeit, in welcher der Ballon erhitzt werden soll (siehe Fig. 91, S. 390).
Was die Flüssigkeit in dem Kesselchen betrifft, so muss man eine solche wählen, die mindestens 20°, besser 30–40° über den Siedepunkt der Substanz erhitzt werden kann. Mit Wasser oder Oel lassen sich alle Bestimmungen ausführen. Ein Chlorcalciumbad ist aber, wenn seine Temperatur (die sich bei völliger Sättigung bis 180° steigern lässt) hinreicht, angenehmer als ein Oelbad, weil sich der Kolben leichter reinigen lässt.
4. Ein Apparat zur Befestigung des Ballons. Man verfertigt sich denselben leicht selbst aus einem Stabe und Eisendraht. Derselbe wird bei der Operation in einen Retortenhalter gespannt, siehe Fig. 91 (a. f. S.).
5. Quecksilber, und zwar eine Quantität, welche mehr als hinreicht, den Ballon damit anzufüllen.
6. Eine genau calibrirte Messröhre von etwa 100 Cubikcentimeter Inhalt.
7. Weingeistlampe und Löthrohr.
8. Ein genaues Barometer.
9. Ein genaues Thermometer, welches entsprechend hoch steigen kann.
b. Ausführung.
α. Man legt den Ballon auf die Wage und bestimmt sein Gewicht. Gleichzeitig stellt man ein Thermometer in das Gehäuse der Wage. — Den Ballon lässt man 10 Minuten auf derselben liegen und beobachtet, ob sich sein Gewicht gleich bleibt. Sobald es sich unverändert zeigt, notirt man die Temperatur, welche das daneben stehende Thermometer angiebt, sowie den Barometerstand.
β. Man erhitzt den Ballon gelinde und taucht seine Spitze in die, entweder an und für sich flüssige, oder durch gelinde Wärme geschmolzene, etwa 8 Grm. betragende Substanz tief ein. (Hat dieselbe einen hoch liegenden Schmelzpunkt, so muss man nicht bloss den Bauch des Kolbens, sondern auch dessen Hals und Spitze erwärmen, damit die eintretende Flüssigkeit in demselben nicht erstarre.) Sobald der Ballon sich abkühlt (was bei sehr flüchtigen Substanzen durch Auftröpfeln von Aether zu befördern ist), tritt die Flüssigkeit in denselben ein und breitet sich darin aus. Mehr als 5 bis 7 Grm. lässt man nicht hineintreten.
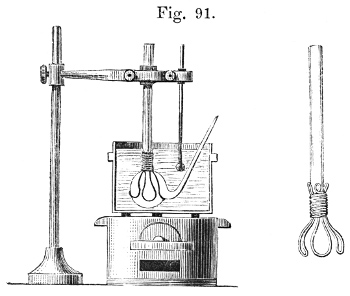
γ. Man erhitzt den Inhalt des Kesselchens (3) auf 40 bis 50° und befestigt alsdann den Ballon, wie auch ein Thermometer, in das Bad, sowie es Fig. 91 (a. f. S.) zeigt. Man steigert jetzt die Temperatur des Bades, bis man die gewünschte Hitze erreicht hat, und bemüht sich (bei einem Chlorcalcium- oder Oelbad), dieselbe zuletzt möglichst gleichförmig zu erhalten, was durch Regulirung des Feuers zu bewerkstelligen ist. Sobald die Temperatur im Kolben etwas über den Siedpunkt der Substanz gestiegen ist, strömt ihr Dampf aus der Spitze aus. Die Stärke des Stromes nimmt mit der Temperatur des Bades zu; allmälig aber lässt derselbe nach und zuletzt (etwa nach ¼ Stunde) hört er ganz auf. Sollte sich in der aus dem Bad hervorragenden Spitze ein wenig Dampf zu Tröpfchen verdichtet haben, so fährt man unter derselben mit einer glühenden Kohle einigemal hin und her, wodurch dieselben sogleich verflüchtigt werden. — Sobald endlich bei der gewünschten Temperatur völliges Gleichgewicht eingetreten ist, schmelzt man die Spitze mit Hülfe einer Weingeistlampe und eines Löthrohrs rasch und vollständig zu und notirt unmittelbar darauf den Thermometerstand. — Die Gewissheit, dass die Spitze hermetisch verschlossen sei, erhält man, wenn man die aus dem Bade hervorragende Spitze durch Anblasen mit dem Löthrohr abkühlt. Von dem Dampfe verdichtet sich alsdann eine kleine Menge und diese bildet eine Flüssigkeitssäule, welche durch die Capillaranziehung in dem Ende der Röhre festgehalten wird. Ist die Spitze nicht fest geschlossen, so zeigt sich diese Erscheinung nicht. — Man beobachtet alsdann auch den Barometerstand noch einmal und notirt ihn, falls er sich seit der ersten Beobachtung verändert haben sollte.
δ. Man nimmt den zugeschmolzenen Ballon aus dem Bad, wäscht ihn nach dem Erkalten aufs Sorgfältigste ab, trocknet ihn vollkommen und wägt ihn wie oben.
ε. Man taucht seine Spitze der ganzen Länge nach unter Quecksilber, macht unweit des Endes einen Feilstrich und bricht die Spitze ab. Alsobald stürzt das Quecksilber in den Ballon, indem durch Verdichtung des Dampfes ein luftleerer Raum in demselben entstanden ist. (Man legt hierbei den Bauch des Ballons in die hohle Hand und diese auf den Rand der Wanne.) Enthielt der Ballon beim Zuschmelzen keine Luft mehr, so füllt sich derselbe jetzt vollkommen mit Quecksilber, im anderen Falle bleibt eine Luftblase in demselben. In beiden Fällen misst man das im Ballon befindliche Quecksilber, indem man es in die graduirte Röhre (6) ausgiesst, — im letzten füllt man den Ballon alsdann mit Wasser und misst auch dieses. Die Differenz beider Messungen giebt die Menge der Luft an.
Auf die so erhaltenen Resultate, welche bei guter Ausführung der Wahrheit sehr nahe kommen, gründet man nun die Berechnung, wie unten bei „Berechnung der Analyse“ gezeigt werden wird.
§. 162.
3. Eine grosse Anzahl der indifferenten Körper lassen sich mit Basen oder Säuren schlechterdings nicht verbinden, z. B. die Fette, Salicin, die Aethyl- und Methyl-Verbindungen etc. etc. — In solchen Fällen bestimmt man das Atomgewicht derselben, wenn es nicht nach 2. gefunden werden kann, aus den Zersetzungsproducten der Substanz, welche man durch Einwirkung von Säuren, Basen etc. erhält, und deren Atomgewicht sich immer anderweitig bestimmen lässt, oder man erschliesst es aus der Bildungsweise der fraglichen Verbindung. Man nimmt in diesen Fällen dasjenige Atomgewicht als das richtige an, welches die einfachste Erklärung der Entstehungs- und der Zersetzungsprocesse gestattet. — Diese Art der Atomgewichtsbestimmung greift demnach tief in die organische Chemie ein und kann, da sich allgemein anwendbare Verfahrungsweisen nicht angeben lassen, hier nicht weiter besprochen werden.
Fußnoten:
Zweite Unterabtheilung. Berechnung der Analyse.
§. 163.
Ebenso wie bei der praktischen Ausführung der Analyse Kenntnisse in der allgemeinen Chemie vorausgesetzt wurden, so setzen wir hier das Verständniss der allgemeinen stöchiometrischen Gesetze einerseits, sowie die Kenntniss der einfachsten Rechnungsarten andererseits voraus. — Es ist ein grosser Irrthum, wenn man glaubt, um chemische Berechnungen ausführen zu können, müsse man ein guter Mathematiker sein. Man mag die Versicherung hinnehmen, dass man mit klarer Ueberlegung, mit Kenntniss der Decimalbrüche und der einfachen Gleichungen alle gewöhnlicheren Berechnungen auszuführen im Stande ist. — Ich sage dies nicht etwa, um junge Chemiker und Pharmaceuten von dem höchst wichtigen Studium der Mathematik abzuhalten, sondern nur in der Absicht, Solchen, welche nicht Gelegenheit hatten, tiefer in diese Wissenschaft einzudringen, die Scheu zu benehmen, welche sie, wie mich die Erfahrung lehrte, häufig vor chemischen Berechnungen hegen. — Ich habe aus diesem Grunde alle im Folgenden anzustellenden Berechnungen auf möglichst verständliche Art und ohne Logarithmen ausgeführt.
I. Berechnung des gesuchten Bestandtheils aus der gefundenen Verbindung, und Darstellung des Gefundenen in Procenten.
§. 164.
Wie sich aus den in der „Ausführung der Analyse“ beschriebenen Bestimmungs- und Trennungsmethoden ergiebt, werden die Körper, deren Gewicht man bestimmen will, zuweilen als solche, meistens aber in Verbindungen von bekannter Zusammensetzung abgeschieden. — In der Regel pflegt man die Resultate auf 100 Thle. Substanz zu berechnen, weil man dadurch eine deutlichere Uebersicht über dieselben erhält. Wurden die Bestandtheile unverbunden ausgeschieden, so kann dies geradezu geschehen; hat man sie aber in einer Verbindung abgeschieden, so muss man aus dieser erst den gesuchten Bestandtheil berechnen.
1. Berechnung der Resultate auf Gewichtsprocente, wenn die gesuchte Substanz als solche abgeschieden wurde.
a. Bei festen Körpern, Flüssigkeiten oder Gasen, die durch Wägung bestimmt wurden.
§. 165.
Bei diesen ist die Berechnung so einfach, dass ich sie nur der Vollständigkeit wegen durch ein Beispiel erläutere.
Man hat Quecksilberchlorür analysirt und das Quecksilber als Metall abgeschieden (§. 94. 1.). — 2,945 Grm. Quecksilberchlorür gaben 2,499 Grm. Quecksilber. —
2,945 : 2,499 = 100 : x
x = 84,85
d. h. nach unserer Analyse enthalten 100 Thle. Quecksilberchlorür 84,85 Thle. Quecksilber und demnach 15,15 Chlor. —
Da man nun bereits weiss, dass das Quecksilberchlorür aus 2 Aeq. Quecksilber und 1 Aeq. Chlor zusammengesetzt ist, und die Aequivalentzahlen beider Elemente bekannt sind, so kann man hieraus die wahre procentische Zusammensetzung berechnen. — Analysirt man nun Substanzen von bekannter Zusammensetzung zur Uebung, so pflegt man, um die Genauigkeit der Analyse mit Leichtigkeit überschauen zu können, das gefundene und berechnete Resultat neben einander zu stellen, z. B.
gefunden berechnet (vergl. §. 63. b.)
Quecksilber 84,85 84,95
Chlor 15,15 15,05
100,00 100,00
b. Bei Gasen, die gemessen wurden.
§. 166.
Hat man ein Gas durch Messung bestimmt, so muss man, ehe man es auf Gewichtsprocente berechnen kann, wissen, welcher Gewichtsmenge das gefundene Volumen entspricht. Da man nun ein für alle Mal durch genaue Versuche ermittelt hat, wieviel bestimmte Volumina eines Gases wiegen, so ist auch diese Rechnung eine einfache Regel de Tri-Aufgabe, sofern man Gelegenheit hat, das Gas unter denselben Umständen zu messen, auf welche sich das durch frühere Versuche gefundene Verhältniss des Volums zum Gewicht bezieht. — Die Umstände aber, welche hier in Betracht kommen, sind:
Temperatur und Luftdruck.
Ausserdem kann noch die
Spannung des Wasserdampfes
in Betracht kommen, sofern man sich des Wassers als Sperrflüssigkeit bedient.
In der am Ende des Buches befindlichen Tabelle Nr. V. nun, in welcher angegeben ist, wieviel Gramm je 1 Liter der dort genannten Gase wiegt, ist eine Temperatur von 0° und ein Luftdruck von 0,76 Meter Quecksilber angenommen. Wir müssen demnach vor Allem sehen, wie man bei anderen Temperaturgraden und anderem Barometerstande gemessene Gasvolumina auf 0° und 0,76 Barometerstand zurückführt.
α. Reduction eines Gasvolums von beliebiger Temperatur auf 0° oder eine beliebige andere Temperatur zwischen 0° und 100°.
Man nahm früher, wie bekannt, in Bezug auf die Ausdehnung der Gase folgende Sätze allgemein an:
1) Alle Gase dehnen sich zwischen gleichen Temperaturgrenzen gleichviel aus.
2) Die Ausdehnung eines und desselben Gases zwischen denselben Temperaturgrenzen ist unabhängig von seiner anfänglichen Dichtigkeit.
Wenngleich nun die Richtigkeit dieser Annahmen durch die genauen Untersuchungen von Magnus und von Regnault nicht völlig bestätigt wurde, so kann man sich bei Temperaturreductionen derjenigen Gase, welche bei Analysen am häufigsten gemessen werden, doch immer noch getrost an die alten Sätze halten, indem gerade für diese Gase die Ausdehnungscoëfficienten kaum von einander abweichen, und indem die Gase niemals unter bedeutend verschiedenem Drucke gemessen werden.
Als den der Wahrheit am nächsten kommenden Ausdehnungscoëfficienten der Gase, d. h. als die Grösse, um welche sich Gase ausdehnen, wenn sie vom Gefrierpunkte bis zum Siedepunkte des Wassers erhitzt werden, haben wir nach den eben genannten Untersuchungen
0,3665
anzunehmen. Demnach dehnen sich die Gase für jeden Grad des Celsius'schen Thermometers um 0,3665⁄100, d. i. um 0,003665 aus.
Fragen wir somit, wieviel Raum nimmt 1 Cubikcentimeter Gas von 0° bei 10° ein, so finden wir
1 × (1 + 10 × 0,003665), d. i. = 1,03665.
Fragt man, wieviel 100 C.C. von 0° bei 10°, so findet man
100 × (1 + 10 × 0,003665), d. i.
100 × 1,03665, d. i. 103,66500.
Fragt man wieviel 1 C.C. von 10° bei 0°, so findet man
1 , d. i. = 0,965.
(1 + 10 × 0,003665)
Wieviel sind 103,665 C.C. von 10° bei 0°?
103,665 , d. i. = 100.
1 + (10 × 0,003665)
Fasst man die Berechnungsweisen allgemein, so lassen sie sich also ausdrücken.
Will man ein Gasvolumen von einer niedrigeren Temperatur auf eine höhere berechnen, so sucht man zuerst, indem man zu 1 das durch Multiplication der Gradeunterschiede mit 0,003665 erhaltene Product addirt, die Ausdehnung für die Volumeinheit, und multiplicirt alsdann die so gewonnene Zahl mit der gegebenen Menge der Volumeinheiten. Reducirt man umgekehrt ein Gasvolumen von höherer Temperatur auf ein solches von geringerer, so hat man die Menge der Volumeinheiten durch eben genannte Zahl zu dividiren; denn (man kann es sich so denken) durch Multiplication mit derselben kam sie ja auf die Grösse, in der sie uns erscheint.
β. Reduction eines Gasvolums von gewisser Dichtigkeit auf einen Barometerstand von 0,76 Meter oder einen beliebigen anderen.
Nach dem Mariotte'schen Gesetze sind die Volumina der Gase umgekehrt proportional dem Drucke, unter dem sie sich befinden. Ein Gas nimmt demnach einen um so grösseren Raum ein, je geringer der Druck ist, der auf ihm lastet, und einen um so geringeren, je grösser dieser ist.
Gesetzt also, ein Gas nehme bei einem Druck von 1 Atmosphäre 10 C.C. ein, so wird es bei einem solchen von 10 Atmosphären 1 C.C. und bei einem von 1⁄10 Atmosphäre 100 C.C. einnehmen.
Nichts kann daher einfacher sein, als die Reduction eines Gases von gegebener Spannung auf den Normalbarometerstand (= 760 Millimeter Quecksilber) oder einen beliebigen anderen.
Nehmen wir an, ein Gas nehme bei einem Barometerstand von 780 Millimeter 100 C.C. ein, wie viel wird es bei 760 einnehmen? Jedenfalls mehr, und zwar
760 : 780 = 100 : x
x = 102,63.
Wie viel betragen 100 C.C. Gas, bei 750 Millimeter Quecksilberdruck gemessen, bei 760 Millimeter? Jedenfalls weniger; und zwar
760 : 750 = 100 : x
x = 98,68.
γ. Berechnung eines mit Wasserdampf gemischten Gases auf sein Volum in trockenem Zustande.
Es ist bekannt, dass das Wasser bei jeder Temperatur ein Bestreben hat, sich in Gas zu verwandeln. Die Grösse dieses Bestrebens (die Spannung des Wasserdampfes), welche einzig und allein von der Temperatur, nicht aber davon, ob das Wasser sich im leeren Raume oder aber in irgend einer Gasatmosphäre befindet, abhängig ist, pflegt man auszudrücken, indem man die Höhe der Quecksilbersäule angiebt, welche dieser Spannung das Gleichgewicht hält. Die folgende Tabelle giebt die Grösse der Spannung für die Temperaturgrade an, welche bei Analysen vorzukommen pflegen (vergl. Magnus, Poggend. Ann. 61. S. 247).
Temperatur in Graden C. Spannkraft in Millimetern. Temperatur in Graden C. Spannkraft in Millimetern.
0 4,525 21 18,505
1 4,867 22 19,675
2 5,231 23 20,909
3 5,619 24 22,211
4 6,032 25 23,582
5 6,471 26 25,026
6 6,939 27 26,547
7 7,436 28 28,148
8 7,964 29 29,832
9 8,525 30 31,602
10 9,126 31 33,464
11 9,751 32 35,419
12 10,421 33 37,473
13 11,130 34 39,630
14 11,882 35 41,893
15 12,677 36 44,268
16 13,519 37 46,758
17 14,409 38 49,368
18 15,351 39 52,103
19 16,345 40 54,969
20 17,396
Hat man demnach ein Gas über Wasser abgesperrt, so ist unter sonst gleichen Umständen sein Volum immer grösser, als wenn es durch kaltes Quecksilber abgesperrt wäre, indem eine der Temperatur des Wassers entsprechende Menge Wasserdampf sich dem Gase beimischt, und indem dessen Spannung einem Theile der das Gas zusammendrückenden Luftsäule das Gleichgewicht hält, so dass diese nicht ganz zur Wirkung kommen kann. Will man daher den wahren Druck kennen lernen, unter dem sich das Gas befindet, so muss man von dem scheinbaren den durch die Tension des Wasserdampfes in seiner Wirkung aufgehobenen Theil abziehen.
Gesetzt, wir hätten bei 770 M.M. Barometerstand und einer Temperatur des Sperrwassers von 10° C. 100 C.C. Gas gemessen; welches Volum würde es im trockenen Zustande bei normalem Barometerstande einnehmen?
Die Spannung des Wasserdampfes ist nach der Tabelle bei 10° = 9,126, also befindet sich das Gas nicht unter dem scheinbaren Drucke von 770 M.M., sondern unter dem wirklichen von 770 - 9,126, d. i. 760,874 M.M.
Nunmehr ist unsere Rechnung auf die sub β. betrachtete zurückgeführt und wir sagen:
760 : 760,874 = 100 : x
x = 100,115.
Hat man nun durch die in α. und β. und respective γ. betrachteten Rechnungen das auf Gewichtsprocente zu berechnende Gas in die Verhältnisse gebracht, auf welche sich die Angaben der Tabelle V. beziehen, so braucht man nur statt des Volums das Gewicht zu setzen, um alsdann durch einfache Regel de Tri-Ansätze sein Ziel zu erreichen.
Wie viel Gewichtsprocente Stickstoff sind in einer analysirten Substanz, wenn 5,000 Grm. 300 C.C. trockenes Stickgas bei 0° und 760 M.M. geliefert haben?
In der Tabelle finden wir, dass 1 Liter (1000 C.C.) Stickgas von 0° und 760 M.M. 1,2515 Grm. wiegt; wir setzen daher an:
1000 : 1,2515 = 300 : x
x = 0,375 Grm.
und ferner:
5 : 0,375 = 100 : x
x = 7,50.
Demnach sind in der untersuchten Substanz 7,50 Gewichtsprocente Stickstoff enthalten.
2. Berechnung der Resultate auf Gewichtsprocente, wenn die gesuchte Substanz in einer Verbindung, abgeschieden wurde, oder wenn eine Verbindung aus einem ihrer Bestandtheile bestimmt werden soll.
§. 167.
Hat man eine zu bestimmende Substanz nicht als solche, sondern in einer anderen Form gewogen oder gemessen, z. B. Kohlensäure als kohlensauren Kalk, — Schwefel als schwefelsauren Baryt, — Ammoniak als Stickstoff etc., so muss man, um die Rechnung auf die in 1. betrachtete zurückzuführen, die Quantität des gesuchten Körpers aus der Menge des Gefundenen berechnen.
Um diesen Zweck zu erreichen, kann man entweder einen Regel de Tri-Ansatz machen, oder man kann sich abgekürzter Methoden bedienen. —
Wir haben Wasserstoff als Wasser gewogen und 1,000 Grm. erhalten; wie viel Wasserstoff ist darin?
Ein Aequivalent Wasser besteht aus:
12,5 Wasserstoff
100,0 Sauerstoff
112,5 Wasser
Wir setzen demnach an:
112,5 : 12,5 = 1,0 : x
x = 0,11111...
Aus dem eben betrachteten Ansatz ergiebt sich folgende Gleichung:
12,5 × 1,00 = x
112,5
d. i. 0,11111... × 1,0 = x
oder allgemein ausgedrückt
Wasser × 0,11111... = Wasserstoff.
Beispiel.
517 Wasser, wie viel Wasserstoff? 517 × 0,11111 = 57,444.
Aus dem oben betrachteten Ansatz ergiebt sich ferner folgende Gleichung:
112,5 = 1,00
12,5 x
112,5 = 9
12,5
also 9 = 1,00
x
also x = 1,00
9
oder allgemein ausgedrückt:
Wasser dividirt durch 9 = Wasserstoff.
Beispiel.
517 = 9
57,444
Auf diese Art kann man für jede Verbindung constante Zahlen finden, mit denen sie multiplicirt oder dividirt werden müssen, damit man den gesuchten Bestandtheil findet (vergl. Tab. III.).
So ergiebt sich z. B. der Stickstoff aus dem Platinsalmiak, wenn man denselben durch 15,96 dividirt, oder mit 0,06269 multiplicirt, — so der Kohlenstoff aus der Kohlensäure, wenn man dieselbe mit 0,2727... multiplicirt, oder durch 3,666... dividirt.
Diese Zahlen sind schon bei Weitem nicht so einfach und bequem als die, welche wir beim Wasserstoff fanden; sie lassen sich deshalb nicht so gut auswendig behalten. Daher merkt man sich z. B. bei der Kohlensäure besser einen anderen allgemeinen Ausdruck, nämlich den:
Kohlensäure × 3 = Kohlenstoff,
11
welcher aus dem Ansatz
275 : 75 = gefundene Kohlensäure : x abgeleitet ist; denn 275 : 75 = 55 : 15 = 11 : 3.
Auf eine sehr einfache Art erreicht man den genannten Zweck auch mittelst der hinten angehängten Tab. IV. — Auf dieser Tabelle findet man die Menge des gesuchten Bestandtheils für jede Zahl der gefundenen Verbindung von 1–9 und somit braucht man bloss diese Werthe zu addiren.
So finden wir z. B. bei Wasserstoff:
Gefunden. Gesucht. 1 2 3 4 5 6 7 8 9
Wasser. Wasserstoff. 0,11111 0,22222 0,33333 0,44444 0,55555 0,66667 0,77778 0,88889 1,00000
Daraus ersehen wir also, dass in 1 Theil Wasser 0,11111 Theile Wasserstoff, — in 5 Theilen Wasser 0,55555 Theile Wasserstoff, — in 9 Theilen 1,00000 etc. enthalten ist.
Will man nun wissen, wieviel z. B. in 5,17 Wasser Wasserstoff ist, so findet man dies, indem man die für 5, für 1⁄10 und für 7⁄100 geltenden Zahlen zusammenzählt, also
0,55555
0,011111
0,0077778
0,5744388.
Warum man die Zahlen in der angegebenen Weise und nicht etwa so
0,55555
0,11111
0,77778
1,44444
addiren müsse, ergiebt sich von selbst; denn auf letztere Art hätten wir ja die für 5, für 1 und für 7 geltenden Werthe zusammengezählt, das heisst, wir hätten gefunden, wie viel in 5 + 1 + 7 = 13, nicht aber wie viel in 5,17 Wasser Wasserstoff enthalten ist. — Aus derselben Betrachtung ergiebt sich, dass man, um den Wasserstoff in 517 Wasser zu finden, die Komma also versetzen muss:
55,555
1,1111
0,77778
57,44388.
3. Berechnung der Resultate auf Gewichtsprocente bei indirecten Analysen.
§. 168.
Aus dem Begriffe einer indirecten Analyse, welcher S. 273 festgestellt ist, geht zur Genüge hervor, dass man für die bei indirecten Analysen vorkommenden Rechnungen keine allgemein gültigen Regeln aufstellen könne. In jedem speciellen Falle muss sich der Verstand den richtigen Weg bahnen. Wir betrachten hier die Art der Berechnung bei zwei der im fünften Abschnitte angeführten indirecten Scheidungen. Sie mögen als Beispiele dienen für etwaige andere.
a. Indirecte Scheidung des Natrons vom Kali (vergl. §. 120. 3.).
Gesetzt, man hätte 1976,11 Grm. schwefelsaures Natron + schwefelsaures Kali gefunden, und darin 1000 Grm. Schwefelsäure, wie viel Kali und wie viel Natron ist zugegen?
Setzen wir K = schwefelsaures Kali, — und N = schwefelsaures Natron, so ergiebt sich die Gleichung
K + N = 1976,11
K = 1976,11 - N
In 1 Theil schwefelsaurem Natron ist 0,56338, — in 1 Theil schwefelsaurem Kali 0,45919 Schwefelsäure enthalten.
Die Quantität der in dem Gemenge von schwefelsaurem Natron und schwefelsaurem Kali enthaltenen Schwefelsäure, d. i. 1000 Grm., muss also gleich sein 0,56338 × der Quantität der vorhandenen Einheiten von schwefelsaurem Natron (d. i. × der Quantität des vorhandenen schwefelsauren Natrons) + 0,45919 × der Quantität der vorhandenen Einheiten von schwefelsaurem Kali (d. i. × der Quantität des vorhandenen schwefelsauren Kalis).
Wir bekommen so die zweite Gleichung:
(K × 0,45919) + (N × 0,56338) = 1000
K = 1000 - (N × 0,56338)
0,45919
Setzt man jetzt statt K den oben dafür erhaltenen Werth, so bekommt man
1976,11 - N = 1000 - (N × 0,56338)
0,45919
und bringt man den Nenner des Bruchs weg
(1976,11 × 0,45919) - (N × 0,45919) = 1000 - (N × 0,56338),
das ist
907,41 - (N × 0,45919) = 1000 - (N × 0,56338).
Bringt man jetzt die beiden N auf eine Seite, so erhält man
(N × 0,56338) - (N × 0,45919) = 1000 - 907,41
oder
N = 1000 - 907,41 = 92,59 = 898,26.
0,56338 - 0,45919 0,10419
In dem Gemenge ist somit 898,26 schwefelsaures Natron, folglich
1976,11 - 898,26, das ist 1077,85
schwefelsaures Kali enthalten. Aus diesen Verbindungen berechnet man nun nach 2. die darin enthaltenen Quantitäten des Kalis und Natrons und nach 1. deren Gewichtsprocente.
Aus der obigen Entwickelung kann man aber folgende allgemeine Formel ableiten, wenn A gleich dem Gemenge, N gleich dem darin enthaltenen NaO, SO3, K gleich dem darin enthaltenen KO, SO3 und S gleich der darin enthaltenen SO3 ist:
N = S - (A × 0,45919)
0,10419
und K = A - N.
Angenommen z. B., wir hätten schwefelsaures Kali + schwefelsaures Natron gefunden 20 Grm. und darin Schwefelsäure 10,5 Grm., wie viel ist von den einzelnen Salzen vorhanden?
N = 10,5 - (20 × 0,45919) , d. i.
0,10419
= 10,5 - 9,1833 = 1,3162 = 12,63
0,10419 0,10419
K = 20 - 12,63 = 7,37.
Also bestehen die 20 Grm. des Gemenges aus 12,63 NaO,SO3 und 7,37 KO,SO3. —
b. Indirecte Scheidung des Chlors vom Brom (§. 137. 1. a.).
Gesetzt, das Gemenge von Chlorsilber und Bromsilber hätte 20 Grm. gewogen und die Gewichtsabnahme beim Ueberleiten des Chlors 1,000 Grm. Wie viel Chlor und wie viel Brom ist in dem Gemenge?
Hierbei hat man sich bloss zu vergegenwärtigen, dass die Gewichtsabnahme nichts Anderes ist, als der Unterschied im Gewicht zwischen dem zuerst da gewesenen Bromsilber und dem an seine Stelle getretenen Chlorsilber, um ohne Mühe folgenden Ansatz zu verstehen: Die Differenz zwischen den Aequivalenten des Chlorsilbers und Bromsilbers verhält sich zum Aequivalent des Bromsilbers = die gefundene Gewichtsabnahme zu x, d. i. zu dem in dem Gemenge enthalten gewesenen Bromsilber, demnach in Zahlen:
556,34 : 2349,28 = 1 : x
x = 4,2227.
In den 20 Grm. des Gemenges sind also 4,2227 Grm. Bromsilber, demnach 20 - 4,2227 = 15,7773 Grm. Chlorsilber enthalten gewesen.
Als allgemeine Regel ergiebt sich aus dieser Entwickelung, dass man die gefundene Gewichtsabnahme bloss mit 2349,28⁄556,34, d. i. mit 4,2227 zu multipliciren brauche, um die Quantität des in dem Gemenge enthalten gewesenen Bromsilbers zu finden. — Kennt man aber die Menge des Bromsilbers, so kennt man auch die des Chlorsilbers, und aus diesen Daten berechnet man alsdann nach 2. die Mengen und nach 1. die Gewichtsprocente des Broms und Chlors.
Anhang zu I.
Mittlere Werthe, Verlust und Ueberschuss bei Analysen.
§. 169.
Wenn man bei der Analyse einer Substanz einen Bestandtheil aus dem Verlust bestimmt, d. i. wenn man seine Menge dadurch findet, dass man die Summe der übrigen von dem Ganzen abzieht, so ist es ersichtlich, dass man bei Berechnung auf Gewichtsprocente immer 100 als Summe bekommen müsse. Jeder Verlust oder Ueberschuss, den man bei Bestimmung der einzelnen Bestandtheile erhalten hat, trifft hier den einen aus dem Verlust bestimmten Bestandtheil, daher solche Bestimmungen nur dann hinlängliche Genauigkeit bieten, wenn die übrigen Bestandtheile mit gutem Resultat bestimmt wurden. Die Genauigkeit wird, wie leicht zu ersehen, um so grösser sein, je geringer die Anzahl der direct bestimmten Bestandtheile.
Hat man hingegen jeden Bestandtheil besonders bestimmt, so müsste man bei absolut genauen Resultaten in der Summe der einzelnen die Menge des Ganzen haben. Da aber, wie wir oben (§. 75) gesehen haben, jede Analyse mit gewissen Ungenauigkeiten behaftet ist, so wird man in Wirklichkeit bei Berechnung auf Gewichtsprocente bald mehr, bald weniger als 100 bekommen.
Auch in solchem Falle hat man die gefundenen Resultate geradezu anzuführen.
So fand z. B. Pelouze bei der Analyse des chromsauren Chlorkaliums:
Kalium 21,88
Chlor 19,41
Chromsäure 50,21
99,50
So fand Berzelius bei Analyse des Uranoxyd-Kali:
Kali 12,8
Uranoxyd 96,8
99,6
So fand Plattner bei der Analyse des Magnetkieses:
von Fahlun von Brasilien
Eisen 59,72 59,64
Schwefel 40,22 40,43
99,94. 100,07.
Nicht zu gestatten ist es, den etwaigen Verlust oder Ueberschuss auf die sämmtlichen Bestandtheile nach Verhältniss zu vertheilen, weil er ja niemals von den einzelnen Bestimmungen in gleichem Maasse herrührt, und weil man durch solches Umrechnen Anderen die Möglichkeit benimmt, die Genauigkeit der Analyse zu beurtheilen. — Man braucht sich des Geständnisses nicht zu schämen, dass man etwas zu wenig oder zu viel bekommen hat, sofern der Verlust oder Ueberschuss innerhalb gewisser Grenzen liegt, die bei verschiedenen Analysen verschieden sind, und welche Kundige stets zu beurtheilen wissen.
Hat man eine Analyse zwei- oder mehrmal gemacht, so pflegt man in der Regel den mittleren Werth als das richtigste Resultat anzunehmen. Dass ein solcher um so mehr Vertrauen verdient, je weniger er von den einzelnen Resultaten (welche immer entweder vollständig oder wenigstens in Betreff des Maximums und Minimums angeführt werden müssen) abweicht, liegt auf der Hand.
Da die Genauigkeit einer Analyse nicht abhängig ist von der Menge der angewendeten Substanz, sofern man nur überhaupt nicht allzu geringe Mengen in Arbeit nahm, so hat man bei Bestimmung von Mittelwerthen diese unabhängig von den Mengen der zur Analyse verwendeten Substanz zu machen, d. h. man muss nicht die Substanzmengen einerseits und die Gewichte des darin bestimmten Bestandtheils andererseits addiren und auf diese Art den Procentgehalt bestimmen, sondern man muss aus jeder einzelnen Analyse den Procentgehalt berechnen, und aus diesen Resultaten das Mittel ziehen.
Gesetzt, eine Substanz AB enthielte 50 Proc. A. — Wir hätten bei zwei Analysen folgende Resultate erhalten:
1) 2 Grm. AB gaben 0,99 Grm. A.
2) 50 Grm. AB gaben 24,00 Grm. A.
Aus Analyse 1) ergiebt sich, dass AB enthält 49,50 Proc. A,
„ „ 2) „ „ „ „ „ 48,00 „ „
Summa 97,50 „ „
Mittel 48,75 „ „
Falsch wäre es, zu sagen:
2 + 50 = 52 AB gaben 0,99 + 24,0 = 24,99 A,
also enthalten 100 AB … 48,06 A, — denn man sieht leicht ein, dass bei dieser Art der Berechnung der Einfluss der besseren Analyse 1) auf den Mittelwerth, wegen der verhältnissmässig geringen Substanzmenge so gut wie vollständig vernichtet wird.
II. Aufstellung empirischer Formeln.
§. 170.
Wenn man eine Verbindung in Hinsicht auf ihre procentische Zusammensetzung kennt, so kann man dafür eine sogenannte empirische Formel finden, d. h. man kann das relative Verhältniss der einzelnen Bestandtheile in Aequivalenten ausdrücken, in einer Formel, welche, wenn man sie wieder auf Gewichtsprocente berechnet, Zahlen giebt, die mit den gefundenen ganz, oder nahezu, übereinstimmen. — Auf die Aufstellung solcher empirischen Formeln bleiben wir bei allen den Substanzen beschränkt, bei welchen sich das Atomgewicht nicht bestimmen lässt, z. B. bei Mannit, Holzfaser, bei allen gemengten Substanzen etc.
Das Verständniss des sehr einfachen Verfahrens wird sich aus folgenden Betrachtungen ohne Mühe ergeben.
Wenn man in Kohlensäure die relative Anzahl der Aequivalente finden wollte, wie würde man verfahren?
Man würde sagen:
Das Aequivalent des Sauerstoffs verhält sich zu der Sauerstoffmenge im Atomgewicht der Kohlensäure, wie sich 1 verhält zu x, d. i. zu der Anzahl der Sauerstoffatome in der Kohlensäure, also
100 : 200 = 1 : x
x = 2.
Auf dieselbe Art würde man die Anzahl der Kohlenstoffatome finden durch den Ansatz:
75 : 75 = 1 : x
(Aeq. des C) (Kohlenstoff in 1 Aeq. Kohlensäure)
x = 1.
Setzen wir jetzt den Fall, wir wüssten das Atomgewicht der Kohlensäure nicht, sondern nur die procentische Zusammensetzung,
27,27 Kohlenstoff
72,73 Sauerstoff
100,00 Kohlensäure,
so muss sich doch das relative Verhältniss der Aequivalente herausstellen, wenn wir auch irgend eine beliebige Zahl als Atomgewicht annehmen, z. B. 100.
Machen wir nun unter dieser Voraussetzung die obigen Ansätze, so bekommen wir:
100 : 72,73 = 1 : x
(Aeq. des O) (Sauerstoffmenge im angenommenen Atomg. 100)
x = 0,7273;
und ferner
75 : 27,27 = 1 : x
(Aeq. des C) (Kohlenstoffmenge im angenommenen Atomg. 100)
x = 0,3636.
Wir sehen, die Zahlen, welche das Verhältniss der Sauerstoff- und Kohlenstoffatome ausdrücken, haben sich geändert, das Verhältniss aber ist geblieben; denn
0,3636 : 0,7273 = 1 : 2.
Allgemein lässt sich also das Verfahren also ausdrücken:
Man nimmt eine beliebige Zahl, am bequemsten 100, als Atomgewicht der Verbindung an, und sucht, wie oft die Aequivalentzahl eines jeden Bestandtheiles in der Menge desselben Bestandtheiles enthalten ist, welche sich für das angenommene Atomgewicht der Verbindung ergiebt. Hat man auf diese Art die das Verhältniss ausdrückenden Zahlen gefunden, so ist, wenn man will, die empirische Formel schon fertig. Man pflegt sie jedoch der Uebersichtlichkeit wegen auf den möglichst einfachen Ausdruck zu bringen.
Nehmen wir nun ein etwas complicirteres Beispiel vor, z. B. die Berechnung der empirischen Formel für Mannit.
Die procentische Zusammensetzung des Mannits ist:
39,56 Kohlenstoff
7,69 Wasserstoff
52,75 Sauerstoff
100,00.
Wir bekommen somit folgende Ansätze:
1) 100 : 52,75 = 1 : x
x = 0,5275.
2) 12,5 : 7,69 = 1 : x
x = 0,6152.
3) 75 : 39,56 = 1 : x
x = 0,5275.
Wir haben nunmehr, wenn wir wollen, schon die empirische Formel für den Mannit, nämlich:
C5275 H6152 O5275.
Man sieht auf den ersten Blick, dass die Anzahl der Kohlenstoff- und die der Sauerstoffatome gleich ist, und es fragt sich jetzt, ob man die gefundenen Verhältnisse nicht durch kleinere Zahlen ausdrücken könne.
Diese Frage wird durch ein einfaches Rechenexempel beantwortet, welches auf verschiedene, am bequemsten aber auf folgende Weise angesetzt werden kann:
5275 : 6152 = 60 : x
(statt 60 könnte jede andere Zahl als drittes Glied der Proportion gesetzt werden, aber die genannte ist sehr passend, weil die meisten Zahlen darin aufgehen)
x = 70.
Wir haben demnach als einfachere Formel
C60 H70 O60 = C6 H7 O6.
Die oben aufgeführte procentische Zusammensetzung des Mannits war die berechnete, also blieb über die Formel kein Zweifel. Nehmen wir jetzt die Resultate einer wirklichen Analyse desselben.
Oppermann erhielt von 1,593 Grm. beim Verbrennen mit Kupferoxyd 2,296 Kohlensäure und 1,106 Wasser. Daraus berechnet sich:
39,31 Kohlenstoff
7,71 Wasserstoff
52,98 Sauerstoff
100,00;
und wenn wir die obigen Ansätze machen, so erhalten wir als ersten Ausdruck der empirischen Formel
C5241 H6168 O5298
und durch den Ansatz:
5298 : 6168 = 60 : x
x = 69,8.
Betrachtet man nun diese Zahlen, so findet man, dass 69,8 ohne Ungenauigkeit mit 70,0 vertauscht werden könne, sowie dass der Unterschied zwischen 5241 und 5298 so gering, dass beide gleich zu setzen. Man kommt somit durch diese Betrachtungen ebenfalls zu der Formel
C6 H7 O6
und den Prüfstein, ob die Formel recht ist, giebt nun die Zurückberechnung der Formel auf Procente ab. Je weniger die berechneten Procente von den gefundenen abweichen, um so mehr hat man Grund, die Formel als richtig zu betrachten. Weichen beide mehr ab, als durch die Fehlergrenzen der Methoden erklärlich ist, so hat man Ursache, die Formel als falsch zu betrachten und eine andere aufzustellen; denn man sieht leicht ein, dass für eine Substanz, sofern man ihr Atomgewicht nicht kennt, aus einer und derselben oder aus sehr nahe übereinstimmenden Analysen verschiedene Formeln berechnet werden können, weil die gefundenen Zahlen niemals absolut richtig, sondern immer nur Annäherungen sind.
Z. B. bei Mannit:
berechnet
für für gefunden
C6 39,56 C8 39,67 39,31
H7 7,69 H9 7,44 7,71
O6 52,75 O8 52,89 52,98
100,00 100,00 100,00
III. Aufstellung rationeller Formeln.
§. 171.
Kennt man ausser der procentischen Zusammensetzung auch das Atomgewicht einer Substanz, so kann man dafür eine rationelle Formel aufstellen, d. h. eine solche, welche nicht nur das relative Verhältniss der Atome, sondern auch ihre absolute Menge ausdrückt.
Folgende Beispiele mögen zur Erläuterung dienen.
1. Bestimmung der rationellen Formel der Unterschwefelsäure.
Durch die Analyse ist gefunden, erstens die procentische Zusammensetzung der Unterschwefelsäure, zweitens die procentische Zusammensetzung des unterschwefelsauren Kalis, nämlich:
Schwefel 44,44 Kali 39,551
Sauerstoff 55,56 Unterschwefelsäure 60,449
Unterschwefelsäure 100,00 Unterschwefelsaures Kali 100,000
(Aequivalent des Kalis = 588,86.)
Aus dem Ansatze:
39,551 : 60,449 = 588,86 : x
x = 900
ergiebt sich als x die Summe der Aequivalentzahlen der in der Unterschwefelsäure enthaltenen Bestandtheile, d. i. das Atomgewicht der Unterschwefelsäure.
Wir brauchen jetzt bei der weiteren Berechnung kein hypothetisches Atomgewicht mehr anzunehmen, wie wir dies §. 170 bei Mannit thun mussten, denn wir kennen ja das rechte, und können somit gleich ansetzen:
100 : 44,44 = 900 : x
x = 400,
d. i. gleich der Summe der Aequivalentzahlen des Schwefels,
und ferner:
100 : 55,56 = 900 : x
x = 500,
d. i. gleich der Summe der Aequivalentzahlen des Sauerstoffs.
In 400 ist aber die Aequivalentzahl des Schwefels, d. i. 200, zweimal, — und in 500 die Aequivalentzahl des Sauerstoffs, d. i. 100, fünfmal enthalten, die rationelle Formel der Unterschwefelsäure ist daher
S2O5.
2. Bestimmung der rationellen Formel der Benzoësäure.
Stenhouse erhielt von 0,3807 bei 100° getrockneten Benzoësäurehydrats 0,9575 Kohlensäure und 0,1698 Wasser.
0,4287 bei 100° getrocknetes benzoësaures Silberoxyd gaben 0,202 Silber. Aus diesen Resultaten berechnet sich folgende Zusammensetzung:
Kohlenstoff 68,67 Silberoxyd 50,67
Wasserstoff 4,95 Benzoësäure 49,33
Sauerstoff 26,38 100,00
Benzoësäurehydrat 100,00
(Atomgewicht des Silberoxyds 1449,66.)
50,67 : 49,33 = 1449,66 : x
x = 1411,3,
d. i. das Atomgewicht der wasserfreien Benzoësäure, demnach ist das des Benzoësäurehydrats = 1411,3 + 112,5 = 1523,8, und wir setzen somit an:
100 : 68,67 = 1523,8 : x
x = 1046,39.
100 : 4,95 = 1523,8 : x
x = 75,43.
100 : 26,38 = 1523,8 : x
x = 401,97.
75 ist in 1046,39 enthalten 13,95 mal
12,5 „ „ 75,43 „ 6,03 „
100 „ „ 401,97 „ 4,02 „
Man sieht auf den ersten Blick, dass man 13,95 mit 14, — 6,03 mit 6, — und 4,02 mit 4 vertauschen kann, wodurch man alsdann für Benzoësäurehydrat die Formel erhält:
C14 H6 O4.
Sie liefert berechnet gefunden wurde
C 68,85 68,67
H 4,92 4,95
O 26,23 26,38
100,00. 100,00.
3. Bestimmung der rationellen Formel des Theïns.
Stenhouse fand bei der Analyse des Theïns folgende Zahlen:
1. 0,285 Grm. Substanz gaben 0,5125 Kohlensäure und 0,132 Wasser.
2. Mit Kupferoxyd verbrannt, wurde ein Gasgemisch erhalten CO2 : N = 4 : 1.
3. 0,5828 Grm. des Doppelsalzes aus salzsaurem Theïn und Platinchlorid gaben 0,143 Platin. Daraus ergiebt sich folgende procentische Zusammensetzung:
Kohlenstoff 49,05
Wasserstoff 5,14
Stickstoff 28,61
Sauerstoff 17,20
100,00
und als Atomgewicht des Theïns 2461,31.
Denn man hat allen Grund, anzunehmen, dass die Formel des salzsauren Theïn-Platinchlorids sein werde:
Theïn + ClH + PtCl2.
Man findet nun das Atomgewicht dieses Doppelsalzes durch den Ansatz:
0,143 : 0,5828 = 1236,75 (A. G. des Pt) : x
x = 5040,4,
und folglich das Atomgewicht des Theïns, wenn man die Summe der Atomgewichte eines Aequivalentes Platinchlorid (2123,31) und eines Aequivalentes Salzsäure (455,78) von 5040,4 abzieht.
5040,4 - (2123,31 + 455,78) ist aber = 2461,31.
Als empirische Formel ergiebt sich aus der procentischen Zusammensetzung, nach den Ansätzen:
75 : 49,05 = 1 : x
x = 0,654.
12,5 : 5,14 = 1 : x
x = 0,411.
175,0 : 28,61 = 1 : x
x = 0,163.
100 : 17,20 = 1 : x
x = 0,172.
Heben wir diese Zahlen nach der S. 406 angegebenen Weise (indem man die kleinste = 60 setzt), so erhalten wir die Formel:
C241 H511 N60 O63.
Hebt man diese Zahlen weiter durch Division mit 30, so bekommt man
C8,03 H5,03 N2 O2,1,
statt welcher man mit völliger Beruhigung
C8 H5 N2 O2
setzen kann, wie die folgende procentische Zusammenstellung ergiebt:
berechnet gefunden
8 C = 600,0 49,47 49,05
5 H = 62,5 5,15 5,14
2 N = 350,0 28,89 28,61
2 O = 200,0 16,49 17,20
1212,5 100,00 100,00
Betrachtet man aber das der Formel C8H5N2O2 entsprechende A. G. 1212,9, so sieht man, dass es in dem oben gefundenen A. G. 2461,31 ... 2,03mal enthalten ist. Statt des Verhältnisses 1 : 2,03 kann man aber ohne Ungenauigkeit setzen 1 : 2, und somit als rationelle Formel des Theïns:
2 × C8H5N2O2 = C16H10N4O4.
Dass die oben gemachte Annahme, salzsaures Theïn-Platinchlorid habe die Formel:
Theïn + ClH + PtCl2,
richtig sei, lässt sich jetzt leicht bestätigen, indem man vergleicht, ob der berechnete Platingehalt dieser Formel mit dem direct gefundenen übereinstimmt.
In 100 Thln.
berechnet gefunden
C16H10N4O4 = 2425,00
ClH = 455,78
Platin = 1236,75 — 24,70 — 24,53
Cl2 = 886,56
5004,09.
4. Bestimmung der rationellen Formeln bei Sauerstoffsalzen insbesondere.
a. Bei Verbindungen, welche keine isomorphen Bestandtheile enthalten.
Bei Sauerstoffsalzen kann man auch auf eine andere Art, nämlich durch Ermittelung des Verhältnisses, in dem die Sauerstoffmengen zu einander stehen, zu ihren rationellen Formeln gelangen. Diese Methode ist höchst einfach.
Bei der Analyse des krystallisirten schwefelsauren Natron-Ammons erhielt ich
Natron 17,93
Ammoniumoxyd 15,23
Schwefelsäure 46,00
Wasser 20,84
100,00.
387,44 NaO enthalten 100 O, also 17,93 … 4,63
325 NH4 „ 100 O, „ 15,23 … 4,68
500 SO3 „ 300 O, „ 46,00 … 27,60
112,5 HO „ 300 O, „ 20,84 … 18,52
Die erhaltenen Sauerstoffmengen
4,63 : 4,68 : 27,60 : 18,52
verhalten sich aber wie
1 : 1,01 : 5,97 : 4,00,
statt welcher Zahlen man ohne Ungenauigkeit
1 : 1 : 6 : 4
setzen kann, wodurch man zu der Formel
NaO, NH4O, 2SO3 + 4 HO
oder
NaO, SO3 + NH4O, SO3 + 4 aq. gelangt.
b. Bei Verbindungen, welche isomorphe Bestandtheile enthalten.
Isomorphe Bestandtheile können sich, wie bekannt, in allen Verhältnissen vertreten. Will man daher für Verbindungen, welche isomorphe Substanzen enthalten, eine Formel aufstellen, so müssen die isomorphen Bestandtheile zusammengefasst, das heisst, wie ein Körper in der Formel dargestellt werden. Es kommt dies bei der Berechnung von Formeln für Mineralien überaus häufig vor.
A. Erdmann fand im Monradit
Sauerstoffgehalt:
Kieselsäure 56,17 29,179
Talkerde 31,63 12,652 } 14,601
Eisenoxydul 8,56 1,949
Wasser 4,04 3,590
100,40
3,59 : 14,601 : 29,179
verhält sich aber wie
1 : 4,07 : 8,1,
statt welcher Zahlen man ohne Ungenauigkeit setzen kann:
1 : 4 : 8.
Nennen wir 1 Aeq. Metall R, so bekommen wir demnach die Formel:
4(RO, SiO2) + HO oder 4 ( Mg } O, SiO2 ) + aq.
Fe
Es sind jedoch nicht bloss isomorphe Substanzen, welche sich auf diese Art in Verbindungen vertreten, sondern überhaupt solche, welche analoge Zusammensetzung haben. So findet man, dass sich KO, NaO, CaO, MgO u. s. w. vertreten. Auch diese müssen alsdann in der Formel als ein Ganzes betrachtet werden.
Abich fand im Andesin:
Sauerstoffgehalt:
Kieselsäure 59,60 30,94
Thonerde 24,28 11,22 11,70
Eisenoxyd 1,58 0,48
Kalkerde 5,77 1,61 3,90
Talkerde 1,08 0,43
Natron 6,53 1,68
Kali 1,08 0,18
99,92
3,90 : 11,70 : 30,94
verhält sich aber wie
1 : 3,0 : 7,93,
statt welcher Zahlen man ohne Ungenauigkeit
1 : 3 : 8
setzen kann.
Nennen wir wieder 1 Aeq. Metall R, so bekommen wir demnach die Formel:
RO + R2O3 + 4 SiO2
= RO, SiO2 + R2O3, 3 SiO2,
welche man dann auch schreiben kann:
Ca O, SiO2 + O3, 3SiO2.
Mg Al2
Na Fe2
K
Man sieht hieraus, dass dieses Mineral Leucit (KO, SiO2 + Al2O3, 3 SiO2) ist, in welchem sich das Kali zum grössten Theil durch Kalk, Natron und Magnesia, und ein Theil der Thonerde durch Eisenoxyd vertreten findet.
Dass das, was hier von der Aufstellung der Formeln bei Sauerstoffsalzen bemerkt worden, auch auf Schwefelmetalle angewendet werden kann, liegt auf der Hand.
IV. Berechnung der Dampfdichte flüchtiger Körper und Anwendung des Resultats zur Controlirung der Analysen und zur Bestimmung des Atomgewichts.
§. 172.
Es ist bekannt, dass das specifische Gewicht eines zusammengesetzten Gases gleich ist der Summe der specifischen Gewichte seiner Bestandtheile in einem Volum.
Z. B. 2 Vol. Wasserstoffgas und 1 Vol. Sauerstoffgas geben 2 Vol. Wasserdampf. — Gäben sie 1 Vol. Wasserdampf, so würde dessen specifisches Gewicht gleich sein der Summe des specifischen Gewichts des Sauerstoffs und des doppelten specifischen Gewichts des Wasserstoffs, das wäre
2 × 0,0691 = 0,13820
+ 1,10563
= 1,24383.
Da sie aber 2 Volumina geben, so kommt auf 1 Volumen nur ½, folglich 1,24383⁄2 = 0,62192.
Man erkennt ohne Mühe, dass die Kenntniss der Dampfdichte eines zusammengesetzten Körpers eine vortreffliche Controle dafür abgiebt, ob man bei Aufstellung einer Formel die relativen Verhältnisse der Aequivalente richtig getroffen hat.
Z. B. wir haben für Camphor nach den Resultaten der Elementaranalyse die empirische Formel aufgestellt:
C10H8O.
Dumas fand das specif. Gewicht des Camphordampfes = 5,314. Woran erkennen wir nun, ob die aufgestellte Formel in Bezug auf die relativen Verhältnisse der Aequivalente richtig ist?
Specif. Gewicht des Kohlenstoffdampfes 0,8293
„ „ „ Wasserstoffgases 0,0691
„ „ „ WSauerstoffgases 1,1056.
10 Aeq. C = 10 Vol. = 10 × 0,8293 = 8,2930
8 Aeq. H = 16 Vol. = 16 × 0,0691 = 1,1056
1 Aeq. O = 1 Vol. = 1 × 1,1056 = 1,1056
10,5042.
Man sieht, die erhaltene Summe ist fast genau zweimal so gross, als die direct gefundene (10,5042⁄2 = 5,2521), zum Zeichen, dass die relativen Verhältnisse der Aequivalente in der aufgestellten Formel richtig sind. — Ob die Formel auch in Betreff der absoluten Anzahl der Aequivalente richtig ist, lässt sich aus der Dampfdichte nicht erkennen, weil man nicht wissen kann, wie viel Raumtheilen Camphordampf je ein Camphoratom entspricht. So nimmt z. B. Liebig an, es entspreche 2 Raumtheilen und setzt die Formel C10H8O, während Dumas annimmt, es entspreche 4 Raumtheilen und die Formel C20H16O2 setzt.
Die Kenntniss der Dampfdichte giebt demnach eigentlich nur eine Controle der Analyse, nicht aber ein sicheres Mittel zur Aufstellung einer rationellen Formel ab, und wenn man sie zu letzterem Behufe nichtsdestoweniger zuweilen anwendet, so kann dies doch nur bei solchen Substanzen geschehen, bei denen man aus der Analogie auf ein gewisses Verdichtungsverhältniss schliessen kann; so lehrt z. B. die Erfahrung, dass bei den meisten Hydraten der flüchtigen organischen Säuren 1 Aeq. 4 Raumtheilen entspricht.
So fanden wir oben als rationelle Formel des Benzoësäurehydrats C14H6O4; Dumas und Mitscherlich fanden als Dampfdichte 4,260.
Zu dieser Zahl aber gelangt man durch Division der Summe der specifischen Gewichte der Bestandtheile in einem Atom Benzoësäurehydrat durch 4, es sind nämlich:
14 Volumina C = 11,6102
12 „ H = 0,8292
4 „ O = 4,4224
16,8618 = 4,2154.
4
Nachdem wir so den Werth der Kenntniss der Dampfdichte zur Controlirung der Elementaranalyse kennen gelernt haben, wollen wir zur Berechnung derselben aus den nach §. 161 gefundenen Resultaten übergehen.
Wählen wir als Beispiel die Bestimmung des specifischen Gewichts des Camphordampfes von Dumas.
Die unmittelbaren Ergebnisse des Versuches waren folgende:
Temperatur der Luft 13,5° C.
Barometerstand 0,742 M.M.
Temperatur des Bades beim Zuschmelzen 244° C.
Gewichtszunahme des Ballons 0,708 Grm.
Volumen des in den Ballon eingedrungenen Quecksilbers 295 C.C.
Zurückgebliebene Luft 0
Um nun das specif. Gewicht finden zu können, müssen wir drei Fragen beantworten:
1. Wieviel wiegt die Luft, die der Ballon fasst? (Diese Grösse müssen wir kennen zur Beantwortung der zweiten Frage.)
2. Wieviel wiegt der Camphordampf, den der Ballon fasst?
3. Welchem Volum entspricht der Camphordampf bei 0° und 0,760 M.M.?
Man sieht, die Beantwortung dieser Fragen ist an und für sich ganz einfach, und wenn die Berechnung in Wirklichkeit ein wenig weitläufiger erscheint, so kommt dies nur daher, dass einige Reductions- und Correctionsrechnungen erforderlich sind.
1. Der Ballon fasst, wie wir aus dem Volum des eingedrungenen Quecksilbers ersehen haben, 295 C.C. —
Wieviel betragen nun 295 C.C. Luft von 13,5° und 0,742 M.M. Barometerstand, bei 0° und 0,76 M.M.?
Diese Frage beantworten wir nach §. 166 durch folgende Ansätze:
760 : 742 = 295 : x
x = 288 C.C. (von 13,5° bei 0,76 M.M.)
und ferner
288 = 288 = 274 C.C. (bei 0° und 0,76 M. M.)
1 + (13,5 × 0,00366) 1,04941
Da nun 1 C.C. Luft von 0° und 0,76 M. M. 0,0012932 Grm. wiegt, so wiegen 274, — 0,0012932 × 274, d. i. 0,35434 Grm.
2. Wieviel wiegt nun der Dampf?
Wir haben am Anfang des Versuches tarirt den Glasballon + der darin befindlichen Luft. Bei der Wägung legten wir auf die Wage den Glasballon + dem Dampf (aber nicht wieder die Luft); wollen wir also das wirkliche Gewicht des Dampfes finden, so dürfen wir nicht geradezu die Tara von dem Gewichte des mit Dampf gefüllten Ballons abziehen, denn (Glas + Dampf) - (Glas + Luft) ist nicht gleich Dampf; sondern wir müssen entweder das Gewicht der Luft von der Tara abziehen, oder aber zu dem des mit Dampf gefüllten Ballons hinzufügen. — Thun wir das Letztere.
Gewicht der Luft im Ballon = 0,35434 Grm.
Gewichtszunahme des Ballons = 0,70800 „
Gewicht des Dampfes demnach = 1,06234 Grm.
3. Welchem Volum bei 0° und 0,760 M.M. entsprechen nun die 1,06234 Grm. Dampf?
Aus den obigen Angaben wissen wir, dass sie 295 C.C. bei 244° und 0,742 M. M. entsprechen. Ehe man die Reduction nach §. 166 machen kann, ist es nothwendig, erst folgende Correctionen anzubringen:
a) 244° des Quecksilberthermometers entsprechen nach den Versuchen von Magnus 239° wirklichen oder Luftthermometergraden (siehe Tabelle VI.),
b) Nach Dulong und Petit dehnt sich das Glas, wenn man von 0° ausgeht, für jeden Centesimalgrad um 1⁄35000 seines Volumens aus. Das Volumen des Ballons war demnach im Augenblick des Zuschmelzens
295 + 295 × 239 = 297 C.C.
35000
Machen wir jetzt die Temperatur- und Barometerstandreductionen, so erhalten wir durch den Ansatz:
760 : 742 = 297 : x
x (das sind C.C. Dampf bei 0,760 M. M. und 239°) = 290 und durch die Gleichung
290 = x
1 + (239 × 0,00366)
x (das sind C.C. Dampf bei 0,760 M.M. und 0°) = 154,6.
Es wiegen also nun 154,6 C.C. Camphordampf von 0° und 0,760 M.M. 1,06234 Grm. — Folglich wiegt 1 Liter (1000 C.C.) 6,8715 Grm., denn:
154,6 : 1,06234 = 1000 : 6,8715.
Nun wiegt aber 1 Liter Luft von 0° und 0,760 M.M. = 1,2932 Grm., folglich ist das specif. Gewicht des Camphordampfes = 5,314, denn
1,2932 : 6,8715 = 1 : 5,314.