Erste Abtheilung. Allgemeiner Theil. (continued 6)
Reading edition
II. Trennung der Kohlensäure von den Basen.
Allen folgenden Methoden liegt als gemeinschaftliches Princip die Austreibung der Kohlensäure durch eine stärkere Säure zu Grunde. Die Bestimmung der Kohlensäure selbst geschieht immer entweder aus dem Verlust, — oder aus der Gewichtszunahme einer Flüssigkeit, durch welche man die entwichene Kohlensäure hat absorbiren lassen.
a. Von Basen, welche beim Glühen ihre Kohlensäure leicht und vollständig verlieren.
Z. B. kohlensaures Zink-, Cadmium-, Blei-, Kupfer-Oxyd, kohlensaure Magnesia etc.
α. Von wasserfreien.
Man erhitzt die abgewogene Substanz in einem Platintiegel (bei Cadmium- und Bleioxyd in einem Porzellantiegel) zum Glühen und setzt dasselbe fort, bis der Rückstand constantes Gewicht zeigt. Man erhält begreiflicher Weise sehr genaue Resultate. — Bei Substanzen, welche an der Luft erhitzt Sauerstoff aufnehmen, nimmt man das Erhitzen in einer Kugelröhre vor, durch welche trockene Kohlensäure geleitet wird. — Die Kohlensäure ergiebt sich aus dem Verlust.
β. Von wasserhaltigen.
Man erhitzt in dem Falle in einer Glasröhre, welche mit einem Chlorcalciumrohre und einem Kaliapparate in Verbindung steht, und in deren hintersten Theil man etwas geschmolzenes chlorsaures Kali gelegt hat. Das Verfahren ist genau dasselbe, wie bei der organischen Elementaranalyse (§. 143), daher wir seine genauere Beschreibung hier übergehen. Das chlorsaure Kali dient dazu, um zuletzt das noch in der Röhre enthaltene kohlensaure Gas herauszutreiben. Man wägt Chlorcalciumrohr und Kaliapparat erst nach einer Viertelstunde, während welcher Zeit das darin enthaltene Sauerstoffgas durch Diffusion vollständig durch Luft ersetzt wird. Bei sehr genauen Versuchen sättigt man vor dem Versuche die Kalilauge mit Sauerstoffgas (vergl. §. 143. b.). Dass die zu glühende Verbindung keine organische Substanz enthalten dürfe, liegt auf der Hand.
Oder man glüht die Substanz in einer Kugelröhre, durch welche man wohl getrocknete Luft oder — sofern oxydable Substanzen vorhanden sind — Kohlensäure leitet und die man mittelst eines gut schliessenden getrockneten Korkes mit einer Chlorcalciumröhre in Verbindung setzt. — Während des Glühens erhält man das hintere Ende der Kugelröhre mittelst einer kleinen Lampe so heiss, dass sich daselbst Wasser nicht verdichten kann, hütet sich aber wohl, den Kork zu verbrennen. — Der Gewichtsverlust der Röhre giebt Wasser + Kohlensäure, die Gewichtszunahme des Chlorcalciumrohres das Wasser an; somit ist die Differenz gleich der Kohlensäure.
b. Von allen Basen ohne Ausnahme.
α. Wenn die Salze wasserfrei sind. Man wägt die kohlensaure Verbindung in einem Platintiegel ab, setzt etwa die vierfache Menge geschmolzenen Boraxglases (§. 44. 8) zu, welches man direct vor dem Abwägen nochmals erhitzt hat, wägt, erhitzt bei allmälig gesteigerter Hitze zum starken Glühen und erhält darin, bis der Inhalt des Tiegels ruhig fliesst. Nach dem Erkalten wägt man. Der Gewichtsverlust ist Kohlensäure. Resultate genau. (Schaffgottsch).
β. Wenn die Salze durch Säuren leicht und vollständig zersetzt werden.
aa. Wenn ihre Basen mit Schwefelsäure lösliche Salze bilden.
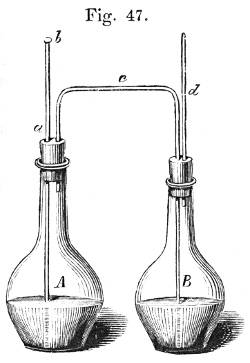
Man bedient sich des in Fig. 47 abgebildeten Apparates, dessen Einrichtung aus der Zeichnung ohne Weiteres verständlich ist. Die Grösse der Kölbchen richtet man nach der Tragkraft der zu Gebote stehenden Wage ein. Die Röhre a ist an ihrem Ende b durch ein Wachskügelchen verschlossen. Ihr anderes Ende, sowie die Enden der Röhren c und d sind offen. Das Kölbchen B ist mit concentrirter Schwefelsäure fast zur Hälfte angefüllt. Die Glasröhren müssen in den Korkstopfen und diese in den Kölbchen völlig luftdicht schliessen. Man bringt in das Kölbchen A die abgewogene Substanz, füllt das Kölbchen zu ⅓ mit Wasser an, drückt den Kork ein und bringt den Apparat auf der Wage ins Gleichgewicht. Man saugt nunmehr mittelst eines kleinen Saugröhrchens oder eines durchbohrten Korkes aus d ein Paar Blasen Luft aus. Hierdurch wird auch in A die Luft verdünnt, und die Schwefelsäure in B steigt in der Röhre c auf. Man beobachtet, ob ihr Höhestand sich längere Zeit gleich bleibt, und verschafft sich dadurch die Ueberzeugung, dass der Apparat luftdicht schliesst. Man saugt jetzt etwas mehr Luft aus d, und veranlasst hierdurch, dass ein Theil der Schwefelsäure nach A herüberfliesst. Das daselbst befindliche kohlensaure Salz wird durch dieselbe zersetzt, und die entbundene Kohlensäure entweicht, beim Durchstreichen durch die concentrirte Schwefelsäure in B vollkommen getrocknet, aus d. Wenn die Entwickelung nachlässt, veranlasst man durch Aussaugen von Luft aus d ein erneuertes Hinüberfliessen der Säure und fährt so fort, bis alles kohlensaure Salz zerlegt ist. Man lässt jetzt durch stärkeres Aussaugen eine grössere Menge Schwefelsäure nach A herüber fliessen, so dass dessen Inhalt sich sehr stark erhitzt, öffnet, wenn keine Gasblase mehr kommt, das Wachsstöpfchen auf a ein wenig, und saugt an d so lange, bis die letztkommende Luft nicht mehr nach Kohlensäure schmeckt. Nach dem Erkalten bringt man den Apparat wieder auf die Wage und stellt durch zu demselben gelegte Gewichte das Gleichgewicht her. Ihre Summe ist gleich der Menge der in der Substanz enthalten gewesenen Kohlensäure. — Die Resultate sind genau.
Nimmt man die Kölbchen A und B hinlänglich klein, so lässt sich der Apparat so herstellen, dass er sammt der Fällung nicht mehr als etwa 80 Gramm wiegt und somit auch auf feinen analytischen Wagen abgewogen werden kann. — Ich habe mich bis jetzt nicht überzeugen können, dass eine der vielen in Vorschlag gekommenen Abänderungen des Apparates wesentliche Vortheile darböte.
Wie man zu verfahren habe, wenn dem kohlensauren Salze ein Schwefelmetall oder ein Chlormetall beigemengt ist, wird im fünften Abschnitte besprochen werden.
bb. Wenn ihre Basen mit Schwefelsäure unlösliche Salze bilden.
Man kann in dem Falle die Methode aa. nicht gut anwenden, weil das gebildete unlösliche schwefelsaure Salz, z. B. Gyps, die noch nicht zerlegte Portion der kohlensauren Verbindung theilweise vor der Zerlegung schützt; man ändert daher den Apparat so ab, wie ihn Fig. 48 darstellt.
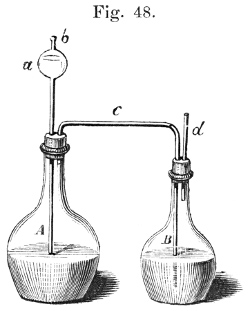
Die Veränderung betrifft einzig und allein die Röhre a, welche oben, wie die Figur zeigt, eine eingelöthete Glaskugel enthält und unten in eine feine Spitze ausgezogen ist.
Das Verfahren ist folgendes: In A bringt man die abgewogene Substanz nebst Wasser. Die Kugelröhre a enthält verdünnte Salpetersäure, und zwar mehr als das kohlensaure Salz zur Zersetzung bedarf; sie wird durch das aufgedrückte Wachskügelchen b am Herausfliessen aus der engen Oeffnung gehindert. Die Spitze der Röhre a taucht nicht in das Wasser in A. — Nachdem der Apparat auf der Wage ins Gleichgewicht gesetzt ist, dreht man die Röhre a vorsichtig herab, so dass die Spitze fast auf den Boden von A kommt, lässt alsdann durch momentanes Oeffnen des Wachsstöpfchens ein wenig Salpetersäure ausfliessen und fährt so fort, bis alles kohlensaure Salz zersetzt ist. Man stellt nunmehr A in heisses Wasser, öffnet das Wachsstöpfchen ein wenig, saugt die Kohlensäure aus dem Apparat und bestimmt nach dem Erkalten die Gewichtsabnahme.
Man sieht auf den ersten Blick, dass man dem Apparate auch eine andere Einrichtung geben kann, dass man z. B. statt mit dem Kölbchen B die Röhre c mit einem Chlorcalciumrohr oder einer Röhre, die mit schwefelsäuregetränktem Bimsstein oder Asbest gefüllt ist, versehen kann, — dass man ferner die zur Zersetzung bestimmte Substanz in einem anfangs aufrecht stehenden, nach dem Tariren umzuwerfenden Röhrchen in die im Kölbchen befindliche verdünnte Säure bringen kann etc. — Diese Modificationen ändern, sofern sie mit Ueberlegung vorgenommen werden, die Resultate wenig oder nicht.
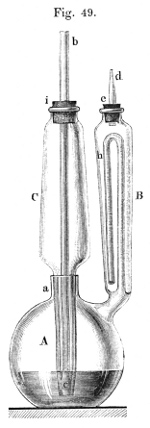
Der bequemste und empfehlenswertheste von den vorgeschlagenen abgeänderten Apparaten ist unstreitig der Geissler'sche[11], den ich aus diesem Grunde hier noch beifügen will.
Der Apparat besteht aus zwei Theilen, AB und C. — C ist bei a in A eingeschmirgelt, so dass er luftdicht schliesst und doch, zum Behufe der Füllung und Entleerung von A, leicht abgenommen werden kann. In C befindet sich ein oben und unten offenes Glasrohr b c, welches bei c in C wasserdicht eingeschliffen ist und durch den verschiebbaren Kork i in der richtigen Lage erhalten wird. Die übrige Einrichtung des Apparates ersieht man aus der Zeichnung. Der Kork e muss luftdicht schliessen, ebenso die Röhre d in dem Korke. Die zur Zersetzung bestimmte abgewogene Substanz bringt man in A, fügt Wasser zu bis zu dem angedeuteten Stand, und bewegt die Substanz durch Schütteln zur Seite. Man füllt jetzt C mit verdünnter Salzsäure oder Salpetersäure mittelst einer Pipette fast voll, nachdem man zuvor i hinaufgedreht hat, ohne b zu heben, dreht den Kork wieder herab, setzt C in A ein, füllt B mit concentrirter Schwefelsäure stark zur Hälfte und verschliesst b oben mit einem kleinen Wachskügelchen oder Kork. Nach dem Wägen vollbringt man die Zersetzung, indem man b etwas lüftet und so Säure aus C in A fliessen lässt. Die Kohlensäure entweicht durch h in die Schwefelsäure und verlässt, durch diese getrocknet, bei d den Apparat. Wenn die Zersetzung beendigt ist, erhitzt man A gelinde, lüftet das Wachskügelchen auf b und saugt bei d mittelst eines durchbohrten Korkes die Kohlensäure aus. Nach dem Erkalten wägt man.
§. 111.
9. Kieselsäure.
I. Bestimmung.
Die directe Bestimmung der Kieselsäure geschieht immer auf eine und dieselbe Weise, indem man die lösliche Modification durch Abdampfen und scharfes Trocknen in die unlösliche Modification überführt und diese, nach Entfernung aller fremden Stoffe, glüht und wägt.
Ich mache gleich hier darauf aufmerksam, dass die gewogene Kieselsäure stets auf ihre Reinheit geprüft werden muss, wenn man sich gegen Irrthümer sicher stellen will. Die Methoden, nach welchen die Prüfung am besten vorgenommen wird, sollen an den betreffenden Stellen dieses Paragraphen mitgetheilt werden.
Hätte man freie Kieselsäure als Hydrat in einer von anderweitigen fixen Körpern freien wässerigen oder sauren Lösung, so würde man diese nur in einer Platinschale zu verdampfen und den Rückstand nach dem Glühen zu wägen haben.
II. Trennung der Kieselsäure von den Basen.
a. In allen Verbindungen, die durch Salzsäure oder Salpetersäure zerlegt werden.
Hierhin gehören sowohl die in Wasser löslichen Silicate, als auch viele in Wasser unlösliche, z. B. fast alle Zeolithe.
Man übergiesst die höchst fein gepulverte Verbindung, nachdem man sie bei 100° (nicht bei höherer Temperatur) getrocknet hat, in einer Schale von Platin oder ächtem Porzellan (bei Silicaten, bei deren Auflösung sich Chlor entwickeln könnte, ist Platin zu vermeiden) mit wenig Wasser und rührt das Pulver damit zu einem gleichförmigen Brei an, fügt dann mässig concentrirte Salzsäure oder (falls die Substanz Blei oder Silber enthält) Salpetersäure zu und digerirt bei sehr gelinder Wärme unter stetem Umrühren bis zur völligen Zersetzung der Substanz, das ist, bis man beim Umrühren mit dem rund geschmolzenen Glasstabe kein sandiges Pulver mehr fühlt und kein knirschendes Geräusch mehr wahrnimmt.
Die hierher gehörigen Silicate verhalten sich bei dieser Behandlung nicht alle gleich, sondern sie zeigen einige Verschiedenheiten; so schwellen die meisten zu einer gallertartigen Masse auf, während sich bei anderen die Kieselsäure als leichter, pulveriger Niederschlag abscheidet; so werden manche sehr leicht und schnell, andere erst bei längerer Digestion zerlegt.
Nach geschehener Zersetzung verdampft man das Ganze im Wasserbade zur Trockne und erhitzt den Rückstand unter häufigem Umrühren, bis alle Klümpchen zertheilt und auch innen völlig trocken geworden sind, und bis keine sauren Dämpfe mehr entweichen. — Das Trocknen geschieht am sichersten bloss im Wasserbade; will man — um das Trockenwerden zu beschleunigen — etwas stärker erhitzen, so bedient man sich am besten eines Luftbades, welches man einfach herstellt, indem man die Schale mit der Substanz mittelst eines Drahtgehänges so in eine etwas grössere Silber- oder Eisenschale hängt, dass zwischen den Schalen überall ein geringer, gleich weiter Zwischenraum bleibt. Ein Erhitzen direct über der Lampe ist nicht anzurathen, weil an den am stärksten erhitzten Stellen die Kieselsäure leicht wieder mit den abgeschiedenen Basen zu Verbindungen sich vereinigt, welche durch Salzsäure nicht oder nur unvollständig zersetzt werden.
Nach dem Erkalten befeuchtet man die Masse gleichförmig mit Salzsäure, lässt eine halbe Stunde stehen, ohne zu erwärmen, verdünnt sodann mit heissem Wasser, rührt um, lässt absitzen, decantirt durch ein Filter, rührt die Kieselsäure wieder mit heissem Wasser an, decantirt nochmals, bringt nun auch den Niederschlag aufs Filter, wäscht denselben mit heissem Wasser vollständig aus, trocknet ihn gut und glüht, zuletzt möglichst stark, nach §. 35. — Eigenschaften des Rückstandes §. 72. 9. — Die Resultate sind genau. Die Basen, welche man als Chlorverbindungen im Filtrat hat, bestimmt man nach oben angegebenen Methoden. — Weicht man von dem bezeichneten Verfahren ab, bringt man z. B. die Masse nur fast, aber nicht völlig zur Trockne, so hat man Verlust, indem in solchem Falle ein nicht unbeträchtlicher Theil der Kieselsäure in die Auflösung übergeht, während bei Befolgung des beschriebenen Verfahrens nur Spuren aufgelöst werden, welche jedoch bei genauen Analysen nicht vernachlässigt werden dürfen, sondern von den aus der Lösung gefällten Basen zu scheiden sind. Es geschieht dies leicht, indem man sie nach dem Glühen und Wägen in Salzsäure oder Schwefelsäure durch längeres Digeriren in der Hitze löst, wobei die Kieselsäurespuren zurückbleiben. — Trocknet man die Kieselsäure vor dem Glühen nicht vollkommen, so hat man ebenfalls leicht Verlust, indem der bei raschem Erhitzen entweichende Wasserdampf Theilchen der leichten und lockeren Kieselerde wegführt.
Die Prüfung der Kieselsäure auf ihre Reinheit (welche namentlich dann ganz unerlässlich ist, wenn sich die Kieselsäure nicht gallertartig, sondern pulverig ausgeschieden hat) geschieht zweckmässig so, dass man in einer Silber- oder Platinschale, wohl auch in einer ächten Porzellanschale, eine mässig concentrirte Lösung von reinem kohlensauren Natron zum Kochen erhitzt und eine Probe der Kieselsäure einträgt. War sie rein, so löst sie sich ganz klar. Bleibt ein Rückstand, so wägt man den Rest der Kieselsäure und behandelt sie zur Bestimmung der Beimischungen nach b. Man vergesse nicht, den Theil aufs Ganze zu berechnen.
Hat man reine Fluorwasserstoffsäure vorräthig, so lässt sich die Kieselsäure sehr leicht auch in der Art auf ihre Reinheit prüfen, dass man sie in einer Platinschale damit übergiesst; beim Verdampfen der Lösung verflüchtigt sich reine Kieselsäure vollständig (als Fluorkiesel). Bleibt ein Rückstand, so befeuchtet man denselben nochmals mit der Säure, setzt einige Tropfen Schwefelsäure zu, verdunstet und glüht; es bleiben alsdann in der Schale die schwefelsauren Salze der der Kieselsäure beigemengt gewesenen Basen (Berzelius).
b. In Verbindungen, welche durch Salzsäure oder Salpetersäure nicht zerlegt werden.
α. Man schmelzt mit kohlensaurem Natron oder kohlensaurem Natronkali. Das Nähere siehe §. 22. α. — Den glühenden Tiegel stellt man auf eine kalte Eisenplatte, dann springt die erstarrte Masse leicht los. Die erhaltene salzsaure oder salpetersaure Lösung behandelt man nach §. 111. II. a. — Diese Methode ist die gewöhnlichste, sie kann aber, wie leicht zu ersehen, nicht dazu dienen, Alkalien in Silicaten zu bestimmen.
β. Man übergiesst das fein gepulverte Silicat mit einer ziemlich concentrirten, etwas rauchenden Fluorwasserstoffsäure in einer Platinschale, indem man die Säure nur allmälig zusetzt und mit einem dicken Platindraht umrührt. Die dünnbreiige Masse digerirt man auf einem gelinde erhitzten Wasserbade einige Zeit und setzt dann tropfenweise reines, mit gleichen Theilen Wasser verdünntes Schwefelsäurehydrat zu. Die Menge desselben sei mehr als hinlänglich, um alle Basen in schwefelsaure Salze zu verwandeln. Man verdampft jetzt im Wasserbade zur Trockne, wobei sich fortwährend Kieselfluor- und Fluorwasserstoffgas verflüchtigt; zuletzt erhitzt man stärker, etwas hoch über der Lampe, bis die überschüssig zugesetzte Schwefelsäure entwichen ist. — Die erkaltete Masse befeuchtet man stark mit concentrirter Salzsäure, lässt eine Stunde stehen, fügt Wasser zu und erwärmt gelinde. Ist die Zersetzung gelungen, so muss sich Alles klar lösen. — Bleibt ein Rückstand, so erhitzt man einige Zeit zum gelinden Kochen, lässt absitzen, giesst die Flüssigkeit so weit als möglich klar ab, trocknet den Rückstand und behandelt ihn aufs Neue mit Fluorwasserstoffsäure, Schwefelsäure und zuletzt mit Salzsäure, wodurch vollständige Lösung erfolgt, sofern die Substanz fein genug gepulvert und frei von Baryt, Strontian (und Blei) war. — In der Lösung, beziehungsweise den vereinigten Lösungen, welche die Basen als schwefelsaure Salze und ausserdem freie Salzsäure enthält, bestimmt man die Basen nach den Verfahrungsweisen, welche im fünften Abschnitte angegeben sind. —
Diese Methode, welche zur Zersetzung der Silicate jedenfalls eine der vorzüglichsten ist, rührt von Berzelius her. Sie ist bisher weniger zugänglich gewesen, da man die Fluorwasserstoffsäure nur mit Hülfe eines kleinen Destillationsapparates von Platin, wenigstens mit Platinhelm, zu bereiten und nur in Platingefässen aufzubewahren wusste. — Diese Schwierigkeit dürfte aber jetzt überwunden sein, indem Städeler[12] mitgetheilt hat, dass Gutta-Percha und vulcanisirter Kautschuk der Fluorwasserstoffsäure widerstehen. — Städeler bereitet dieselbe in einem Kolben von Blei, der die Form eines Digerirglases hat, dessen Hals abgesprengt ist. Der Kolben hat etwa 5″ inneren Durchmesser, die Weite des sehr kurzen Halses beträgt 1¾″. In die ausgedrehte Mündung wird ein gut schliessendes weites Bleirohr von 4″ Länge gesteckt, dessen oberes Ende etwas zusammengezogen ist, damit es durch einen gewöhnlichen Flaschenkork, der ein zweischenkliges dünnes Bleirohr trägt, verschlossen werden kann. Der längere Schenkel dieses Rohres ist 6″ lang; man verbindet ihn mit einer dickwandigen Röhre von vulcanisirtem Kautschuk, welche in die zur Aufbewahrung der Flusssäure bestimmte Gutta-Perchaflasche mündet, aber — um ein Zurücksteigen zu verhüten — nicht oder kaum in das vorgeschlagene Wasser taucht. Für gute Abkühlung ist Sorge zu tragen. — Die Percha-Flaschen[13], welche zur Aufbewahrung der Säure dienen, haben die Form der Medicingläser und werden durch Percha-Stopfen verschlossen.
Bei der Ausführung der beschriebenen Methode muss die grösste Vorsicht angewendet werden, weil sowohl die flüssige als die gasförmige Fluorwasserstoffsäure zu den schädlichsten Substanzen gehört; auch darf die Behandlung des Silicates mit der Säure und das Abdampfen nur im Freien geschehen, indem sonst die Fenster wie überhaupt alle Glasgeräthe stark angegriffen werden.
Da bei der genannten Methode die Kieselsäure sich nur aus dem Verluste ergiebt, so verbindet man gern diese Methode mit der in α. angeführten.
γ. Statt der in Wasser gelösten Fluorwasserstoffsäure lässt sich auch die gasförmige zur Zersetzung der Silicate benutzen. Diese vielfach angewandte Methode rührt von Brunner[14] her. — Man bringt 1–2 Grm. des höchst fein gepulverten Silicates in möglichst dünner Schicht in ein ganz flaches Platinschälchen, befeuchtet das Pulver mit Wasser oder verdünnter Schwefelsäure und stellt das Schälchen auf einen Dreifuss oder dergl. von Blei in eine Bleibüchse, welche 6 Zoll Durchmesser und 6 Zoll Höhe haben kann, und in der man unmittelbar zuvor eine ½ Zoll hohe Schicht Flussspathpulver mit concentrirter Schwefelsäure zum Brei angerührt hat. (Man hüte sich vor den entweichenden Dämpfen. Das Vermischen des Flussspathpulvers mit der Schwefelsäure ist mit einem etwas langen Glas- oder besser Bleistabe auszuführen). Sobald man das Schälchen mittelst einer Pincette oder Tiegelzange eingesetzt hat, bedeckt man die Büchse mit dem dazu gehörenden gut schliessenden Bleideckel, verstreicht die Fugen mit Gypsbrei und stellt das Ganze 6–8 Tage an einen warmen Ort. — Will man den Process beschleunigen, so verstreicht man die Fugen nicht luftdicht und erhitzt den Apparat mittelst einer kleinen Weingeistlampe im Freien; es gelingt auf letztere Art in einigen Stunden, 1–2 Gramm des Silicatpulvers zu zersetzen, vorausgesetzt, dass es in ganz dünner Schicht liegt oder von Zeit zu Zeit umgerührt wird, was mit Vorsicht geschehen muss.
Ist die Aufschliessung gut gelungen, so besteht der Rückstand in der Platinschale aus Kieselfluormetallen und — wenn man mit Schwefelsäure befeuchtet hatte — schwefelsauren Salzen. Man stellt jetzt die flache Schale in eine grössere Platinschale, fügt tropfenweise reine Schwefelsäure zu, und zwar etwas mehr als zur Ueberführung der Basen in schwefelsaure Salze erforderlich ist, verdunstet im Luftbad, verdampft zuletzt das überschüssige Schwefelsäurehydrat direct über der Lampe und behandelt den Rückstand mit Salzsäure und Wasser, wie es in β. vorgeschrieben ist. Nur wenn vollständige Lösung erfolgt, darf die Zersetzung als gelungen betrachtet werden.
δ. Man schmelzt das höchst fein gepulverte Silicat mit kohlensaurem Baryt oder Barythydrat. Das Nähere siehe §. 22. β. — Die erhaltene salzsaure Lösung behandelt man ganz nach §. 111. II. a. — In der von der Kieselsäure abfiltrirten Lösung bestimmt man die Basen nach den im Abschnitt V. zu besprechenden Methoden. — Die gewonnene Kieselsäure ist nach der in a. angegebenen Weise auf ihre Reinheit zu prüfen, ehe man die Zersetzung als gelungen betrachten darf. — Diese Methoden, welche früher häufig angewendet wurden, um die Alkalien in Silicaten zu bestimmen, sind dadurch mehr verdrängt worden, dass die Aufschliessung mittelst Fluorwasserstoffes durch die in γ. beschriebene Methode Jedermann zugänglich geworden ist.
In der neuesten Zeit hat Deville[15] darauf aufmerksam gemacht, dass das Verhältniss des kohlensauren Barytes, welcher gewöhnlich zum Aufschliessen angewendet wird (4–6 Theile), viel grösser als nöthig sei. Nach ihm schmilzt 1 Theil Orthoklas schon mit 0,8 Theilen kohlensauren Barytes bei mässiger Glühhitze zu einer glasigen, durchsichtigen und durch Säuren zersetzbaren Masse. Bei Anwendung grösserer Mengen von kohlensaurem Baryt verflüchtige sich, durch entstandenen kaustischen Baryt ausgetrieben, Kali in merklicher Menge.
ε. Nach Deville (a. a. O.) zerlegt man die durch Säuren unzersetzbaren Silicate durch Zusammenschmelzen mit kleinen Mengen (auf 1 Thl. Silicat 0,3 bis 0,8 Theile) kohlensaurem Kalk. Ich umgehe die Einzelnheiten dieses Verfahrens, da es sich bei vorläufigen Versuchen, die in meinem Laboratorium angestellt worden sind, noch nicht genügend bewährt hat.
Zweite Gruppe.
Chlorwasserstoffsäure, Bromwasserstoffsäure, Jodwasserstoffsäure, Cyanwasserstoffsäure, Schwefelwasserstoffsäure.
§. 112.
1. Chlorwasserstoffsäure.
I. Bestimmung.
a. Die Chlorwasserstoffsäure wird fast immer als Chlorsilber bestimmt. — Man versetzt die Lösung mit salpetersaurer Silberoxydlösung, welcher man etwas Salpetersäure zugemischt hat, im Ueberschuss, wäscht den entstandenen, durch Erwärmen und Schütteln vereinigten Niederschlag durch Decantation aus, trocknet und glüht das Chlorsilber. Die Einzelnheiten des Verfahrens siehe §. 91. 1. a. α. — Man hüte sich, die mit Salpetersäure versetzte Lösung zu erhitzen, ehe man überschüssige Silberlösung zugesetzt hat. — Sobald letztere im Ueberschuss vorhanden ist, scheidet sich das Chlorsilber beim Schütteln sogleich vollständig ab, und die Flüssigkeit wird bei einigem Stehen in der Wärme ganz klar, daher die Bestimmung der Salzsäure mit Silber leichter auszuführen ist, als die des Silbers mit Salzsäure. — Bei kleineren Mengen von Chlorsilber sammelt man häufig den Niederschlag auf einem Filter, s. §. 91. 1. α. β. — Auch lassen sich beide Methoden in der Art vereinigen, dass man zwar die Hauptmenge des Niederschlags durch Decantiren auswäscht, im Porzellantiegel trocknet und glüht, die abgegossene Flüssigkeit aber durch ein Filter giesst, um so sicher zu sein, kein Theilchen des Chlorsilbers zu verlieren. — Das Filter verbrennt man, nach dem Trocknen, an einem Platindraht über dem umgekehrten Deckel des Porzellantiegels, behandelt die Asche mit einigen Tropfen Salpetersäure, fügt etwas Salzsäure zu, verdampft, glüht gelinde, deckt den Deckel auf den Tiegel, in welchem das Chlorsilber bis zum beginnenden Schmelzen gebracht wurde, erhitzt nochmals gelinde, lässt unter dem Exsiccator erkalten und wägt.
b. Will man die Salzsäure in wässeriger Lösung bei Abwesenheit aller sonstigen Substanzen bestimmen, so gelangt man auch durch Abdampfen einer gewogenen Menge mit überschüssigem Ammon, Trocknen des Rückstandes im Wasserbade und Wägen des Salmiaks zu befriedigenden Resultaten. Vergl. Vers. Nr. 14.
c. Auch durch Maassanalyse lässt sich die Chlorwasserstoffsäure aufs Genaueste bestimmen.
α. Man setzt eine Silberlösung von bekanntem Gehalte zu, so lange noch ein Niederschlag entsteht, vergl. §. 91. 5 (Pelouze hat diese Methode zur Bestimmung mehrerer Aequivalentzahlen benutzt). Levol hat eine kleine Modification vorgeschlagen, welche den Punkt der Ausfällung leichter erkennen lassen soll. Er setzt nämlich zu der neutralen Flüssigkeit 1⁄10 Vol. einer gesättigten Lösung von phosphorsaurem Natron. Sobald alles Chlor vom Silber gefällt ist, bildet sich beim Zusatz des ersten weiteren Tropfens der Silberlösung ein gelber Niederschlag, der beim Schütteln nicht wieder verschwindet (J. f. prakt. Chem. 60. 384).
β. Methode von Liebig[16] (hauptsächlich zur Bestimmung des Chlors der im Harn enthaltenen Chlormetalle empfohlen, aber auch sonst sehr gut anwendbar).
aa. Princip: Salpetersaures Quecksilberoxyd bringt in einer Harnstofflösung sogleich einen dicken weissen Niederschlag hervor; diese Fällung findet nicht statt durch eine Quecksilberchloridlösung. — Mischt man eine Lösung von salpetersaurem Quecksilberoxyd mit Chloralkalimetall, so bildet sich Quecksilberchlorid und salpetersaures Alkali. — Versetzt man daher eine Harnstofflösung mit Chlornatrium und tröpfelt eine verdünnte Lösung von salpetersaurem Quecksilberoxyd hinzu, so entsteht an den Berührungspunkten eine weisse Trübung, die aber beim Umschütteln sogleich wieder verschwindet, so lange das salpetersaure Quecksilberoxyd sich noch mit dem Chlornatrium in obiger Weise umsetzt; über diese Grenze hinaus bringt ein einziger Tropfen des Quecksilbersalzes eine bleibende weisse Trübung hervor. Kennt man daher Maass und Gehalt der Quecksilberlösung, welche bis zur Erreichung dieses Punktes zugesetzt werden muss, so kennt man auch den Chlorgehalt der Lösung; denn 1 Aeq. Quecksilber in der verbrauchten Quecksilberlösung entspricht 1 Aeq. Chlor.
bb. Bereitung der salpetersauren Quecksilberoxydlösung. Man reinigt käufliches Quecksilber aufs Beste (z. B. nach der Methode von Ulex[17], übergiesst 10 Grm. mit 50 Grm. Salpetersäure von 1,425 specif. Gew. in einem Becherglase, erhitzt dieses in einem Wasserbade unter häufigem Zusatz von einigen Tropfen Salpetersäure, bis keine rothen Dämpfe mehr entweichen und 1 Tropfen mit Kochsalzlösung sich nicht mehr trübt, dampft dann zur Syrupconsistenz ein und verdünnt mit Wasser auf 550 C.C.
cc. Diese Lösung titrirt man jetzt mit Hülfe einer Kochsalzlösung von bekanntem Gehalte, welche Liebig in der Art bereitet, dass er 20 C.C. einer bei gewöhnlicher Temperatur gesättigten Lösung von reinem Steinsalz oder chemisch reinem Chlornatrium mit 298,4 C.C. Wasser mischt. Jeder C.C. der so erhaltenen Lösung enthält 20 Milligr. Kochsalz. Von dieser Kochsalzlösung misst man 10 C.C. ab, bringt dieselben in ein kleines Becherglas und setzt 3 C.C. einer Harnstofflösung zu, die in 100 C.C. 4 Grm. Harnstoff enthält. Man tröpfelt nun unter Umschütteln von der zu titrirenden Quecksilberlösung aus der Bürette oder Quetschhahnpipette so lange zu, bis eben ein deutlicher, auch beim Umschütteln bleibender Niederschlag entsteht[18].
dd. Hat man so festgestellt, wieviel C.C. der Quecksilberlösung 10 C.C. Kochsalzlösung = 0,2 Grm. Chlornatrium entsprechen, so ist sie zur Anwendung direct geeignet, wenn man eine kleine Rechnung nicht scheut. Will man diese umgehen, so verdünnt man die Quecksilberlösung in der Art, dass jeder Cubikcentimeter einer ganzen Zahl von Milligrammen Kochsalz oder Chlor entspricht. Liebig verdünnt sie so, dass 1 C.C. 0,010 Chlornatrium entspricht. —
ee. Soll die genannte Probeflüssigkeit zur Prüfung von Lösungen angewendet werden, welche viel fremde Salze oder Harnstoff im Ueberschuss enthalten, so versetzt man die abgemessenen 10 C.C. Chlornatriumlösung nicht nur mit 3 C.C. Harnstofflösung, sondern auch mit 5 C.C. kalt gesättigter Glaubersalzlösung[19], ehe man die Quecksilberlösung zutröpfelt. Resultate genau.
II. Trennung des Chlors von den Metallen.
a. In löslichen Chlormetallen.
Man verfährt genau wie in I. a. Im Filtrat trennt man die zu bestimmenden Metalle vom überschüssigen Silbersalz nach den im fünften Abschnitte anzugebenden Methoden.
Dieses Verfahren erleidet beim Zinnchlorid und Quecksilberchlorid, bei den Chlorverbindungen des Antimons und beim grünen Chromchlorür Ausnahmen.
α. Aus Zinnchloridlösung würde salpetersaures Silberoxyd neben Chlorsilber Zinnoxyd-Silberoxyd niederschlagen. Man versetzt daher eine solche zur Ausfällung des Zinns mit einer concentrirten Lösung von schwefelsaurem Natron oder salpetersaurem Ammon, lässt absitzen, decantirt und filtrirt (vergl. §. 101. 1. b.) und fällt im Filtrat das Chlor durch Silberlösung. Löwenthal, von welchem diese Methode herrührt, hat ihre Genauigkeit bewiesen (Journ. f. prakt. Chem. 56. 371).
β. Aus Quecksilberchloridlösung fällt bei Zusatz von salpetersaurem Silberoxyd quecksilberhaltiges Chlorsilber nieder. Man fällt daher zunächst das Quecksilber durch Schwefelwasserstoff, der in gehörigem Ueberschuss anzuwenden ist, und bestimmt das Chlor im Filtrat nach §. 137. 5.
γ. Auf die in β. angegebene Art zerlegt man auch die Chlorverbindungen des Antimons. Die Ausscheidung basischen Salzes bei Zusatz von Wasser lässt sich durch Zusatz von etwas Weinsäure vermeiden.
δ. Aus der Lösung des grünen Chromchlorürs wird durch Silberlösung nicht alles Chlor ausgefällt (Péligot). Man schlägt daher zuerst das Chrom durch Ammon nieder, filtrirt und fällt im Filtrat das Chlor nach I. a.
b. In unlöslichen Chlormetallen.
α. In solchen, welche sich in Salpetersäure lösen. Man bringt durch die genannte Säure ohne Anwendung von Wärme in Lösung und verfährt nach I. a.
β. In solchen, welche sich in Salpetersäure nicht lösen (Chlorblei, Chlorsilber, Quecksilberchlorür).
aa. Chlorblei und Chlorsilber analysirt man in der Regel, indem man sie durch Wasserstoffgas in Metall verwandelt (siehe §. 91. 4. und 92) und das Chlor aus dem Verlust bestimmt. Chlorsilber kann man auch in einem Porzellantiegel mit 3 Theilen kohlensaurem Natron-Kali bis zum Zusammensintern glühen. Beim Behandeln mit Wasser bleibt das metallische Silber ungelöst, in Lösung hat man Chloralkalimetall, mit welchem nach II. a. zu verfahren.
bb. Quecksilberchlorür zerlegt man durch Digestion mit Natron- oder Kalilauge. Im Filtrat bestimmt man die Salzsäure nach II. a. Das Oxydul löst man in Königswasser und bestimmt das Quecksilber nach §. 94.
c. Die löslichen Chlorverbindungen der Metalle der vierten, fünften und sechsten Gruppe können alle auch durch Schwefelwasserstoff, beziehungsweise Schwefelammonium zerlegt werden. Die Salzsäure bestimmt man alsdann im Filtrate nach §. 137. 5.
d. In vielen Chlormetallen (z. B. denen der ersten und zweiten Gruppe) kann das Chlor auch aus dem Verluste bestimmt werden, indem man die Basis durch Abdampfen mit Schwefelsäure und Glühen in schwefelsaures Salz verwandelt und als solches wägt. (Diese Methode ist unzulässig bei Chlorsilber und Chlorblei, welche nur schwierig und unvollkommen, sowie bei Quecksilberchlorid und Zinnchlorid, welche nicht oder fast nicht durch Schwefelsäure zerlegt werden.)
Anhang: Bestimmung des Chlors im freien Zustande.
Die Bestimmung des Chlors im freien Zustande, welche früher zu den schwierigeren Aufgaben gehörte, ist jetzt eine der leichteren.
Man bringt das Chlor — gasförmig, oder in Wasser gelöst — mit einer überschüssigen Lösung von Jodkalium in Wasser zusammen (vergl. §. 104. I. d. β.). Jedes Aeq. Chlor setzt 1 Aeq. Jod in Freiheit. Bestimmt man dieses nach der in §. 114 beschriebenen Bunsen'schen Methode, so kennt man somit auch die Menge des Chlors und zwar mit der grössten Genauigkeit.
Ist in einer Flüssigkeit Salzsäure oder ein Chlormetall und freies Chlor enthalten, so lässt sich das gebundene Chlor neben dem freien in folgender Weise bestimmen. Man versetzt einen gewogenen Theil der Flüssigkeit mit überschüssigem Ammon. Es entweicht Stickgas und die Auflösung enthält alles frei vorhanden gewesene Chlor als Chlorammonium (3Cl + 4NH3 = N + 3[NH4. Cl]). Durch Fällung mit Silberlösung erfährt man daher die Gesammtmenge des Chlors. Bestimmt man jetzt in einer zweiten gewogenen Portion die Menge des freien Chlors mittelst Jodkaliums, so ergiebt die Differenz die Quantität des gebundenen.
Ausser der Bunsen'schen Methode lassen sich zur Bestimmung des freien Chlors auch die im speciellen Theil unter der Ueberschrift Chlorimetrie angeführten Verfahrungsweisen anwenden.
Nachdem wir gesehen haben, wie einfach sich mit Hülfe der Bunsen'schen Methode die Menge freien Chlors bestimmen lässt, ergiebt sich leicht, dass alle Oxyde und Superoxyde, welche beim Erwärmen mit Salzsäure Chlor liefern, in der Art analysirt werden können, dass man sie mit concentrirter Salzsäure erhitzt und das entwickelte Chlor bestimmt. Die Ausführung geschieht wie bei Chromsäure (§. 104. I. d. β.).
§. 113.
2. Bromwasserstoffsäure.
I. Bestimmung.
a. Hat man freie Bromwasserstoffsäure in Lösung, so fällt man mit Silberlösung und verfährt in allen Stücken wie bei Chlor, §. 112. Eigenschaften des Bromsilbers §. 73. 2. — Resultate völlig genau.
b. Colorimetrische Methode nach Heine[20]. Man macht das Brom durch Chlor frei, nimmt es in Aether auf, vergleicht die Lösung mit einer ätherischen Bromlösung von bekanntem Gehalt in Betreff ihrer Farbe und findet so die Brommenge. Fehling prüfte dies Verfahren und erhielt befriedigende Resultate. Man ersieht, dass man den Bromgehalt der Flüssigkeit einigermaassen kennen muss, ehe man es anwenden kann. Da die von Fehling geprüfte Soole höchstens 0,02 Grm. Brom enthalten konnte, so stellte er sich 10 Probelösungen dar, indem er zu je 60 Grm. gesättigter Kochsalzlösung steigende Mengen von Bromkalium setzte (von 0,002 Grm. bis 0,020 Grm. Bromgehalt). Zu den Probeflüssigkeiten ward ein gleiches Volum Aether gesetzt und dann Chlorwasser, bis die Farbe des Aethers nicht mehr dunkler wurde. (Da es von grösster Wichtigkeit ist, diesen Punkt genau zu treffen, indem zu wenig wie zu viel Chlor die Farbe heller erscheinen lässt, so stellte Fehling jede Probeflüssigkeit dreimal dar und wählte die dunkelste zum Vergleich.) — Von der zu untersuchenden Mutterlauge nimmt man jetzt ebenfalls 60 Grm. (am besten durch Abmessen zu bestimmen), setzt dieselbe Menge Aether zu, wie bei den Probeflüssigkeiten, und dann Chlorwasser. Jeder Versuch wird mehrmals wiederholt. Directes Sonnenlicht ist zu vermeiden, rasches Operiren erforderlich.
c. Nach Figuier[21]. Dies Verfahren beruht darauf, dass in einer Auflösung vom Brommetall 1 Aeq. Brom ausgeschieden wird, wenn man 1 Aeq. Chlor (in Form von Chlorwasser) zusetzt, sowie, dass Brom eine wässerige Lösung gelb färbt und beim Kochen leicht entweicht, so dass die erst gelbe Lösung wieder farblos wird.
Man titrirt demnach zunächst das Chlorwasser im Augenblicke der Anwendung, indem man es auf eine mit einigen Tropfen Salzsäure angesäuerte Bromnatriumlösung von bekanntem Gehalte wirken lässt (oder nach der Bunsen'schen Methode, S. 251), und wendet es alsdann auf die Mutterlauge an. Man erhitzt diese in einem Kolben bis fast zum Kochen, setzt dann Chlorwasser aus der mit schwarzem Papier umhüllten Bürette zu, erhitzt etwa 3 Minuten, wodurch die Flüssigkeit sich wieder entfärbt, lässt 2 Minuten abkühlen, tröpfelt wieder Chlorwasser zu und fährt so fort, bis sich die Flüssigkeit bei weiterem Zusatz von Chlorwasser nicht mehr färbt. — Dauern die Versuche mehrere Stunden, so titrirt man das Chlorwasser zuletzt nochmals und legt den mittleren Gehalt der Berechnung zu Grunde. — Alkalische Flüssigkeiten sind mit Salzsäure etwas anzusäuern. Eisenoxydul, Manganoxydul, Jod und organische Materien dürfen nicht zugegen sein. Mutterlaugen, welche durch letztere gelb gefärbt sind, entfärbt man, indem man sie ansäuert, einige Tropfen Brom zufügt und erhitzt. Grössere Mengen organischer Materien sind durch Glühen zu zerstören. Beim Abdampfen der Lösungen zur Trockne muss kohlensaures Natron zugesetzt werden, weil Chlor- und Brommagnesium beim Abdampfen zur Trockne Chlor- und Bromwasserstoff entweichen lassen.
II. Trennung des Broms von den Metallen.
Die Brommetalle werden genau so wie die entsprechenden Chlormetalle analysirt, und zwar lassen sich sämmtliche bei Chlor sub a.–d. angeführten Methoden anwenden. Bei Zerlegung von Bromverbindungen durch Schwefelsäure (vergl. §. 112. II. d.) nehme man keine Platintiegel, indem diese durch das freiwerdende Brom angegriffen würden, sondern Porzellantiegel.
Anhang: Bestimmung des freien Broms.
Hat man das Brom in wässeriger Lösung, oder entwickelt es sich gasförmig, so verfährt man genau wie bei der Bestimmung des freien Chlors (§. 112, Anhang); auch die Bestimmung freien Broms neben Bromwasserstoff oder Brommetallen geschieht nach der dort angegebenen Weise. — Beim Zusatz des Ammons zum Brom ist Vorsicht nöthig. Soll flüssiges Brom durch Ammon in Bromammonium übergeführt werden, so übergiesst man dasselbe in einem geräumigen Kolben mit ziemlich viel Wasser und setzt dann das Ammon durch eine Trichterröhre zu. Das entweichende Stickgas leitet man mittelst eines Schenkelrohrs durch verdünntes Ammon, mischt zuletzt beide Flüssigkeiten und verfährt wie oben. Auf diese Art beugt man mit Sicherheit jedem Verlust vor.
§. 114.
3. Jodwasserstoffsäure.
I. Bestimmung.
a. Hat man Jodwasserstoffsäure in Lösung, so fällt man mit salpetersaurem Silberoxyd und verfährt genau wie bei Chlorwasserstoffsäure (§. 112). Eigenschaften des Jodsilbers §. 73. 3. Resultate völlig genau.
b. Eine andere, zuerst von Lassaigne angegebene Methode, die jedoch lediglich bei Scheidungen der Jodwasserstoffsäure von Chlor- und Bromwasserstoffsäure in Anwendung zu kommen pflegt und für diesen Zweck hohen Werth hat, ist folgende: Man versetzt die mit Salzsäure schwach angesäuerte Lösung mit Palladiumchlorürlösung, so lange noch ein Niederschlag entsteht, lässt 24–48 Stunden an einem warmen Orte stehen, filtrirt den braunschwarzen Niederschlag auf einem gewogenen Filter ab, wäscht ihn mit warmem Wasser aus und trocknet bei einer Temperatur von etwa 70–80°, bis der Niederschlag constantes Gewicht zeigt. Man kann das Trocknen sehr beschleunigen, wenn nach dem Auswaschen das Wasser mit etwas Alkohol und diesen mit ein wenig Aether verdrängt. — Am besten jedoch ist es, den Niederschlag im leeren Raume neben Schwefelsäure zu trocknen. Eigenschaften des Niederschlages §. 73. 3. Die Methode giebt bei behutsamem Trocknen sehr befriedigende Resultate; trocknet man hingegen nahe bei 100°, so riecht der Niederschlag nach Jod und man erleidet einen geringen Verlust.
Statt das Palladiumjodür zu trocknen und als solches zu wägen, kann man dasselbe auch in einem Porzellan- oder Platintiegel (letzterer wird durch die Operation nicht angegriffen) glühen und aus dem rückbleibenden metallischen Palladium das Jod berechnen (H. Rose).
Zu diesen Methoden sind in der neuesten Zeit noch die folgenden hinzugekommen.
c. Kersting[22] hat auf die Fällbarkeit des in Jodiden enthaltenen Jodes durch Palladiumchlorür eine maassanalytische Bestimmung des Jodes gegründet. Dieselbe erfordert:
α. Reine Jodkaliumlösung von genau 1⁄1000 Jodgehalt. Um sie zu bereiten, löst man 1,308 Grm. geglühtes Jodkalium mit Wasser zu 1 Liter auf.
β. Saure Palladiumchlorürlösung von 1⁄2370 Palladiumgehalt. Man löst 1 Theil Palladium in Königswasser unter Erwärmen auf, verdampft bei 100° zur Trockne, fügt 50 Thle. concentrirte Salzsäure und 2000 Thle. Wasser zu und lässt klar absitzen. Die genauere Gehaltsbestimmung geschieht mittelst der Jodkaliumlösung auf die sogleich zu beschreibende Weise.
γ. Die zu prüfende Jodidlösung. — Man löst die Jodverbindung, wenn möglich, in Wasser, bestimmt auf die sogleich zu schildernde Weise den Jodgehalt annähernd, verdünnt danach die übrige Lösung bis zu einem ungefähren Jodgehalt von 1⁄1000 und bestimmt sodann den Gehalt genau (siehe unten). —
Ist die Jodverbindung in Wasser unlöslich oder in Folge fremder Beimengungen zur directen Auflösung nicht geeignet, so destillirt man sie mit concentrirter Schwefelsäure in einer Retorte mit aufwärts gerichtetem Hals und setzt das Erhitzen fort, bis sich Schwefelsäurehydratdämpfe zu entwickeln beginnen. Man trägt Sorge, dass man anfangs zu 20 bis 100 C.C. Flüssigkeit etwa 20 C.C. (jodfreie) englische Schwefelsäure setzt. Enthält das Destillat freies Jod neben Jodwasserstoff, so setzt man 1–2 Tropfen dünnen Stärkekleister[23] zu, dann soviel wässerige schweflige Säure, bis die Blaufärbung eben verschwindet. Enthält es schweflige Säure (wie dies z. B. bei der Destillation jodhaltigen Urins mit Schwefelsäure der Fall ist), so fügt man ebenfalls 1–2 Tropfen Stärkekleister, dann vorsichtig Chlorkalklösung zu, bis die Flüssigkeit eben blau erscheint, und vertreibt die blaue Färbung wieder durch 1 oder 2 Tropfen schwaches schwefligsaures Wasser. — Enthält die Lösung eine sehr grosse Menge freier Säuren, so sättigt man diese zum Theil mit Natronlauge.
Ausführung.
Man bringt 10 C.C. der Palladiumlösung in ein weisses Medicinglas von 100–200 C.C. Inhalt, verdünnt etwas mit Wasser, verkorkt leicht und stellt das Glas in einen Topf mit Wasser von 60–100°C. — Nun giesst man aus der Bürette von der Jodkaliumlösung zu, schüttelt und erwärmt einige Secunden. Von der bald klar abgesetzten Flüssigkeit giesst man etwas in zwei Proberöhrchen ab, so dass beide etwa 2 Zoll hoch gefüllt sind. Wenn man nun in das eine noch etwas Jodkaliumlösung tröpfelt, so kann man durch Vergleichung mit dem anderen gut sehen, ob dieselbe noch Bräunung hervorbringt. Man fügt nun in das Medicinglas wiederum Jodkaliumlösung, schüttet die Proben wieder hinzu, verfährt nach dem Schütteln und Klären wie zuvor, und setzt dies fort, bis eine neue Menge Jodkalium keine Färbung mehr erzeugt. Zuletzt prüft man eine filtrirte Probe, und wenn diese weder von Palladium noch von Jodkalium merklich gebräunt wird, so ist der Versuch beendigt. — Man ersieht leicht, dass man, sofern einmal zuviel Jodkaliumlösung sollte zugegossen worden sein, wieder 1 C.C. Palladiumlösung zusetzen muss.
Zur anfänglichen genauen Gehaltsbestimmung der Palladiumlösung verfährt man ganz auf dieselbe Weise. — Je 100 C.C. der verbrauchten Jodkaliumlösung (enthaltend 0,100 Jod) entsprechen 0,042 Grm. Palladium.
Nach Kersting's Versuchen sind auf diese Methode folgende Körper ohne nachtheiligen Einfluss: Verdünnte Salzsäure, Schwefelsäure, Phosphorsäure, Salpetersäure, Essigsäure, ferner die neutralen Kali-, Natron-, Ammonsalze dieser Säuren, ebenso Chlorcalcium, Chlorzink, Bleizucker, Zucker, Harnsäure, das Destillat von Urin mit Schwefelsäure, Alkohol, Aether, Stärkekleister, Citronenöl. Auch Bromnatrium bei Gegenwart freier Essigsäure. — Störend wirken Bromnatrium bei Gegenwart freier Mineralsäuren, besonders beim Erhitzen, freie Alkalien, freies Chlor, Brom, Jod, Cyan, viel Salpetersäure in der Hitze, schweflige Säure. Diese Substanzen lösen Jodpalladium auf, verhindern also die Fällung.
Die angeführte Methode ist in meinem Laboratorium geprüft worden und hat sehr gute Resultate geliefert.
d. Kersting hat in der oben angeführten Abhandlung noch eine zweite maassanalytische Bestimmungsweise des Jods in Jodiden mitgetheilt, welche noch bequemer als die in c. angegebene zu sein scheint, aber von weniger allgemeiner Anwendbarkeit ist, da sie bei Gegenwart von Chlor- und Brommetallen ungenau wird, ebenso durch freie Mineralsäuren; auch Essigsäure und ihre Salze wirken störend. Die Methode beruht auf der Thatsache, dass wenn Quecksilberchlorid zu einer Lösung eines Jodmetalles gesetzt wird, das man durch Zusatz von etwas Stärkekleister und Bromwasser blau gefärbt hat, die Jodstärke sich erst dann entfärbt, wenn die Zersetzung des Jodids beendigt ist. Wird die Lösung des Jodids so verdünnt, dass sie nur 1⁄10000 Jod enthält, so bleibt das gebildete Quecksilberjodid gelöst und die Entfärbung der Jodstärke erfolgt in klarer Flüssigkeit mit grosser Schärfe. In Betreff der Einzelnheiten verweise ich auf die Orginalabhandlung. (Annal. Chem. 87. 29). Auf dasselbe Princip lässt sich auch eine maassanalytische Bestimmungsweise des Quecksilbers gründen.
e. Penny[24] hat vorgeschlagen, das Jod in Jodiden mittelst chromsauren Kalis maassanalytisch zu bestimmen. — 3KJ + KO, 2CrO3 + 7ClH = J3 + 4KCl + Cr2Cl3 + 7HO. — 1 Aeq. KO, 2CrO3 entspricht somit 3 Aeq. Jod, oder 0,3906 Grm. chromsaures Kali entsprechen 1,00 Grm. Jod. — Nach Penny geht dann keine andere als die genannte Zersetzung vor sich, wenn Erhitzen vermieden wird. Bei der Ausführung bringt man 0,3906 Grm. chromsaures Kali in 15 C.C. Wasser gelöst (oder eine abgemessene Portion chromsaure Kalilösung, welche 0,3906 Grm. enthält) mit 6 C.C. Salzsäure kalt zusammen. Andererseits löst man eine genügende abgewogene Menge des Jodids in 50 C.C. = 100° Wasser und setzt von dieser Lösung zu der des chromsauren Kalis, bis eine Probe in einer frisch bereiteten Lösung von Eisenchlorür, welche man mit Schwefelcyankalium versetzt hat, keine Röthung mehr hervorbringt. — Dass diese Methode dann nicht, oder nicht geradezu anwendbar ist, wenn die Jodidlösung anderweitige auf die Chromsäure reducirend wirkende Körper enthält, bedarf kaum der Erwähnung.
Die von Moride angegebene Methode, Jod abzuscheiden, siehe §. 137. 2.
II. Trennung des Jods von den Metallen.
Die Jodmetalle werden ebenso wie die entsprechenden Chlormetalle analysirt. Will man in Jodalkalimetallen, welche freies Alkali enthalten, das Jod als Jodsilber fällen, so sättige man zuerst das freie Alkali beinahe ganz mit Salpetersäure, füge dann überschüssige Silberlösung und endlich Salpetersäure bis zur stark sauren Reaction zu. Fügt man von Anfang überschüssige Säure zu, so kann sich freies Jod ausscheiden, welches von Silberlösung nicht vollständig in Jodsilber verwandelt wird.
In Bezug auf die in Wasser unlöslichen Salze ist zu erwähnen, dass man viele zweckmässiger durch Kochen mit Kali zersetzt, als in verdünnter Salpetersäure löst, weil sich bei letzterem Verfahren leicht Jod ausscheidet. Dies gilt namentlich von Kupfer-, Palladium- und Quecksilberjodür. Bei den in Wasser löslichen Verbindungen kann man das Jod auch als Palladiumjodür fällen.
Anhang: Bestimmung des freien Jods.
1. Nach Bunsen.
a. Princip. Die Grundlage und Theorie dieser einfachen, schönen und genauen Methode, auf welcher bekanntlich eine grosse Menge von Bestimmungsweisen beruhen, ist folgende:
α. Jod und schweflige Säure zersetzen sich bei Gegenwart von Wasser zu Jodwasserstoffsäure und Schwefelsäure (J + HO + SO2 = JH + SO3; andererseits zersetzen sich aber auch Schwefelsäure und Jodwasserstoff in Jod, schweflige Säure und Wasser (JH + SO3 = J + HO + SO2). Welche von diesen Reactionen eintritt oder vorwaltend zur Geltung kommt, ist abhängig von den Concentrationsverhältnissen. Durch genaue Versuche hat nun Bunsen festgestellt, dass beim Zusammentreffen von Jod mit einer wässerigen Lösung von schwefliger Säure, welche nicht mehr als 0,04 bis 0,05 Gewichtsprocente wasserfreie Säure enthält, nur die erste Reaction eintritt; es oxydirt demnach unter diesen Verhältnissen 1 Aeq. Jod 1 Aeq. schweflige Säure zu Schwefelsäure.
β. Bringt man somit eine unbekannte Menge Jod, in Jodkalium gelöst, mit einer überschüssigen Menge so verdünnter schwefliger Säure von bekanntem Gehalte zusammen und ermittelt die nicht oxydirte Portion, so erfährt man aus der Differenz die vom Jod zu Schwefelsäure oxydirte und somit auch die Menge des Jods.
γ. Den Gehalt der verdünnten Lösung von schwefliger Säure bestimmt man aber, indem man ermittelt, wieviel Jodlösung von bekanntem Gehalte man braucht, um die darin enthaltene schweflige Säure zu oxydiren.
b. Erfordernisse. Aus a. ergiebt sich, dass man zu dieser Bestimmung folgende Flüssigkeiten gebraucht.
α. Jodlösung von bekanntem Gehalt. — Man bereitet dieselbe, indem man 5 Grm. möglichst reines, unter dem Exsiccator über Schwefelsäure oder Chlorcalcium längere Zeit hindurch getrocknetes Jod mit Hülfe einer concentrirten Lösung von reinem Jodkalium (dieselbe muss farblos sein und darf auch unmittelbar nach Zusatz von Salzsäure keine braune Färbung zeigen) in einem 1 Liter fassenden Messkolben auflöst, Wasser zusetzt bis zu der Marke und umschüttelt bis zu gleichmässiger Mischung. — Da somit 1000 C.C. dieser Lösung 5 Grm. Jod enthalten, so enthält 1 C.C. 0,005 oder 1 Bürettengrad (½ C.C.) 0,0025 Grm. Jod. — Da aber das Jod meist kleine Spuren von Chlor enthält und dieses zwar ebenso auf schweflige Säure wirkt, wie Jod, aber ein anderes Aequivalent hat, so muss die Jodlösung noch geprüft werden, wieviel völlig reinem Jod ein Bürettengrad in seiner Wirkung entspricht. Ich komme auf diese Prüfung unter c. β. zurück.
β. Lösung von schwefliger Säure. — Man sättigt Wasser völlig mit schwefliger Säure bei gewöhnlicher Temperatur, füllt die Lösung in Medicingläser, verstopft diese wohl und stürzt sie in Wasser um. — Von dieser gesättigten Lösung setzt man 35–40 C.C. zu 5000 C.C. Wasser.
γ. Lösung von Jodkalium. Man löst 1 Gewichtstheil reines (jodsäurefreies) Jodkalium in etwa 10 Gewichtstheilen Wasser. Die Lösung darf weder beim Stehen an der Luft noch unmittelbar nach Zusatz von Salzsäure eine Bräunung zeigen.
δ. Stärkekleister. Derselbe wird jedesmal frisch bereitet; er sei sehr verdünnt und fast ganz klar.
c. Vorbereitende Bestimmungen.
α. Feststellung der Beziehung zwischen der Jodlösung und der Lösung der schwefligen Säure.
Man misst in einem Messkolben oder Cylinder oder mittelst einer Pipette 100 C.C. der verdünnten Lösung von schwefliger Säure genau ab, bringt sie in einen Kolben (je nachdem die Messgefässe auf Einguss oder Ausguss abgeglichen sind, muss nachgespült werden oder nicht, §. 12. 4.), setzt 3–4 C.C. Stärkekleister zu und tröpfelt dann, unter Umschütteln, aus einer Bürette so lange von der Jodlösung zu, bis eben bleibende Blaufärbung eintritt.
Setzen wir den Fall, wir fänden so für unsere Lösungen das Verhältniss: 100 C.C. (= 200°) der verdünnten schwefligen Säure erfordern 54° Jodlösung.
Diese Bestimmung muss jeder Versuchsreihe vorausgehen, da sich die schweflige Säure in ihrem Gehalte ändert, in Folge des oxydirenden Einflusses der Luft.
β. Prüfung, wieviel völlig reinem Jod ein Bürettengrad der Jodlösung in seiner Wirkung auf schweflige Säure entspricht.
Man wägt etwa 0,35 Grm. reinsten sauren chromsauren Kalis, nachdem man es scharf getrocknet hat, ab und behandelt es genau nach der in §. 104. I. d. β. beschriebenen Weise mit rauchender Salzsäure. Das entwickelte Chlor leitet man, wie dort angeführt, in überschüssige Jodkaliumlösung. — Man erhält somit für:
1 Aeq. KO, 2CrO3 = 1858, 3 Aeq. Jod = 4758.
Setzen wir den Fall, es seien abgewogen worden 0,4 Grm. chromsaures Kali, so ist somit in Freiheit gesetzt worden 1,024 Grm. Jod. — Man setzt jetzt zu der so erhaltenen Lösung von Jod in Jodkalium eine Messpipette (oder einen Messcylinder oder Kolben) voll von der wässerigen schwefligen Säure nach dem anderen, bis nach Zusatz des letzten die braune Färbung der Lösung gänzlich verschwunden ist. Gesetzt wir hätten so zugesetzt 800 C.C. —
Man vermischt jetzt die mit den 800 C.C. schwefliger Säure versetzte Flüssigkeit, welche 1,024 Grm. freies Jod enthalten hatte, mit etwas Stärkekleister und bestimmt, wieviel der vorräthigen Jodlösung (b. α.) man zusetzen muss bis zur Blaufärbung. — Setzen wir den Fall, wir hätten gebraucht 20°.
Folgende Betrachtung führt uns jetzt zum Ziel:
Zur Zerstörung von 100 C.C. der verdünnten schwefligen Säure sind (nach der in c. α. gemachten Annahme), erforderlich 54° der vorräthigen, nach b. α. bereiteten Jodlösung, 800 C.C. würden also erfordern 432°. — Wir haben aber, um den noch vorhandenen Ueberschuss der schwefligen Säure zu zerstören, nur gebraucht 20°, also 432° - 20° = 412° weniger, als wir gebraucht hätten, wenn die schweflige Säure nicht schon mit freiem Jod in Berührung gekommen wäre. Somit ist die Menge dieses freien Jodes genau gleich der, welche in 412° unserer Lösung enthalten ist. Da nun die Menge dieses freien Jodes 1,024 Grm. beträgt, so sind somit in 412° unserer nach b. α. bereiteten Jodlösung auch 1,024 Grm. Jod, oder in 1° 0,00248 Grm. (richtiger ein dieser Menge Jod gleich wirkendes Gemenge von Jod mit einer Spur Chlor).
Die so gefundene Zahl gilt ein- für allemal für die ganze Menge der nach b. α. bereiteten Jodlösung, und da diese sich beim Aufbewahren nicht verändert und zur Bestimmung von sehr verschiedenen Substanzen dient, so ist es somit zweckmässig, dieselbe in ziemlicher Menge zu bereiten.
d. Ausführung der Jodbestimmung.
Man wägt das Jod, am besten in einem kleinen Kölbchen, ab und löst es in der nach b. γ. bereiteten Jodkaliumlösung (auf 0,1 Grm. Jod nimmt man etwa 5 C.C. Jodkaliumlösung), fügt von der verdünnten schwefligen Säure eine Messpipette (oder einen Mess-Cylinder oder Kolben) nach der anderen zu, bis die Flüssigkeit farblos geworden, notirt die Anzahl der C.C., fügt 3–4 C.C. Stärkekleister, dann Jodlösung (b. α.) zu bis zur eben eintretenden Bläuung und notirt auch deren Menge.
Die einfache Berechnung ist sodann folgende:
Man zieht von der Anzahl der Grade Jodlösung, welche der verwendeten schwefligen Säure entspricht, die ab, welche man zusetzen musste, um den Ueberschuss der schwefligen Säure zu vernichten. Der so erhaltene Rest bezeichnet die Grade Jodlösung, in welchen genau eben so viel Jod enthalten ist, als in der der Prüfung unterzogenen Probe.
Ein Beispiel diene zur Erläuterung.
Zu 0,148 Grm. etwas feuchten, aber sonst reinen Jodes wurden gesetzt 150 C.C. schweflige Säure (von welcher 100 C.C. durch 54° Jodlösung vernichtet wurden). Zur Vernichtung des Ueberschusses der schwefligen Säure waren erforderlich 23,6° Jodlösung.
Den 150 C.C. schwefliger Säure entsprechen 81,0° Jodlösung
Zur Zerstörung des Ueberschusses waren erforderlich 23,6° „
Rest: 57,4° „
1 Grad Jodlösung entspricht (wenn ich die oben gemachte Annahme hier beibehalte) 0,00248 Grm. Jod, 57,4° entsprechen somit 0,1423. — Also enthielt die abgewogene Jodprobe 0,1423 Grm. Jod.
Enthält eine Flüssigkeit freies Jod neben gebundenem, so bestimmt man in einer Probe jenes nach der Bunsen'schen Methode; zu einer zweiten fügt man schweflige Säure bis zur Entfärbung, dann fällt man mit Silberlösung nach §. 114. I. Die Fällung digerirt man vor dem Abfiltriren mit Salpetersäure, um möglichenfalls mit niedergefallenes schwefligsaures Silberoxyd zu entfernen. Die Differenz ist gleich der Menge des gebundenen Jods.
§. 115.
4. Cyanwasserstoffsäure.
I. Bestimmung.
a. Hat man freie Blausäure in Lösung, so versetzt man dieselbe in ziemlich verdünntem Zustand mit salpetersaurer Silberlösung im Ueberschuss, fügt ein wenig Salpetersäure zu und bestimmt das niedergeschlagene Cyansilber nach §. 91. 3. — Soll auf diese Weise die Blausäure in Bittermandel- oder Kirschlorbeerwasser bestimmt werden, so fügt man nach Zusatz überschüssiger Silberlösung Ammon zu und übersättigt dann schwach mit Salpetersäure. Nur so wird aus diesen Flüssigkeiten alle Blausäure in Cyansilber übergeführt.
b. Maassanalytische Bestimmung, nach Liebig[25]. — Fügt man zu Blausäure Kali im Ueberschuss, dann eine verdünnte Lösung von salpetersaurem Silberoxyd, so entsteht erst dann eine bleibende Trübung von Cyansilber, oder — wenn man der Lösung einige Tropfen Kochsalzsolution zugefügt hat, was anzurathen ist — von Chlorsilber, wenn alles Cyan in Cyansilber-Cyankalium übergeführt ist. Der erste Tropfen Silberlösung, welcher weiter hinzukommt, erzeugt den bleibenden Niederschlag. 1 Aeq. des verbrauchten Silbers in der Silberlösung entspricht somit genau 2 Aeq. Cyanwasserstoffsäure (2KCy + AgO, NO5 = AgCy, KCy + KO, NO5). — Zur Prüfung einer verdünnten Blausäure bedient man sich einer Silberlösung, welche in 500 C.C. = 1000° 2 Grm. metallisches Silber enthält, alsdann entspricht jeder ½ C.C. Silberlösung 0,001 Grm. wasserfreier Blausäure. — Liebig hat mit dieser Methode bei Prüfung von Blausäure von verschiedener Verdünnung Resultate erzielt, welche mit den nach a. erhaltenen ganz übereinstimmten. — Ein Gehalt der Blausäure an Chlorwasserstoffsäure oder Ameisensäure beeinträchtigt diese Bestimmungsweise nicht. — Medicinische Blausäure welche so geprüft werden soll, ebenso Bittermandelwasser, verdünnt man mit etwa 3–8 Vol. Wasser.
c. Maassanalytische Bestimmung nach Fordos und Gelis[26]. Dieselbe beruht auf der von Serullas und Wöhler angegebenen Reaction freien Jods auf Cyankalium: KCy + 2J = KJ + JCy. Es entsprechen somit 2 Aeq. Jod = 3172, 1 Aeq. Cyan = 325 oder 1 Aeq. Cyanwasserstoffsäure = 337,5 oder 1 Aeq. Cyankalium = 814. Man versetzt zunächst die Blausäure enthaltende Flüssigkeit vorsichtig mit etwas Natronlauge und fügt dann Selterser (kohlensäurehaltiges) Wasser zu, um einen etwaigen Ueberschuss von Alkali in Bicarbonat zu verwandeln; letzterer Zusatz ist auch nöthig, wenn man gewöhnliches Cyankalium auf diese Art prüfen will; dann tröpfelt man eine alkoholische Lösung von Jod zu, welche im Liter 40 Grm. Jod enthält, bis sich die Flüssigkeit bleibend gelb färbt. — Jeder ½ C.C. (enthaltend 0,020 Jod) entspricht alsdann 0,0051 Cyankalium.
Diese ursprüngliche Angabe von Fordos und Gelis bezieht sich auf die Analyse des käuflichen Cyankaliums; für wissenschaftliche und pharmaceutische Untersuchungen dürfte sich dieselbe übrigens auch recht gut eignen. Man könnte dann die Bunsen'sche Jodlösung (§. 114) verwenden. — 50 C.C. = 100° der Bunsen'schen Jodlösung (sofern dieselbe genau 0,25 Jod enthalten sollte) entsprechen 0,0256 Cyan.
II. Trennung des Cyans von den Metallen.
a. In löslichen Cyanmetallen (ausgenommen Cyanquecksilber).
Man versetzt mit Silberlösung im Ueberschuss, fügt alsdann Salpetersäure zu bis zur sauren Reaction und verfährt wie in I. a. Die Basen bestimmt man im Filtrat, nach Entfernung des überschüssigen Silbersalzes; siehe Abschnitt V.
b. In unlöslichen Cyanmetallen, die sich leicht in verdünnter Salpetersäure lösen.
Man löst dieselben durch Schütteln mit höchst verdünnter Salpetersäure in einem mit Glasstopfen verschlossenen Glase, fügt salpetersaures Silberoxyd im Ueberschuss hinzu und verfährt wie in II. a.
c. In allen unlöslichen Cyanmetallen.
Man glüht und bestimmt das Metall im Rückstand, und zwar entweder durch directe Wägung oder durch Lösen in Säure und Fällung. Das Cyan bestimmt man entweder aus dem Verlust oder nach der Methode der organischen Elementaranalyse. Viele Cyanmetalle kann man statt durch Glühen auch durch Abdampfen mit Salzsäure oder durch Kochen mit Quecksilberoxyd zersetzen. Im letzteren Falle scheiden sich die Oxyde ab, gemengt mit überschüssigem Quecksilberoxyd, während Cyanquecksilber, und zwar basisches, sich löst.
d. In Cyanquecksilber.
Man fällt die wässerige Lösung mit Schwefelwasserstoff und bestimmt das Quecksilber nach §. 94. 3., die entstandene Cyanwasserstoffsäure nach §. 137. — Das Cyan lässt sich auch sehr gut in einer anderen Portion nach der Methode der qualitativen Stickstoffbestimmung ermitteln (§. 152.).
III. Analyse von Doppelcyanüren (Ferrocyan- etc. Verbindungen).
a. Bolley[27] hat zur Zerlegung dieser durch Säuren, wie durch Glühen, meist sehr schwer und durch Kochen mit Quecksilberoxyd nur unvollkommen zerlegbaren Verbindungen in der neuesten Zeit folgendes einfache Verfahren angegeben:
Man mischt die abgewogene Menge der getrockneten Cyanverbindung mit der drei- bis vierfachen Quantität eines aus 3 Thln. schwefelsaurem und 1 Thl. salpetersaurem Ammon bestehenden Gemenges in einem Porzellanmörser, bringt das Pulver in eine kleine tubulirte Retorte, spült den Mörser etc. mit dem Ammonsalzpulver nach, fügt an den Hals der Retorte eine Vorlage ohne Dichtung an und erhitzt unter Umschwenken über einer Weingeistlampe. Schon bei mässiger Hitze erfolgt unter Verglimmen eine vollständige Zersetzung, indem sich alles Cyan in Form von Cyanammonium und von dessen Zersetzungsproducten verflüchtigt, während die Metalle als schwefelsaure Salze zurückbleiben. Da in die Vorlage Spuren letzterer übergerissen sein können, so dampft man die darin enthaltene Flüssigkeit in einem Porzellanschälchen ab, verflüchtigt (wenn es passend erscheint) die Ammonsalze und nimmt den Rückstand mit etwas Salpetersäure auf. — Den Inhalt der Retorte löst man in Wasser, nöthigenfalls unter Zusatz von etwas Salpetersäure, und trennt alsdann in der klaren Lösung die Metalle nach den Methoden des fünften Abschnittes. — Bolley giebt an, dass er auf diese leichte Art bei Zerlegung verschiedener Ferro- und Ferridcyanverbindungen genau übereinstimmende Resultate erhalten habe.
b. Man mengt dieselben mit 2 Thln. kohlensaurem und 2 Thln. salpetersaurem Natron und trägt das Gemenge portionenweise in einen gelinde glühenden Platintiegel oder, wenn solchem Gefahr drohte, Porzellantiegel (der aber immer stark angegriffen wird) ein. Zuletzt erhitzt man stark, kocht den Rückstand mit Wasser und trennt die ausgeschiedenen Oxyde nach den Methoden des fünften Abschnittes. Würde man diese Methode bei einer viel Alkali enthaltenden Verbindung anwenden, so hätte man eine mehr oder weniger heftige Verpuffung zu erwarten. — Auch bei Verbindungen, welche ein flüchtiges Metall enthalten, ist sie nicht anzuwenden.
c. Die Bestimmung des Stickstoffs und Kohlenstoffs (des Cyans) in solchen Verbindungen ist nach den Methoden der organischen Elementaranalyse auszuführen (siehe Abschnitt VI).
d. Ein Vorschlag zur maassanalytischen Bestimmung des Ferridcyankaliums neben Ferrocyankalium ist von Lieshing gemacht worden. Er beruht auf der Zersetzung desselben durch Arsensulfid-Schwefelnatrium; siehe Quart. Journ. of the Chem. Soc. VI. 31–36. — Pharm. Centralbl. 1853. S. 388.
§. 116.
5. Schwefelwasserstoffsäure.
I. Bestimmung.
Den Schwefelwasserstoff bestimmt man im freien Zustande am leichtesten und mit grosser Genauigkeit mittelst Jodes durch Maassanalyse; auch kann man den darin enthaltenen Schwefel zum Behufe seiner Bestimmung in schwefelsauren Baryt überführen und diesen wägen.
a. Die maassanalytische Bestimmung des freien Schwefelwasserstoffs durch eine Lösung von Jod ist zuerst von Dupasquier angewendet worden. Derselbe bediente sich alkoholischer Jodlösung. Da aber solche, in Folge der Einwirkung des Jods auf den Alkohol, nach und nach ihren Gehalt ändert, so wendet man besser eine Auflösung von Jod in Jodkalium an. — Die Zersetzung erfolgt nach der Formel:
SH + J = JH + S.
1 Aeq. J = 1586 entspricht 1 Aeq. SH = 212,5. Es ist dies aber, nach Bunsen, nur dann sicher der Fall, wenn der Gehalt einer Flüssigkeit an Schwefelwasserstoff 0,04 Proc. nicht übersteigt, weshalb jede, die einen grösseren Gehalt hat, erst mit ausgekochtem und bei Luftabschluss erkaltetem Wasser so zu verdünnen ist, dass sie den angegebenen Concentrationsgrad nicht übersteigt.
Wendet man die Bunsen'sche Lösung von Jod in Jodkalium an, so entsprechen 100° = 50 C.C. (sofern solche genau 0,2500 Jod enthalten) 0,0335 SH oder 0,0315 S. — Will man die Rechnung vereinfachen, so bereitet man eine Jodlösung, welche im Liter 7,463 Grm. Jod enthält; alsdann entspricht jeder C.C. (= 2°) 0,001 Grm. SH.
Die Ausführung des Versuchs ist höchst einfach. Man bringt eine abgemessene oder gewogene Menge des Schwefelwasserstoff enthaltenden Wassers[28] in einen geräumigen Kolben, verdünnt erforderlichen Falls nach Angabe, setzt etwas dünnen Stärkekleister und dann unter stetem Umschwenken so lange von der Jodlösung zu, bis eben bleibende Bläuung eintritt.
Ganz auf dieselbe Weise wird auch freie schweflige Säure bestimmt (vergl. §. 114, Anhang).
b. Man versetzt die abgewogene oder abgemessene Schwefelwasserstoff enthaltende Flüssigkeit in einem Stöpselglase mit Kupferchloridlösung oder mit einer salzsauren Lösung von arseniger Säure, welche man in mässigem Ueberschusse zufügt, verstopft, schüttelt, lässt absitzen, filtrirt, wäscht wenig oder nicht aus, trocknet den Niederschlag und bestimmt darin den Schwefel nach II.
Bei Mineralwassern, welche nur wenig Schwefelwasserstoff enthalten, ist die Methode a. stets vorzuziehen.
c. Entwickelt sich Schwefelwasserstoff in gasförmigem Zustande, so leitet man denselben in verdünnte Natronlauge und bestimmt in dem entstandenen Schwefelnatrium den Schwefel nach II. 2. b. α. — Zuletzt giesst man in die noch viel freie Säure enthaltende Entbindungsflasche portionenweise eine concentrirte Lösung von doppeltkohlensaurem Ammon, um das Schwefelwasserstoffgas vollständig zu verdrängen.
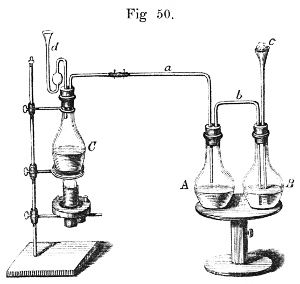
Zur Absorption des Gases kann man sich des in Fig. 50 abgebildeten Apparates bedienen, dessen Einrichtung ohne Weiteres verständlich ist. Die Röhre c ist unten schief abgeschnitten und taucht kaum in die Natronlauge. Der Trichter c enthält mit solcher befeuchteten Asbest. — Entwickelt sich Schwefelwasserstoffgas mit einer grösseren Menge eines anderen unabsorbirbaren Gases, z. B. mit Wasserstoff, so ersetzt man den Trichter auf der Röhre c durch ein schief stehendes langes und weites Rohr, welches mit Natronlauge befeuchtete Glas- oder Porzellanscherben enthält. — Nach Beendigung des Versuches werden alle Flüssigkeiten vereinigt und die Kolben wie die Röhre mit ausgekochtem und bei Luftabschluss erkaltetem Wasser ausgespült.
II. Abscheidung und Bestimmung des Schwefels in seinen Verbindungen mit Metallen.
1. Methoden auf trockenem Wege.
a. In sämmtlichen Schwefelverbindungen, welche beim Erhitzen keinen Schwefel verlieren. Man mengt die abgewogene, gepulverte Substanz mit 3 Thln. wasserfreiem kohlensauren Natron und 4 Thln. Salpeter mit Hülfe eines alsdann mit kohlensaurem Natron abzuspülenden runden Glasstabes, erhitzt das Gemenge in einem Platin- oder auch Porzellantiegel (der aber etwas angegriffen wird) bei allmälig gesteigerter Hitze bis zum Schmelzen, erhält es eine Zeit lang darin, lässt erkalten, erwärmt den Rückstand mit Wasser, filtrirt und bestimmt im Filtrat, welches allen Schwefel als schwefelsaures Alkali enthält, die Schwefelsäure nach §. 105. Das ungelöst gebliebene Metall, Metalloxyd oder kohlensaure Salz bestimmt man je nach Umständen entweder durch directe Wägung oder auf eine sonstige geeignete Weise.
b. In Schwefelmetallen, welche beim Erhitzen Schwefel verlieren. Man mengt die fein gepulverte Verbindung mit 4 Theilen kohlensaurem Natron, 8 Salpeter und 16 reinem, völlig trockenem Kochsalz und verfährt wie in a., — oder man mischt die sehr fein zerriebene Substanz mit 3 Thln. reinem kohlensauren Natron und 3 Thln. reinem chlorsauren Kali, bringt das Gemenge in ein hinten zugeschmolzenes Rohr von schwer schmelzbarem Glase, füllt den vorderen Theil des Rohres mit kohlensaurem Natron, dem nur wenig chlorsaures Kali beigemischt ist, und erhitzt das Rohr in einem Verbrennungsofen nach Art einer Elementaranalyse. Mit der geglühten Salzmasse verfährt man nach a.; dass sich in der Lösung Kieselsäure aus dem Glase befinden muss, liegt auf der Hand (Kemp).
c. In Sulfosalzen von complicirterer Zusammensetzung (nach Berzelius und H. Rose).
Man bedient sich des folgenden oder eines ähnlich construirten Apparates:
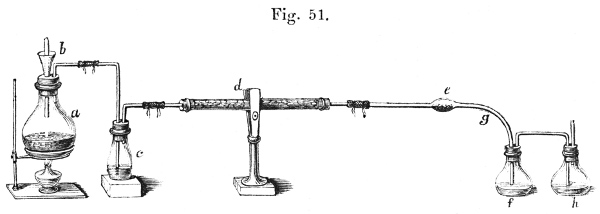
a ist ein Kolben, aus welchem Chlor in langsamem Strome entwickelt wird; durch b kann man Salzsäure nachfliessen lassen. c enthält concentrirte Schwefelsäure, d Chlorcalcium. Beide dienen, um das Chlorgas zu trocknen. e ist die zur Aufnahme der Substanz bestimmte Kugelröhre, sie taucht bis beinahe auf die Oberfläche des in f enthaltenen Wassers (bei Anwesenheit von Antimon schlägt man statt des Wassers eine Auflösung von Weinsäure in verdünnter Salzsäure vor), f verbindet man endlich mit h und lässt das Verbindungsrohr bis auf den Boden der in letzterem vorgeschlagenen Flüssigkeit reichen; das aus h austretende Chlorgas leitet man in Kalkmilch, Alkohol oder zum Fenster hinaus.
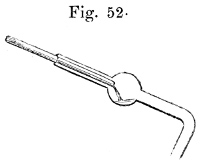
Wenn der Apparat zugerichtet ist, wägt man die Substanz in einem engen, an einem Ende zugeschmolzenen Glasröhrchen und bringt sie aus diesem mit der Vorsicht in die Kugel e, dass die Röhrenansätze rein bleiben (siehe Fig. 52). Wenn der Apparat mit Chlor gefüllt ist, verbindet man e mit d mittelst eines vulcanisirten Kautschukrohres und lässt nun das Chlor erst in der Kälte auf das Schwefelmetall einwirken. Sobald keine Veränderung mehr stattfindet, erhitzt man die Kugel ganz gelinde und sorgt auch, indem man die Röhre g warm hält, dass sie sich nicht etwa durch den Sublimat eines flüchtigen Chlormetalles verstopft. — Die Schwefelverbindung wird durch das Chlor völlig zerlegt, die Metalle gehen in Chlormetalle über, welche theils in der Kugel zurückbleiben, theils — sofern sie flüchtig sind, wie Chlorantimon, Chlorarsen, Quecksilberchlorid — in die Vorlage übergehen, der Schwefel verbindet sich mit dem Chlor zu Chlorschwefel, welcher in die Flasche f fliesst. Mit dem Wasser in Berührung kommend, zerlegt er sich anfänglich in Salzsäure und unterschweflige Säure, unter Abscheidung von Schwefel. Die unterschweflige Säure verfällt ihrerseits in Schwefel und in schweflige Säure, und diese geht durch Einwirkung des Chlorwassers in f in Schwefelsäure über. Das Endresultat der Zersetzung ist demnach Schwefelsäure und mehr oder weniger abgeschiedener Schwefel. Die Operation ist beendigt, wenn aus der Kugel nichts mehr — als etwa Eisenchlorid, dessen vollständige Abtreibung man nicht abzuwarten braucht — abdestillirt. Man erwärmt alsdann die Röhre e von der Kugel nach dem gebogenen Ende zu und bewirkt so, dass aller Chlorschwefel nach f übergeht, lässt den Apparat noch eine kurze Weile zusammen, schneidet alsdann die Röhre e unter der Biegung bei g ab und verschliesst das abgeschnittene, einen Theil der flüchtigen Chlorverbindungen enthaltende Ende mit einer hinten zugeschmolzenen, innen befeuchteten Glasröhre, indem man diese darüber stülpt. Man lässt Alles 24 Stunden stehen, damit während dieser Zeit die flüchtigen Chlormetalle Feuchtigkeit anziehen und sich dann in Wasser ohne Erhitzung lösen, löst die in der Röhre enthaltenen Chlormetalle in verdünnter Salzsäure, spült die Röhre aus, vereinigt diese Lösung mit dem Inhalte der Kolben f und h, erwärmt sehr gelinde, bis das freie Chlor verjagt ist, und lässt noch so lange stehen, bis der abgeschiedene Schwefel, welcher anfangs flüssig erscheint, erhärtet ist. Man filtrirt denselben auf einem gewogenen Filter ab, wäscht ihn aus, trocknet und wägt ihn. Das Filtrat fällt man mit Chlorbaryum (§. 105) und erfährt so auch die Menge des zu Schwefelsäure oxydirten Schwefels. — In der vom schwefelsauren Baryt abfiltrirten Flüssigkeit, welche ausser dem Chlorbaryumüberschuss die flüchtigen Chlormetalle enthält, scheidet und bestimmt man diese nach den im fünften Abschnitte angegebenen Methoden.
Die in der Kugelröhre zurückgebliebene Chlorverbindung wird entweder als solche gewogen (Chlorsilber, Chlorblei) oder man löst sie, im Falle dies nicht zulässig ist (wie bei Kupfer, welches zum Theil als Chlorür, zum Theil als Chlorid zurückbleibt) in Wasser, Salzsäure, Königswasser oder einem anderen geeigneten Mittel und bestimmt das Metall, beziehungsweise die Metalle, nach den bereits angegebenen oder im fünften Abschnitte enthaltenen Methoden. Um die Chlorsilber oder Chlorblei enthaltende Kugelröhre zurückwägen zu können, reducirt man die Chlormetalle zweckmässig durch Wasserstoffgas und löst dann die Metalle in Salpetersäure.
2. Methoden auf nassem Wege.
a. In allen festen Schwefelmetallen, ausgenommen Schwefel-Blei, -Baryum, -Strontium und -Calcium[29].
α. Man wägt dieselben im fein gepulverten Zustande in einem kleinen auf einer Seite zugeschmolzenen Glasröhrchen ab und wirft dasselbe in eine starke, ziemlich geräumige, mit einem Glasstopfen verschliessbare Flasche, welche eine zur Zersetzung mehr als hinreichende Menge von rother, rauchender (von Schwefelsäure vollkommen freier) Salpetersäure enthält. Unmittelbar nach dem Hineinwerfen verschliesst man die Flasche fest. Wenn die am Anfang stürmische Einwirkung nachgelassen hat, schüttelt man ein wenig um, und wenn hierdurch keine neue Reaction entsteht, und die Dämpfe in der Flasche sich verdichtet haben, nimmt man den Stopfen weg, spült ihn mit etwas Salpetersäure in die Flasche ab und erwärmt diese gelinde.
aa. Aller Schwefel ist oxydirt worden, die Flüssigkeit ist vollkommen klar.
Man verdünnt mit viel Wasser und bestimmt die gebildete Schwefelsäure nach §. 105. (Man versäume nicht, den Niederschlag vollständig mit heissem Wasser auszuwaschen und nach dem Wägen zu prüfen, ob durch verdünnte Salzsäure nichts aus dem Niederschlag aufgenommen wird.) Die im Filtrat befindlichen Basen trennt man vom überschüssigen Barytsalz nach den im fünften Abschnitte anzugebenden Methoden.
bb. Es schwimmt noch ungelöster Schwefel in der Flüssigkeit herum.
Man fügt in kleinen Portionen chlorsaures Kali oder auch starke Salzsäure zu und digerirt längere Zeit im Wasserbade. Hierdurch gelingt es häufig, den Schwefel ganz zu lösen. Sollte dies nicht eintreten, und zeigt sich der abgeschiedene Schwefel rein gelb, so verdünnt man mit Wasser, sammelt den Schwefel auf einem gewogenen Filter, wäscht ihn sorgfältig aus, trocknet und wägt ihn. Nachdem er gewogen, glüht man die ganze Menge desselben oder eine Probe, um beurtheilen zu können, ob derselbe rein war. Bleibt ein fixer Rückstand (gewöhnlich eingesprengter Quarz, Gangart etc.), so ist dessen Gewicht von dem des unreinen Schwefels abzuziehen. In der von dem Schwefel abfiltrirten Flüssigkeit bestimmt man die gebildete Schwefelsäure wie in aa. und addirt die daraus berechnete Schwefelmenge zu der direct gewogenen.
Bei Anwesenheit von Wismuth ist das Zufügen von chlorsaurem Kali oder von Chlorwasserstoffsäure nicht räthlich, da Gegenwart von Chlor dessen Bestimmung erschwert.
β. Man mengt das fein gepulverte Schwefelmetall durch Umschütteln in einem trockenen Kolben mit schwefelsäurefreiem chlorsauren Kali und fügt concentrirte Salzsäure in kleinen Portionen zu. Den Kolben bedeckt man mit einem Uhrglase oder umgestülpten Kölbchen. Wenn alles chlorsaure Kali zersetzt ist, erwärmt man auf dem Wasserbade gelinde, bis die Flüssigkeit nicht mehr nach Chlor riecht. Je nachdem aller Schwefel gelöst ist oder nicht, verfährt man sodann nach α. aa. oder bb. Dass man im letzten Falle sogleich verdünnt und abfiltrirt, bedarf kaum besonderer Erwähnung. — Auch durch Erwärmen mit gewöhnlicher Salpetersäure und chlorsaurem Kali lässt sich die Oxydation des Schwefels bewirken.
γ. Statt der in α. und β. genannten Oxydationsmittel wendet man öfters auch nur starkes Königswasser an, doch gelingt dann eine vollständige Ueberführung des Schwefels in Schwefelsäure seltener.
b. In gelösten Schwefelmetallen der Alkalien und alkalischen Erden.
(Schwefelmetalle, welche unterschwefligsaures oder schwefelsaures Salz enthalten, werden nach §. 136 analysirt.)
α. Die Schwefelmetalle enthalten keinen Ueberschuss an Schwefel.
aa. Man verdünnt die Lösung stark, so dass die Flüssigkeit nur noch etwa 0,04 Proc. Schwefel enthält, und verfährt dann genau nach §. 116. I. a. (KS + J = KJ + S). —
Sollte die Lösung neben dem Schwefelmetall ein ätzendes Alkali enthalten, so muss die verdünnte Lösung zuvor schwach angesäuert werden; enthält sie ein kohlensaures Alkali, so kann man statt einer freien Säure auch Chlorbaryum zufügen (Filhol).
bb. Man setzt zu der Auflösung eine überschüssige Menge einer mit Ammon übersättigten Lösung von arseniger Säure in Salzsäure oder von mit Ammon übersättigtem Kupferchlorid, fügt alsdann Salzsäure zu und verfährt im Uebrigen nach I. b.
β. Die Schwefelmetalle enthalten überschüssigen Schwefel.
Man zerlegt sie in dem in I. c. beschriebenen Apparate mit Salzsäure und verfährt genau wie dort angegeben. Nachdem alles Schwefelwasserstoffgas entbunden und ausgetrieben ist, und nachdem sich der ausgeschiedene Schwefel abgesetzt hat, filtrirt man denselben auf einem gewogenen Filter ab, trocknet und wägt ihn. Im Filtrat finden sich die Chlorverbindungen der Metalle.
Dritte Gruppe.
Salpetersäure, Chlorsäure.
§. 117.
1. Salpetersäure.
I. Bestimmung.
Wenn man freie Salpetersäure in einer Lösung hat, welche keine andere Säure enthält, so bestimmt man dieselbe am einfachsten maassanalytisch, indem man sie mit einer verdünnten Natronlauge von bekanntem Gehalt neutralisirt (vergl. den speciellen Theil, Abschnitt Acidimetrie.) — Auch folgende Methode führt zum Ziel. Man versetzt die Lösung mit Barytwasser, bis die Reaction eben alkalisch geworden ist, verdampft die Lösung langsam an der Luft bis fast zur Trockne, verdünnt den Rückstand mit Wasser, filtrirt, wäscht den durch Einwirkung der atmosphärischen Kohlensäure auf den Ueberschuss des Barytwassers gebildeten kohlensauren Baryt aus, bestimmt in dem mit den Waschwassern vereinigten Filtrat den Baryt nach §. 79 und berechnet für je 1 Aeq. Baryt 1 Aeq. Salpetersäure. — Die Genauigkeit der Resultate hängt ganz von der Ausführung ab. Man vermeide vor Allem einen grossen Ueberschuss von Barytwasser und sehe darauf, dass man die abgedampfte Flüssigkeit nicht eher filtrire, als bis ihre alkalische Reaction völlig verschwunden ist.
II. Trennung der Salpetersäure von den Basen und Bestimmung der gebundenen Salpetersäure.
a. In sämmtlichen Salzen, nach Pelouze.
Man fügt eine gewogene Menge des salpetersauren Salzes zu einer überschüssigen Lösung von Eisenchlorür in Salzsäure. Hierdurch wird ein der Salpetersäure entsprechender Theil des Chlorürs in Chlorid verwandelt. Bestimmt man die Menge des noch vorhandenen Chlorürs nach §. 89. 2., so erfährt man die Menge des oxydirten und somit auch das Quantum der Salpetersäure. — 6FeCl + KO, NO5 + 4ClH = 4HO + KCl + NO2 + 3Fe2Cl3. 168 Eisen, welche aus dem Zustande des Chlorürs in den des Chlorids übergeführt werden, entsprechen somit 54 Salpetersäure[30].
Die Ausführung geschieht zweckmässig auf folgende Art. Man löst 2 Grm. Clavierdraht in 80–100 C.C. reiner Salzsäure unter Erwärmen in einem etwa 150 C.C. fassenden Kolben auf, der durch einen eine eingepasste Glasröhre enthaltenden Stopfen verschlossen ist, bringt dann 1,2 Grm. des zu prüfenden salpetersauren Kalis oder eine äquivalente Menge eines anderen salpetersauren Salzes hinzu und erhitzt, nach wieder aufgesetztem Kork, zum Sieden. Nach 5–6 Minuten giesst man die wieder hell gewordene Flüssigkeit in einen grösseren Kolben, verdünnt mit Wasser stark und verfährt nach §. 89. 2. — Fände man, dass noch 0,2 Eisen als Oxydul zugegen sind, so hätte die Berechnung nach folgendem Ansatz zu geschehen (2,0 - 0,2 = 1,8). 168 : 54 = 1,8 : x. — x = 0,578, d. h. in den 1,2 Grm. salpetersauren Kalis sind 0,578 Salpetersäure enthalten, — oder 2 : 1,2 = 1,8 : x. x = 1,08, d. h. in den 1,2 Grm. unreinem Salpeter sind 1,08 Grm. reines salpetersaures Kali enthalten. —
Die Base bestimmt man in einer neu abgewogenen Quantität nach den oben angegebenen Methoden. War das Salz rein und wasserfrei, so muss die aus dem Verlust berechnete Menge der Säure gleich sein der Quantität der direct gefundenen.
b. In Salzen mit alkalischer Basis, nach J. Stein.
Man löst die mit dem dreifachen Gewichte arseniger Säure gemischte Verbindung in concentrirter Salzsäure, verdampft zur Trockne, fällt die mit Ammon übersättigte wässerige Lösung mit einer Mischung von Salmiak und schwefelsaurer Magnesia und bestimmt die niederfallende arsensaure Ammon-Magnesia nach §. 102. 2. 1 Aeq. erhaltener Arsensäure entspricht (nach Stein) genau 1 Aeq. Salpetersäure.
c. In sämmtlichen wasserfreien Salzen mit fixer Basis.
Man mengt die zerriebene Verbindung mit 2 bis 3 Theilen völlig wasserfreien Boraxglases, bringt die Mischung in einen Platintiegel, wägt ihn im Ganzen, erhitzt sehr allmälig, bis zuletzt der Tiegelinhalt ruhig fliegst, lässt erkalten und wägt wieder. Die Gewichtsabnahme ist gleich der Menge der Salpetersäure. Resultate genau. (Schaffgottsch, Poggend. Annal. Bd. LVII, S. 260.)
d. In wasserhaltigen Salzen.
Man bestimmt in einer Portion die Basis, in einer zweiten das Wasser und die Säure (letztere aus dem Volum des Stickgases) nach der Methode der organischen Elementaranalyse §. 153. — Hat man das nöthige Quecksilber nicht, so bestimmt man nach der angegebenen Methode nur das Wasser und die Basis und berechnet die Salpetersäure aus dem Verlust. — Anstatt des im §. 153 vorgeschriebenen doppeltkohlensauren Natrons müsste man zum Austreiben der Luft aus der Verbrennungsröhre (sofern man Wasser- und Stickstoffbestimmung vereinigen wollte) bis zu anfangender Zersetzung erhitztes kohlensaures Bleioxyd nehmen.
e. In löslichen Salzen, deren Basen durch Baryt, Schwefelbaryum oder kohlensauren Baryt vollständig ausgefällt werden.
Man versetzt die Lösung mit Barytwasser, respective Schwefelbaryum, bis zur alkalischen Reaction, bestimmt die Basis im Niederschlage nach den früher angegebenen Methoden, dampft das Filtrat zur Trockne ab, nimmt den Rückstand mit Wasser auf (die Lösung darf nicht mehr alkalisch reagiren) und verfährt mit der erhaltenen Lösung von salpetersaurem Baryt wie in I. a. — Hat man zum Ausfällen Schwefelbaryum angewendet, dessen Ueberschuss beim Verdampfen an der Luft in unlöslichen schwefelsauren und unterschwefligsauren Baryt übergeht, so vollbringt man das Ausziehen der abgedampften Masse, wie in II. f. Lassen sich die Basen mit kohlensaurem Baryt vollständig ausfällen, so ist die Analyse noch einfacher, indem man alsdann nur zu filtriren und im Filtrat den gelösten (salpetersauren) Baryt zu bestimmen braucht.
f. Im Baryt-, Strontian- und Kalksalz.
Man versetzt die Lösung mit Schwefelsäure in möglichst geringem Ueberschusse und fügt bei dem Strontian- und Kalksalz Alkohol zu, um die Abscheidung der schwefelsauren Salze vollständiger zu machen. Die Filtrate versetzt man tropfenweise mit Barytwasser bis zur schwach alkalischen Reaction, verdampft, ohne zuvor zu filtriren, im Wasserbade zur Trockne, erhitzt den Rückstand mit Wasser (welches dadurch keine alkalische Reaction annehmen darf), filtrirt, wäscht den Rückstand mit siedendem Wasser aus, bis die ablaufende Flüssigkeit durch Schwefelsäure nicht mehr getrübt wird, und verfährt mit der erhaltenen Lösung von salpetersaurem Baryt, wie in I.
g. In löslichen Salzen der fünften und sechsten Gruppe.
Man versetzt die ganz verdünnte Lösung in einer mit einem Glasstopfen verschliessbaren Flasche mit starkem Schwefelwasserstoffwasser in möglichst geringem Ueberschuss (wenn man dasselbe portionenweise zusetzt und die Flasche dazwischen schüttelt, lässt sich der Punkt am besten treffen), lässt absitzen, filtrirt und verfährt mit dem Filtrat, wie in II. f. (Das beim Sättigen mit Barytwasser entstehende Schwefelbaryum geht beim Abdampfen an der Luft durch Sauerstoffaufnahme in unlöslichen schwefelsauren und unterschwefligsauren Baryt über.
§. 118.
2. Chlorsäure.
I. Bestimmung.
Freie Chlorsäure, sofern man solche in wässeriger Lösung hätte, lässt sich bestimmen, indem man sie durch Schwefelwasserstoff in Chlorwasserstoffsäure verwandelt und diese nach §. 137 bestimmt, — oder indem man sie mit Natronlauge sättigt, die Flüssigkeit verdampft und mit dem Rückstand nach II. a. verfährt.
II. Trennung der Chlorsäure von den Basen und Bestimmung der gebundenen Chlorsäure.
a. Nach Bunsen[31]. Wirkt erwärmte Chlorwasserstoffsäure auf chlorsaure Salze ein, so findet eine Reduction der letzteren statt. Es können dabei, da keine Sauerstoffabscheidung eintritt, folgende Zersetzungen stattfinden:
Welche von diesen Zersetzungsproducten, ob nur einzelne oder alle, wirklich auftreten, lässt sich nicht voraussehen. Welche von ihnen aber auch neben einander gebildet werden mögen, — immer stimmen sie darin mit einander überein, dass sie, mit Jodkaliumlösung in Berührung, auf 1 Aeq. Chlorsäure im chlorsauren Salze 6 Aeq. Jod in Freiheit setzen. 9516 in Freiheit gesetztes Jod entsprechen somit 943,28 Chlorsäure. — Die Ausführung des Versuchs geschieht genau so, wie dies bei Bestimmung der Chromsäure beschrieben wurde (vergl. §. 104. I. d. β.).
b. Die Basen bestimmt man zweckmässig in einer besonderen Portion, indem man das chlorsaure Salz entweder durch sehr vorsichtiges Glühen oder durch Erwärmen mit Salzsäure in Chlormetall überführt.
Anhang: Bestimmung der chlorigen und unterchlorigen Säure in ihren Salzen (nach Bunsen).
Man versetzt die Lösung des Salzes mit Jodkaliumlösung, fügt Salzsäure zu bis schwach sauer und bestimmt die Menge des abgeschiedenen Jods nach §. 114, Anhang.
Die Zersetzungen, welche hierbei stattfinden und den Berechnungen zu Grund gelegt werden müssen, sind folgende:
ClO + ClH + 2KJ = 2KCl + HO + 2J
und
ClO3 + 3ClH + 4KJ = 4KCl + 3HO + 4J.
Somit entsprechen 2 Aeq. Jod = 3172 einem Aeq. unterchloriger Säure = 543,28, und 4 Aeq. Jod = 6344 einem Aeq. chloriger Säure = 743,28.
Fußnoten:
Fünfter Abschnitt. Die Trennung der Körper.
§. 119.
Wir haben im vierten Abschnitte die Methoden betrachtet, nach welchen Basen und Säuren bestimmt werden, wenn nur eine Base oder eine Säure in einer Verbindung enthalten ist. Dieser Abschnitt war die Vorbereitung zu dem gegenwärtigen, in welchem wir von der Trennung der Körper handeln, d. h. von der Gewichtsbestimmung der Basen und Säuren in Verbindungen, in welchen mehrere oder viele Basen oder Säuren neben einander enthalten sind.
Der genannte Zweck kann auf zweierlei Weise erreicht werden, nämlich a. durch directe, — b. durch indirecte Analyse. — Unter der ersteren versteht man eine solche, bei welcher die Basen oder Säuren wirklich von einander geschieden werden. So trennen wir Kali und Natron durch Platinchlorid, — Kupfer und Wismuth durch Cyankalium, — Arsen und Eisen durch Schwefelwasserstoff, — Jod und Chlor durch salpetersaures Palladiumoxydul, — Phosphorsäure und Schwefelsäure durch Baryt, — Kohle und Salpeter durch Wasser etc. etc. In allen diesen Fällen bringt man demnach einen der Körper in unlöslichen Zustand unter Umständen, bei denen der andere in Lösung kommt, oder umgekehrt. Diese Art der Analyse ist die am häufigsten angewendete. Sie verdient bei freigestellter Wahl den Vorzug. —
Indirect hingegen nennt man eine Analyse dann, wenn bei derselben keine wirkliche Scheidung erzielt wird, sondern wenn anderweitige Umstände herbeigeführt werden, aus denen man die Quantität der neben einander befindlichen Basen oder Säuren berechnen kann. — So lässt sich die Quantität des Kalis und Natrons in einer beide Basen enthaltenden Verbindung bestimmen, wenn man sie in schwefelsaure Salze verwandelt, diese wägt und die Schwefelsäure darin bestimmt (§. 120. 3.), — so lässt sich Eisenoxyd neben Thonerde bestimmen, indem man beide wägt, dann das Eisen maassanalytisch bestimmt und die Thonerde aus der Differenz berechnet etc. — Die indirecte Analyse lässt sich in überaus vielen Fällen anwenden; mit wahrem Vortheil wird sie übrigens in der Regel nur da gebraucht, wo es an guten eigentlichen Scheidungsmethoden fehlt. Die speciellen Fälle, in denen sie directer Analyse vorzuziehen ist, lassen sich unmöglich alle vorhersehen; ich habe daher im Folgenden nur diejenigen bezeichnet, welche häufig in Anwendung kommen. Was die bei indirecten Analysen vorkommenden Berechnungen betrifft, so habe ich dieselben im Allgemeinen in der zweiten Unterabtheilung „Berechnung der Analysen“ gegeben; wo es übrigens zweckmässiger erschien, ist gleich bei der Methode das Nöthige angeführt.
Ich hatte bei der Bearbeitung des folgenden Abschnittes zwei Zwecke vor Augen; erstens sollte derselbe ein sicherer Führer bei praktischen Arbeiten sein, zweitens sollte er eine möglichst übersichtliche Belehrung, einen möglichst klaren Blick in das ganze Gebiet verschaffen. — In Folge dessen habe ich die uns bekannte Gruppeneintheilung beibehalten und nach systematischer Weise, so weit es durchführbar war, erst die Trennung aller in eine Gruppe gehörenden Körper von denen der anderen (vorhergehenden), sodann die Trennung einzelner Körper von allen oder von einzelnen der früheren Gruppen, und endlich die Trennung der in eine Gruppe gehörenden Körper von einander behandelt; denn so glaubte ich meine Absicht am sichersten zu erreichen. — Es versteht sich von selbst, dass die Methoden, welche zur Scheidung aller Körper einer Gruppe von denen einer anderen angeführt sind, auch zur Scheidung eines in die Gruppe gehörenden Körpers von einem oder mehreren der anderen Gruppe anwendbar sind. Auch soll durch Anführung speciellerer Methoden keineswegs gesagt sein, dass diese immer den allgemeineren vorzuziehen sind. Die Entscheidung, welche die bessere sei, muss in der Regel bei jedem speciellen Falle dem Einzelnen überlassen bleiben, indem sie von den Umständen abhängt. — In Bezug auf die allgemeinen Scheidungsmethoden der Körper einer Gruppe von denen einer anderen bemerke ich, dass die angeführten mir vor anderen zweckmässig erschienen sind. Ich möchte aber der Meinung vorbeugen, als ob andere passend und rationell angeordnete nicht ebenfalls, in speciellen Fällen vielleicht noch besser, zum Ziele führen könnten. Dem Scharfsinn der Einzelnen bleibt hier ein weites Feld eingeräumt.
Bei den Basen, wie auch bei den Säuren, liegt im Allgemeinen die Annahme zu Grunde, dass man sie im freien Zustande oder in Form eines in Wasser löslichen Salzes habe. Wo von dieser Annahme abgewichen werden musste, ist jedesmal speciell darauf aufmerksam gemacht.
Von der Masse von Methoden, welche sich zu allgemeinen oder speciellen Scheidungen angeführt finden, habe ich — soweit dies thunlich war — die ausgewählt, welche durch die Erfahrung bestätigt und durch genaue Resultate ausgezeichnet sind. — Fanden sich zwei, welche in Bezug auf die beiden genannten Punkte sich gleich stehen, so führte ich entweder beide an, oder ich gab der einfacheren den Vorzug. — Methoden, die in Vorschlag gekommen sind, aber später begründete Widerlegung erfahren oder sich bei eigenen Versuchen als unhaltbar bewiesen haben, wurden geradezu weggelassen. — So weit es möglich war, habe ich mich bemüht, die Fälle genau zu charakterisiren, in denen von mehreren Methoden die eine oder die andere vorzugsweise anwendbar ist. —
Wo die Genauigkeit der Scheidung sich bereits aus dem im vierten Abschnitte Gesagten ergiebt, sind nähere desfallsige Angaben weggelassen. — Wo Paragraphe früherer Abschnitte besondere Berücksichtigung verdienen, sind dieselben in Parenthese beigefügt.
Da bei der gegenwärtigen Ausbreitung der Chemie fast jeden Tag neue Scheidungsmethoden aller Art angewandt oder vorgeschlagen und bald mit Recht bald mit Unrecht älteren Methoden vorgezogen werden, so erscheint die jetzige Zeit auch in dieser Hinsicht, wie in so mancher anderen, als eine Uebergangsperiode, in der das Neue mit dem Alten, mehr als sonst, kämpft und ringt. Ich führe dies hier an, einmal um die Unmöglichkeit darzuthun, der Angabe dieser Methoden immer schon ein Urtheil über ihre Brauchbarkeit und Genauigkeit beifügen zu können, sodann um darauf aufmerksam zu machen, wie wichtig es gerade in solchen Perioden ist, den Ueberblick nicht zu verlieren. Um letzteren zu erleichtern, habe ich im folgenden Abschnitte die Trennungsmethoden meistens nach ihren wissenschaftlichen Grundlagen geordnet, in der festen Ueberzeugung, dass hierdurch das Studium der Trennungsmethoden wesentlich erleichtert und manche Anregung gegeben werden wird, bereits bekannte Principien auch auf andere Körper anzuwenden oder neue Grundlagen zu erforschen, wo aus den alten nur mangelhafte Methoden hervorgegangen sind. — Um nun durch diese Darstellungsweise den praktischen Gesichtspunkt nicht zu beeinträchtigen, welcher verlangt, dass man leicht und schnell die Methoden zu finden vermag, die sich zur Trennung zweier Körper darbieten, habe ich den einzelnen Paragraphen, wo es mir nöthig schien, Uebersichten vorausgeschickt, welche diesem Bedürfnisse, wie ich glaube, vollkommen entsprechen werden.
Ich schliesse diese Einleitung mit dem wichtigen Satze, dass man eine Trennung niemals als gelungen betrachten darf, bevor man sich überzeugt hat, dass die gewogenen Substanzen rein und frei von denen sind, von welchen sie getrennt werden sollten.
I. Die Scheidung der Basen von einander.
Erste Gruppe.
Kali, Natron, Ammon.
§. 120.
Uebersicht: Kali von Natron 1. a,-3, von Ammon 2.
Natron von Kali 1. a,-3, von Ammon 1. b,-2.
Ammon von Kali 2, von Natron 1. b,-2.
1. Methoden, welche auf der verschiedenen Löslichkeit der Platinchlorid-Chloralkalimetalle in Weingeist beruhen.
a. Kali von Natron.
Eine unerlässliche Bedingung dieser Methode ist, dass man die beiden Alkalien als Chlormetalle habe. — Sind sie nicht in diesem Zustande, so müssen sie demzufolge erst in denselben übergeführt werden. — In den meisten Fällen reicht ein blosses Abdampfen mit überschüssiger Salzsäure hin, diesen Zweck zu erreichen; bei Gegenwart von Schwefelsäure, Phosphorsäure und Borsäure gelingt dies nicht. Die Methoden, welche dazu dienen, die Alkalien von den beiden letzten Säuren zu trennen und in Chlormetalle überzuführen, siehe §§. 106 und 107. — Wie man bei Gegenwart von Schwefelsäure verfährt, soll — weil dieser Fall oft vorkommt — unten besprochen werden.
Man bestimmt die Summe des Chlornatriums und Chlorkaliums[32] (§§. 76. 77), löst sie in wenig Wasser auf, setzt eine wässerige Lösung von Platinchlorid im Ueberschusse zu, verdampft im Wasserbade bis fast zur Trockne, übergiesst den Rückstand mit Weingeist von 76–80 Proc., bedeckt das Becherglas oder die Schale mit einer Glasplatte und lässt einige Stunden stehen, während welchen man von Zeit zu Zeit umrührt. Erscheint die über dem Niederschlage stehende Flüssigkeit tief gelb, so war die Menge des Platinchlorids genügend; anderenfalls muss solches noch zugefügt werden. — Nachdem sich alles Natriumplatinchlorid gelöst hat, und das Kaliumplatinchlorid auf dem Boden des Gefässes als schweres gelbes Pulver rein und frei von allen grösseren krystallinischen Plättchen erscheint, filtrirt man ab und behandelt den Niederschlag nach §. 76. — Die Quantität des Natrons bestimmt man in der Regel, indem man von der Summe des Chlornatriums und Chlorkaliums die aus dem Kaliumplatinchlorid gefundene Menge des letzteren abzieht.
Um sicher zu sein, dass wirklich alles Kali abgeschieden worden ist, verdampft man zweckmässig das Filtrat unter Zusatz von etwas weiterem Platinchlorid im Wasserbade zur Trockne und behandelt den Rückstand wie eben angegeben. Bleibt hierbei nochmals Kaliumplatinchlorid ungelöst, so lässt man die Schale ruhig stehen, giesst die gelbe Flüssigkeit von der kleinen Menge des Niederschlags klar ab, wäscht denselben mehrmals mit wenig Weingeist durch Decantiren aus, bringt ihn endlich auf das die Hauptmenge des Niederschlags enthaltende Filter und wäscht dieses, wenn nöthig, noch ein- oder zwei Mal mit kleinen Mengen von Weingeist aus.
Ich halte mehr darauf, das Filtrat dieser Prüfung zu unterwerfen, als es zur Trockne zu bringen, den Rückstand unter Zusatz von etwas Oxalsäure zu glühen, mit Wasser auszuziehen und das in Lösung übergegangene Chlornatrium zu bestimmen, denn diese Bestimmung des Natrons ist doch nur scheinbar eine directe; war das Chlorkalium nicht gehörig abgeschieden, so erhält man die nicht abgeschiedene Menge jetzt natürlicher Weise bei dem Chlornatrium. Letzteres Verfahren liefert daher nur eine Controle darüber, ob bei der Arbeit kein Verlust stattgefunden hat.
Enthält die Lösung Schwefelsäure, etwa neben Chlor oder überhaupt neben flüchtigen Säuren, so führt man die Alkalien zuerst vollständig in neutrale schwefelsaure Salze über (§. 76 und 77) und wägt sie als solche. Dann löst man sie in wenig Wasser und fügt eine alkoholische Lösung von Chlorstrontium mit der Vorsicht zu, das letzteres nur wenig vorwaltet. (Der Weingeistgehalt der Flüssigkeit darf nicht so hoch steigen, dass sich Chlornatrium oder Chlorkalium ausscheiden könnten.) Man lässt absitzen, filtrirt, wäscht den schwefelsauren Strontian (der gewogen werden kann und dann eine genaue Controle der Analyse liefert, vergl. §. 120. 3.) mit schwachem Weingeist aus, so lange dieser, auf einem Uhrglase verdampft, noch einen Rückstand lässt, verdampft das Filtrat, zuletzt unter Zusatz von überschüssigem Platinchlorid, fast zur Trockne und verfährt wie eben angegeben. Die kleine Menge überschüssig zugesetzten Chlorstrontiums löst sich so oder als Strontiumplatinchlorid mit dem Natriumplatinchlorid in Weingeist.
Statt dieser Methode lässt sich auch folgende anwenden. Man löst die gewogenen schwefelsauren Alkalien in Wasser, fügt gelösten essigsauren Baryt (der frei von Chlorbaryum sein muss) in möglichst geringem Ueberschuss zu, lässt absitzen, filtrirt, verdampft das Filtrat zur Trockne, glüht den Rückstand, zieht ihn mit Wasser aus, sättigt vorsichtig mit Salzsäure und verfährt mit der so erhaltenen Lösung der Chloralkalimetalle nach obiger Angabe. Statt des essigsauren Baryts kann man auch essigsaures Bleioxyd nehmen, den Bleiüberschuss durch Schwefelwasserstoff entfernen und das Filtrat mit Salzsäure zur Trockne verdampfen (L. Smith). — Oder man mengt die schwefelsauren Salze mit Salmiakpulver in einem Tiegel, glüht, fügt einige Tropfen Wasser und neuerdings Salmiak zu, glüht wieder und wiederholt dies, bis keine Gewichtsdifferenz mehr stattfindet (H. Rose). —
Das Verfahren zur Trennung des Kalis und Natrons, wie ich es oben angegeben habe, liefert nach öfters wiederholten Versuchen immer etwas weniger Kali als wirklich vorhanden ist. Der Verlust beträgt bei gut ausgeführter Trennung etwa ein Proc. des Kalis. Versetzt man die concentrirte Lösung der Chlormetalle mit Platinchlorid und dann mit ziemlich viel Alkohol, so ist der Verlust nach meinen Erfahrungen gewöhnlich grösser.
b. Ammon von Natron.
Man verfährt genau wie in a. Siehe auch §. 78. 2.
2. Methoden, welche auf der Flüchtigkeit der Ammonsalze oder des Ammoniaks beruhen.
Ammon von Natron und Kali.
a. Die Salze der zu trennenden Alkalien enthalten die nämliche und zwar eine flüchtige Säure und lassen sich durch Trocknen bei 100° von allem Wasser befreien, ohne Ammoniak zu verlieren (z. B. die Chlormetalle).
Man wägt die Totalmenge der Salze in einem Platintiegel ab, erhitzt bei aufgelegtem Deckel anfangs gelinde, zuletzt längere Zeit zum schwachen Glühen, lässt erkalten und wägt. Die Abnahme des Gewichts giebt die Menge des Ammonsalzes an. — Ist die vorhandene Säure Schwefelsäure, so ist erstens zu berücksichtigen, dass das Erhitzen sehr allmälig geschehen muss, indem sonst durch Decrepitiren des schwefelsauren Ammons Verlust entsteht, — und zweitens, dass bei den fixen schwefelsauren Alkalien ein Theil der Schwefelsäure des schwefelsauren Ammons zurückbleibt, so dass sie zuvor durch Glühen in einer Atmosphäre von kohlensaurem Ammon in neutrale Salze verwandelt werden müssen, ehe ihr Gewicht bestimmt werden kann (vergl. §. 76. 77). Chlorammonium kann nach dieser Methode nicht von schwefelsauren fixen Alkalien getrennt werden, indem es — mit letzteren geglüht — diese theilweise oder ganz in Chlormetalle verwandelt.
b. Bei den zu trennenden Salzen ist eine oder die andere der in a. angegebenen Bedingungen nicht erfüllt.
Lassen sich die Umstände nicht in einfacher Weise in der Art abändern, dass die Methode a. anwendbar wird, so müssen die fixen Alkalien und das Ammon in verschiedenen Portionen der zu untersuchenden Verbindung bestimmt werden. — Die zur Bestimmung des Natrons und Kalis zu verwendende wird geglüht, bis alles Ammon entfernt ist. Die fixen Alkalien werden je nach Umständen in Chlormetalle oder schwefelsaure Salze verwandelt und nach §. 120. 1. behandelt. — Die Bestimmung des Ammons geschieht in einer anderen Portion nach §. 78. 3.
3. Indirecte Methoden.
Solcher lassen sich natürlicher Weise viele denken; man wendet aber in der Regel nur folgende an.
Kali von Natron.
Man verwandelt beide Alkalien in neutrale schwefelsaure Salze (§§. 76. 77), wägt sie als solche, bestimmt ihren Gehalt an Schwefelsäure (§. 105) und berechnet aus diesen Daten die Quantitäten des Kalis und Natrons (siehe unten „Berechnung der Analysen“ §. 168).
Zweite Gruppe.
Baryt, Strontian, Kalk, Magnesia.
I. Trennung der Oxyde der zweiten Gruppe von denen der ersten.
§. 121.
Uebersicht: Baryt von Kali und Natron A. 1,-B. 1, von Ammon A. 2.
Strontian von Kali und Natron A. 1,-B. 2, von Ammon A. 2.
Kalk von Kali und Natron A. 1,-B. 3, von Ammon A. 2.
Magnesia von Kali und Natron A. 1,-B. 4, von Ammon A. 2.
A. Allgemeine Methode.
1. Sämmtliche alkalische Erden von Kali und Natron.
Grundlage: Kohlensaures Ammon fällt aus einer Chlorammonium enthaltenden Lösung nur Baryt, Strontian und Kalk, — Chlormagnesium wird durch Quecksilberoxyd zersetzt.
Man versetzt die Lösung, in welcher die Basen als Chlormetalle gedacht werden, mit soviel Chlorammonium, als nöthig ist, um die Magnesia durch Ammon unfällbar zu machen, fügt etwas Ammon, dann kohlensaures Ammon in geringem Ueberschuss zu, lässt 12 Stunden an einem gelinde warmen Orte bedeckt stehen, filtrirt und wäscht den Niederschlag mit Wasser aus, dem man einige Tropfen Ammon zugefügt hat.
Der Niederschlag enthält den Baryt, Strontian und Kalk, die Lösung die Magnesia und die Alkalien. So kann man in Fällen, in denen es nicht auf den höchsten Grad der Genauigkeit ankommt, annehmen. Bei feineren Analysen dagegen hat man zu erwägen, dass die Lösung noch höchst geringe Spuren von Kalk und etwas grössere von Baryt enthält, weil deren kohlensaure Salze in einer Chlorammonium enthaltenden Flüssigkeit nicht ganz unlöslich sind.
Mit dem Niederschlage verfährt man nach §. 122, das Filtrat aber versetzt man — bei genauen Analysen — mit 3 oder 4 Tropfen verdünnter Schwefelsäure (aber nicht mit viel mehr), später mit einigen Tropfen oxalsaurem Ammon und lässt wiederum 12 Stunden in gelinder Wärme stehen. Entsteht hierdurch ein Niederschlag, so sammelt man denselben auf einem kleinen Filter, wäscht ihn aus und behandelt ihn auf dem Filter mit etwas verdünnter Salzsäure, welche den oxalsauren Kalk löst und den schwefelsauren Baryt ungelöst lässt. —
Die die Magnesia und die Alkalien enthaltende Flüssigkeit verdampft man zur Trockne und entfernt die Ammonsalze durch gelindes Glühen in einem bedeckten Tiegel oder einer bedeckten kleinen Schale von Platin oder Porzellan[33]. — Den Rückstand erwärmt man mit wenig Wasser (worin er sich bis auf ein wenig ausgeschiedene Magnesia löst), setzt etwas höchst fein zertheiltes, in Wasser aufgeschlämmtes Quecksilberoxyd zu, und verfährt genau nach §. 82. 3. b.
In der von der Magnesia abfiltrirten Flüssigkeit bestimmt man die Alkalien nach §. 120. — Diese von Berzelius angegebene Methode, Magnesia und Alkalien zu scheiden, liefert gute Resultate. Man erschwere sich die Arbeit nicht dadurch, dass man mehr Quecksilberoxyd zusetzt als nöthig, prüfe aber zuletzt der Vorsicht halber immer die Chloralkalimetalle auf einen Gehalt an Magnesia.
2. Sämmtliche alkalische Erden von Ammon; — Grundlage und Ausführung wie bei Trennung des Kalis und Natrons von Ammon §. 120.
B. Speciellere Methoden.
Einzelne alkalische Erden von Kali und Natron.
1. Baryt von Kali und Natron.
Man fällt den Baryt durch verdünnte Schwefelsäure (§. 79. 1. a.), verdampft das Filtrat zur Trockne und glüht den Rückstand unter Zusatz von kohlensaurem Ammon (§§. 76. 1.–77. 1.). Man trage Sorge, dass die Quantität der zugesetzten Schwefelsäure hinreiche, um auch die Alkalien vollständig in schwefelsaure Salze zu verwandeln.
Diese Methode ist ihrer grösseren Genauigkeit halber der in a. angegebenen vorzuziehen, sobald man Baryt nur von einem der beiden fixen Alkalien zu trennen hat; sind hingegen beide zugegen, so ist die andere insofern bequemer, als man dabei die Alkalien als Chlormetalle erhält.
2. Strontian von Kali und Natron.
Der Strontian kann, ebenso wie der Baryt, von den Alkalien durch Schwefelsäure geschieden werden. Die Methode, denselben als schwefelsauren Strontian zu fällen, ist jedoch bei freigegebener Wahl der in a. beschriebenen nicht vorzuziehen (vergl. §. 80).
3. Kalk von Kali und Natron.
Man fällt den Kalk mit oxalsaurem Ammon (§. 81. 2. b. α.), verdampft das Filtrat zur Trockne und bestimmt die Alkalien im geglühten Rückstande. Man beachte bei der Bestimmung der Alkalien, dass man den durch Glühen von den Ammonsalzen befreiten Rückstand in Wasser lösen, von dem unlöslichen Rückstand abfiltriren, das Filtrat je nach Umständen mit Salzsäure oder Schwefelsäure ansäuern und erst dann zur Trockne verdampfen muss, indem oxalsaures Ammon beim Glühen Chloralkalimetalle theilweise zersetzt und die Basen in kohlensaure Salze verwandelt, sofern nicht viel Salmiak zugegen ist. Resultate noch genauer als nach a. (wenn nicht nach Ausfällung mit kohlensaurem Ammon noch oxalsaures Ammon angewendet worden ist).
4. Magnesia von Kali und Natron.
a. Methoden, welche sich auf die Schwerlöslichkeit der Magnesia in Wasser gründen.
α. Man stellt eine möglichst neutrale, von Ammonsalzen freie Lösung der Basen dar (ob die Säure Schwefelsaure, Salzsäure oder Salpetersäure ist, kommt nicht in Betracht), fügt Barytwasser zu, so lange ein Niederschlag entsteht, erhitzt zum Kochen, filtrirt ab und wäscht mit siedendem Wasser aus. Der Niederschlag enthält die Magnesia als Oxydhydrat. Man bestimmt sie entweder nach §. 82. 1. b., oder man löst sie in Salzsäure, fällt den Baryt mit Schwefelsäure aus und schlägt sie als phosphorsaure Ammonmagnesia nieder (§. 82. 2.). Die Alkalien, welche sich je nach Umständen als Chlormetalle, salpetersaure Salze oder Aetzalkalien in Lösung befinden, trennt man vom Baryt nach A. oder B. 1. Liebig, welcher diese Methode zuerst anwandte, schlug zur Fällung krystallisirtes Schwefelbaryum vor. — Die Methode liefert gute Resultate, ist aber etwas umständlich.
β. Man fällt die Lösung mit ein wenig reiner Kalkmilch, kocht, filtrirt, wäscht aus. Im Niederschlag trennt man Kalk und Magnesia nach §. 122, im Filtrat Kalk und Alkalien nach A. oder B. 3. — Diese Methode wendet man mit Vortheil an, wenn es sich darum handelt, aus einer Kalk und Alkalien enthaltenden Flüssigkeit die Magnesia zu entfernen, sofern nur die Alkalien bestimmt werden sollen.
b. Methoden, welche sich auf die Schwerlöslichkeit der kohlensauren Magnesia gründen.
α. Man verwandelt in Chloride, glüht schwach, löst in Wasser auf und kocht mit aufgeschlämmtem kohlensauren Silberoxyd (durch Fällung von salpetersaurem Silberoxyd mit kohlensaurem Ammon und Auswaschen erhalten), bis die überstehende Flüssigkeit stark alkalisch reagirt. Aus der heiss abfiltrirten Flüssigkeit entfernt man eine Spur gelösten Silbersalzes mit Salzsäure, welche bis zu schwach saurer Reaction zugesetzt wird, filtrirt und bestimmt die Alkalien nach §. 120. — Den Niederschlag behandelt man mit erwärmter Salzsäure und fällt die Magnesia nach §. 82. 2. (Sonnenschein)[34].
β. Man verwandelt in salpetersaure Salze, glüht dieselben in einer Platinschale gelinde, setzt etwas Wasser, dann überschüssige, krystallisirte, reine Oxalsäure zu und verdampft. Während des Verdampfens entwickelt sich Salpetersäure und zuletzt sublimirt an den Wänden der Schale Oxalsäurehydrat. Die oxalsauren Salze zersetzt man durch Glühen und trennt die reine und kohlensaure Magnesia von den kohlensauren Alkalien durch siedendes Wasser (Deville)[35].
c. Methode, welche sich auf die Ausfällung der Magnesia durch phosphorsaures (beziehungsweise arsensaures) Ammon gründet.
Man setzt zu der Lösung, welche Magnesia, Kali und Natron enthält, überschüssiges Ammon und, wenn solcher nicht schon vorhanden ist, etwas Salmiak und fällt die Magnesia mit (natronfreiem) phosphorsaurem Ammon, von dem nur ein geringer Ueberschuss zugesetzt wird. Aus dem durch Verdampfen von freiem Ammon befreiten Filtrat schlägt man die Phosphorsäure mit essigsaurem Bleioxyd als eine Verbindung von phosphorsaurem Bleioxyd und Chlorblei nieder. Das überschüssige Bleioxyd entfernt man mit Ammon und kohlensaurem Ammon aus der noch heissen Flüssigkeit und bestimmt im Filtrat Kali und Natron nach §. 76. 77. (O. L. Erdmann[36] — Heintz)[37]. Ich kann dieser Methode einen eigentlichen Vorzug vor der in a. angeführten Berzelius'schen nicht einräumen. Ungleich einfacher würde folgendes Verfahren sein: Man fällt die Magnesia statt mit phosphorsaurem Ammon mit arsensaurem Ammon und bestimmt sie als arsensaure Ammonmagnesia nach §. 102. 2. Das Filtrat verdampft man zur Trockne und erhitzt den Rückstand in einem Porzellantiegel. Sollte die Masse noch nicht genug Salmiak enthalten haben, so glüht man den Rückstand nochmals nach Zusatz von solchem. Da sich die Arsensäure hierdurch leicht und vollständig verflüchtigt, so bleiben die Alkalien rein — als Chlormetalle — zurück. Dass man das Glühen unter einem guten Dunstabzuge vorzunehmen habe, erhellt leicht.