Erste Abtheilung. Allgemeiner Theil. (continued 7)
Reading edition
II. Trennung der Oxyde der zweiten Gruppe von einander.
§. 122.
Uebersicht: Baryt von Strontian: B. 1, von Kalk: B. 1, B. 2, von Magnesia: A,-B. 2.
Strontian von Baryt: B. 1, von Kalk: B. 4 u. 5, von Magnesia: A.
Kalk von Baryt: B. 1,-B. 2, v. Strontian. B. 4 u. 5, von Magnesia: A,-B. 3.
Magnesia v. Baryt: A,-B. 2, von Strontian: A, von Kalk A,-B. 3.
A. Allgemeine Methode.
Sämmtliche Glieder der Gruppe von einander. Man verfährt wie in §. 121. A. 1. Die Magnesia fällt man aus dem Filtrate durch phosphorsaures Natron. Die gefällten kohlensauren Salze des Baryts, Strontians und Kalks löst man in Salzsäure und trennt die Basen nach B. 1.
B. Specielle Methoden.
1. Solche, welche sich auf die Unlöslichkeit des Kieselfluorbaryums gründen.
Baryt von Strontian und von Kalk. Man versetzt die neutrale oder schwach saure Lösung mit Kieselfluorwasserstoffsäure im Ueberschuss, fügt ein dem Volumen der Flüssigkeit gleiches oder auch etwas geringeres Volumen Weingeist zu (H. Rose), lässt 12 Stunden stehen, filtrirt den bei 100° zu trocknenden Niederschlag von Kieselfluorbaryum auf einem gewogenen Filter ab, wäscht ihn mit einer Mischung von gleichen Theilen Wasser und Weingeist aus, bis die zuletzt ablaufende Flüssigkeit nicht im Mindesten mehr sauer reagirt (aber nicht länger), und fällt aus dem Filtrate den Strontian oder Kalk durch verdünnte Schwefelsäure (§ 80. 1. a. und §. 81. 1.). Resultate befriedigend. — Eigenschaften des Kieselfluorbaryums §. 50. — Ist Strontian und Kalk gleichzeitig vorhanden, so wägt man erst die schwefelsauren Salze, führt diese in kohlensaure über (§. 105. II. b.) und trennt nach 4. oder 5.
2. Solche, welche sich auf die Unlöslichkeit des schwefelsauren Baryts gründen.
a. Baryt von Magnesia. Man fällt den Baryt durch Schwefelsäure (§. 79. 1. a.), im Filtrat die Magnesia mit phosphorsaurem Natron und Ammon (§. 82. 2.).
b. Baryt von Kalk. Man versetzt die Lösung mit Salzsäure, dann mit sehr verdünnter Schwefelsäure (1 : 300), so lange noch ein Niederschlag entsteht, lässt absitzen und bestimmt den schwefelsauren Baryt nach §. 79. 1. a. Das Filtrat mischt man mit den durch Abdampfen concentrirten Waschwassern und fällt, nach Abstumpfung der Säure mit Ammon, den Kalk als kleesauren Kalk (§. 81. 2. b. α.). — Resultate genau.
3. Solche, welche sich auf die Unlöslichkeit des oxalsauren Kalkes in Chlorammonium und in Essigsäure gründen.
Kalk von Magnesia.
a. Man versetzt die hinlänglich verdünnte Lösung mit soviel Chlorammonium, dass durch Ammon, welches man in ganz geringem Ueberschusse zusetzt, kein Niederschlag entsteht, fügt dann oxalsaures Ammon zu, so lange ein Niederschlag entsteht, lässt 12 Stunden in gelinder Wärme stehen und filtrirt alsdann den nach §. 81. 2. b. α. zu behandelnden oxalsauren Kalk ab. Sobald mit dem Auswaschen desselben begonnen wird, wechselt man das untergestellte Gefäss, concentrirt die Waschwasser durch Abdampfen, zuletzt unter Zusatz von etwas überschüssiger Salzsäure, vereinigt sie dann wieder mit dem Filtrate und fällt die Magnesia nach §. 82. 2.
b. Wenn Kalk und Magnesia an Phosphorsäure gebunden sind, löst man in möglichst wenig Salzsäure, fügt Ammon zu, bis ein starker Niederschlag entsteht, löst diesen durch Zusatz von Essigsäure und fällt aus dieser Lösung den Kalk durch oxalsaures Ammon (§. 81. 2. b. β.); im Filtrat fällt man die Magnesia nach §. 82. 2.
4. Solche, welche sich auf die Unlöslichkeit des salpetersauren Strontians in Alkohol gründet.
Strontian von Kalk. Man behandelt die salpetersauren Salze mit absolutem Alkohol. Der ungelöst bleibende salpetersaure Strontian wird abfiltrirt, mit Alkohol ausgewaschen, in Wasser gelöst und als schwefelsaurer Strontian bestimmt (§. 80. 1.). Den Kalk fällt man aus dem Filtrat durch Schwefelsäure. — Resultate annähernd. — Diese Methode darf nur angewendet werden, wenn wenig Strontian bei viel Kalk ist.
5. Indirecte Methode.
Strontian und Kalk. Man bestimmt beide Basen erst als kohlensaure, dann als schwefelsaure Salze (§§. 80 und 81) und berechnet hieraus den Gehalt an beiden.
Dritte Gruppe.
Kali, Natron, Ammon.
I. Trennung der Oxyde der dritten Gruppe von den Alkalien.
§. 123.
1. Von Ammon.
a. Von Ammonsalzen kann man Chromoxyd- und Thonerdesalze durch Glühen trennen. Diese Methode ist jedoch bei Thonerde nur dann anwendbar, wenn kein Chlor vorhanden ist (Verflüchtigung von Chloraluminium). Man geht daher am sichersten, wenn man die Verbindung mit kohlensaurem Natron mengt und dann glüht.
b. Man bestimmt das Ammon nach Schlösing's Methode (§. 78. 3.). — Treibt man das Ammoniak statt durch Kalkmilch durch Kalihydrat aus, welches man in fester Form auf einen Dreifuss dicht über die Flüssigkeit legt (von wo es in dem Maasse, als es Feuchtigkeit anzieht, in diese herabtröpfelt), so kann man gleichzeitig Chromoxyd und Thonerde ohne Mühe (nach 2.) bestimmen.
2. Von Kali und Natron.
a. Man versetzt die Lösung mit Salmiak in einiger Menge, dann mit Ammon bis zur alkalischen Reaction, erhitzt längere Zeit und filtrirt ab. — Chromoxyd und Thonerde werden als Hydrate niedergeschlagen (§. 83. a. und §. 84. 1. a.), in Auflösung bleiben die Alkalien, welche durch Abdampfen und Glühen des Rückstandes von dem entstandenen Ammonsalze befreit werden.
b. Thonerde lässt sich auch in der Art von Kali und Natron trennen, dass man die salpetersauren Salze erhitzt (siehe §. 124. 1. A. 2.).
II. Trennung der Oxyde der dritten Gruppe von den alkalischen Erden.
§. 124.
Uebersicht: 1. Thonerde von Baryt: A. 1 u. 2,-B. 1 u. 3, Strontian: A. 1 u. 2,-B. 1 u. 3, Kalk: A. 1 u. 2,-B. 1, 2, 3, Magnesia: A. 1 u. 2,-B. 1 u. 2.
2. Chromoxyd von den alkalischen Erden.
1. Trennung der Thonerde von den alkalischen Erden.
A. Allgemeine Methoden.
Sämmtliche alkalische Erden von Thonerde.
1. Methode, welche auf der Fällbarkeit der Thonerde durch Ammon und auf ihrer Auflöslichkeit in Natronlauge beruht.
Man versetzt die Lösung mit Chlorammonium, dann mit reinem kohlensäurefreien Ammon bis zum schwachen Vorwalten, erwärmt die in einem wohlbedeckten Becherglase enthaltene Flüssigkeit längere Zeit gelinde, filtrirt, während man (um den Zutritt der atmosphärischen Kohlensäure zu hindern) den Trichter mit einer Glasplatte sorgfältig bedeckt hält, den Niederschag ab und wäscht ihn rasch mit heissem Wasser aus. In Lösung hat man alsdann den Baryt, Strontian und Kalk nebst dem grössten Theil der Magnesia, ein kleinerer befindet sich bei dem Thonerdehydrat, gleichsam chemisch damit verbunden. (Häufig enthält der Niederschlag, ungeachtet aller Vorsicht, auch kleine Mengen von kohlensaurem Baryt, Strontian und Kalk). Man löst das Thonerdehydrat in Salzsäure (indem man es mittelst eines kleinen Spatels so weit thunlich in eine Platin- oder Porzellanschale bringt, das Filter alsdann, um die letzten Reste auszuziehen, mit warmer Salzsäure behandelt und die ablaufende Salzsäure zum Auflösen des in der Schale befindlichen Niederschlages benutzt), setzt reine Kali- oder Natronlauge (vergl. §. 128. B. 1. a, Anmerkung) zu, bis der entstandene Niederschlag von Thonerdehydrat sich wieder gelöst hat, erhitzt, filtrirt heiss von dem ausgeschiedenen Magnesiahydrat ab, löst dieses (nach sorgfältigem Auswaschen mit heissem Wasser) in etwas Salzsäure auf und fügt diese Lösung zu dem erst erhaltenen, den grösseren Theil der Magnesia enthaltenden Filtrat. (Man ersieht, dass so auch die kleinen Mengen kohlensauren Baryts, Strontians und Kalks wieder zu der die Hauptmengen enthaltenden Flüssigkeit kommen.) — Zur weiteren Trennung der alkalischen Erden verfährt man nach §. 122. — Die Thonerde fällt man aus der alkalischen Lösung, indem man mit Salzsäure stark ansäuert, die Lösung mit etwas chlorsaurem Kali kocht (um die der Fällung der Thonerde hinderlichen Spuren organischer Materien zu zerstören, welche die Kali- oder Natronlauge aus dem Filtrirpapier aufgenommen hat) und dann Ammon zufügt (§. 83. a.).
2. Methode, welche auf der ungleichen Zersetzbarkeit der salpetersauren Salze in mässiger Hitze beruht, nach Deville[38].
Diese Methode setzt voraus, dass die Basen als reine salpetersaure Salze vorhanden sind. Man verdampft in einer mit einem Deckel versehenen Platinschale zur Trockne und erhitzt gradweise im Sand- oder Luftbade bis ungefähr zu 200–250° so lange, bis ein mit Ammon befeuchtetes Stäbchen keine Entwickelung von Salpetersäuredämpfen mehr anzeigt. Man kann auch ohne Gefahr so lange erhitzen, bis sich einige Dämpfe von salpetriger Säure bilden. — Der Rückstand besteht aus Thonerde, salpetersaurem Baryt, Strontian und Kalk, salpetersaurer und basisch salpetersaurer Magnesia.
Man befeuchtet die Masse mit einer concentrirten Lösung von salpetersaurem Ammon und erhitzt. Diese Operation wiederholt man, bis keine Ammoniakentwickelung mehr wahrnehmbar ist. (Die in Wasser unlösliche basisch salpetersaure Magnesia löst sich in salpetersaurem Ammon unter Ammoniakentwickelung als neutrale salpetersaure Magnesia.) Man setzt Wasser zu und lässt bei gelinder Wärme digeriren.
Wenn das salpetersaure Ammon nur unmerkliche Mengen von Ammoniak erzeugte, muss man heisses Wasser in die Schale giessen, umrühren und einen Tropfen verdünntes Ammon zusetzen. Hierdurch darf keine Trübung in der Flüssigkeit entstehen. Entstände eine, so wäre dies ein Beweis, dass das Erhitzen der Nitrate nicht lange genug fortgesetzt worden ist. Man müsste in letzterem Falle den Inhalt der Schale wieder verdampfen und aufs Neue erhitzen.
Die Thonerde bleibt ungelöst in Form einer körnigen dichten Substanz. Man decantirt nach der Digestion und wäscht mit siedendem Wasser aus, glüht stark in dem nämlichen Gefässe, worin die Trennung geschah, und wägt. Die alkalischen Erden trennt man nach §. 122. — Auf dieselbe Art lässt sich die Thonerde auch von Kali und Natron scheiden.
B. Specielle Methoden.
Einzelne alkalische Erden von Thonerde.
1. Solche, welche auf der Fällung der Thonerde durch Ammon beruhen.
Thonerde von Kalk, Baryt, Strontian. Man modificirt die in A. 1. angegebene Methode folgendermaassen. — Man versetzt die warme Flüssigkeit mit Salmiak und kohlensäurefreiem Ammon, stellt das Glas auf einen Teller, welcher etwas Natronlauge, Kalkmilch oder Ammonflüssigkeit enthält, und stürzt eine Glocke darüber. So lässt man stehen, bis die Thonerde sich abgesetzt hat. Nunmehr giesst man die klare Flüssigkeit rasch in ein anderes Becherglas ab, übergiesst die Thonerde mit siedendem Wasser, rührt um und stellt wieder unter die Glocke. Die abgegossene Flüssigkeit aber filtrirt man. Dies wiederholt man drei Mal. Nun wechselt man das unter dem Trichter stehende Gefäss, übergiesst das Filter mit etwas warmer Salzsäure, wäscht es aus, erhitzt die so erhaltene Lösung des geringen Filterinhaltes zum Kochen und fällt die Spur Thonerde, welche darin enthalten sein kann, durch Ammon, filtrirt dann erst diese Flüssigkeit, bringt zuletzt auch die Hauptmenge des Thonerdehydrates auf das Filter und wäscht mit heissem Wasser aus. — Auf diese Art lässt sich der nachtheilige Einfluss der atmosphärischen Kohlensäure völlig vermeiden. — Oder — und diese Methode wendet man zweckmässig an, wenn wenig Thonerde und viel Kalk vorhanden ist — man fällt wie in A. 1., filtrirt, wäscht den Niederschlag zwei oder drei Mal mit heissem Wasser, löst ihn sodann in Salzsäure, erhitzt die Lösung zum Sieden, fällt sie dann wieder mit Ammon und filtrirt, nach geeignetem Absitzen, die Lösung, welche die zuerst mitgefällte Spur Kalk enthält, zu der die Hauptmenge enthaltenden.
2. Solche, welche auf der Fällbarkeit der Thonerde durch doppelt-kohlensaures Natron oder kohlensauren Baryt beruhen.
a. Thonerde von Magnesia (und von kleinen Mengen Kalk). Man setzt zu der mässig sauren, in einem Kolben oder zu bedeckenden Becherglase enthaltenen, ziemlich verdünnten Flüssigkeit eine kalt bereitete Auflösung von doppelt-kohlensaurem Kali oder Natron, so lange noch Aufbrausen erfolgt und ein Niederschlag entsteht, lässt 12 Stunden stehen, decantirt und filtrirt (§. 31) und benutzt zum Auswaschen kohlensaures Wasser (welches man in der Art leicht herstellt, dass man zu einer ganz verdünnten Lösung von doppelt-kohlensaurem Kali oder Natron eine kleine, zur Sättigung der Base unzureichende, Menge Salzsäure setzt). — Der Niederschlag ist alkalihaltiges Thonerdehydrat, in Auflösung hat man die gesammte Magnesia. Ersteren löst man in Salzsäure und fällt die Thonerde unter Salmiakzusatz mit Ammon (§. 83. a.), letztere schlägt man als basisch phosphorsaure Ammoniakmagnesia nieder (§. 82. 2.). — Resultate genau.
Diese Methode lässt sich auch zur gleichzeitigen Abscheidung des Kalks und der Magnesia von Thonerde anwenden, jedoch nur dann mit befriedigendem Resultat, wenn die Menge des Kalks gering ist. — Man verdünne in solchem Falle die Flüssigkeit stark, ehe man doppelt-kohlensaures Natron zusetzt und fälle in zu verschliessendem Kolben.
b. Thonerde von Magnesia und Kalk. Man versetzt die schwach saure, verdünnte Flüssigkeit mit aufgeschlämmtem kohlensauren Baryt im mässigen Ueberschuss, lässt in der Kälte 12 Stunden stehen, decantirt und filtrirt (§. 31) und bestimmt im Niederschlag die Thonerde nach §. 124. 1. B. 3., im Filtrat Magnesia und Kalk nach §. 122.
3. Solche, welche auf der Unlöslichkeit einzelner Salze der alkalischen Erden beruhen.
a. Baryt und Strontian von Thonerde. Man fällt mit Schwefelsäure den Baryt und Strontian (§§. 79 und 80), im Filtrat die Thonerde nach §. 83. a. Diese Methode ist bei Baryt jeder anderen vorzuziehen.
b. Kalk von Thonerde. Man setzt zur Auflösung Ammon, bis eben ein bleibender Niederschlag entsteht, fügt Essigsäure zu, bis er sich wieder gelöst hat, dann etwas essigsaures Ammon und zuletzt oxalsaures Ammon im geringen Ueberschuss (§. 81. 2. b. β.), filtrirt, nach dem Absitzen in der Kälte, den kleesauren Kalk ab und fällt die Thonerde nach §. 83. a.
2. Trennung des Chromoxyds von den alkalischen Erden.
Handelt es sich darum, die sämmtlichen alkalischen Erden gleichzeitig von dem Chromoxyd zu trennen, so führt man am besten das Chromoxyd in Chromsäure über. Man vermischt zu dem Behuf die gepulverte Substanz mit 2 Theilen reinem kohlensauren Natron und 2½ Theilen Salpeter und erhitzt in einem Porzellantiegel zum Schmelzen. Beim Behandeln der geschmolzenen Masse mit heissem Wasser löst sich das Chrom als chromsaures Alkali (in dem es nach §. 104 zu bestimmen ist), im Rückstande bleiben die alkalischen Erden im kohlensauren oder auch (Magnesia) kaustischen Zustande.
Dass Baryt und, wenngleich minder genau, Strontian vom Chromoxyd auch durch Schwefelsäure, welche man zur sauren Lösung setzt, getrennt werden können, braucht kaum erwähnt zu werden. Durch Ammon lässt sich Chromoxyd nicht von den alkalischen Erden trennen, indem — auch bei Abschluss aller Kohlensäure — Antheile der letzteren, mit dem Chromoxyd verbunden, niederfallen. — Kalk kann aus Lösungen, welche Chromoxydsalz enthalten, durch oxalsaures Ammon nicht vollständig gefällt werden; wohl aber durch Schwefelsäure und Alkohol (§. 81. 1.).
III. Trennung des Chromoxyds von der Thonerde.
§. 125.
Man schmelzt die Oxyde mit dem doppelten Gewichte salpetersauren Kalis und dem vierfachen an kohlensaurem Natron in einem Platintiegel, behandelt die geschmolzene Masse mit siedendem Wasser, spült Alles aus dem Platintiegel in eine Porzellanschale oder ein Becherglas, setzt ziemlich viel chlorsaures Kali hinzu, übersättigt schwach mit Chlorwasserstoffsäure, dampft zur Syrupconsistenz ein und fügt während des Eindampfens portionenweise noch mehr chlorsaures Kali zu, um die freie Salzsäure wegzuschaffen. Man verdünnt jetzt mit Wasser und fällt die Thonerde durch kohlensaures Ammon oder Ammon nach §. 83. a. Sie fällt frei von Chromoxyd nieder. Im Filtrate bestimmt man das Chrom nach §. 104. — Unterlässt man das Eindampfen mit Salzsäure und chlorsaurem Kali, so wird durch die in der Flüssigkeit enthaltene salpetrige Säure ein Theil der Chromsäure reducirt, und es fällt somit bei Zusatz von Ammon mit der Thonerde Chromoxyd nieder (Dexter)[39].
Vierte Gruppe.
Zinkoxyd, Manganoxydul, Nickeloxydul, Kobaltoxydul, Eisenoxydul, Eisenoxyd.
I. Trennung der Oxyde der vierten Gruppe von den Alkalien.
§. 126.
A. Allgemeine Methoden.
1. Sämmtliche Oxyde der vierten Gruppe von Ammon. Man verfährt wie bei der Trennung des Chromoxyds und der Thonerde von Ammon (§. 123). (Man hat dabei zu beachten, dass die Oxyde der vierten Gruppe, mit Salmiak geglüht, sich folgendermaassen verhalten. Eisenoxyd wird zum Theil als Chlorid verflüchtigt, Manganoxyde verwandeln sich in oxydoxydulhaltiges Manganchlorür, Nickel- und Kobaltoxyde gehen in regulinische Metalle über, Zinkoxyd verflüchtigt sich bei Luftzutritt als Chlormetall, H. Rose.)
2. Sämmtliche Oxyde der vierten Gruppe von Kali und Natron. Man versetzt mit Ammon bis neutral, dann mit Schwefelammonium und filtrirt die Schwefelmetalle von der die Alkalien enthaltenden Flüssigkeit ab. Bei der Ausführung hat man die beim Schwefelnickel (§. 87. b.) angegebenen Vorsichtsmaassregeln wohl zu beachten, andernfalls bleibt ein Theil desselben gelöst. Das Filtrat wird mit Salzsäure angesäuert, eingedampft, der Schwefel abfiltrirt, das Filtrat zur Trockne gebracht, der Rückstand zur Entfernung der Ammonsalze geglüht und die Alkalien nach den §. 120 angeführten Methoden bestimmt.
B. Specielle Methoden.
1. Zinkoxyd von Kali und Natron, durch Ausfällen des Zinks mit Schwefelwasserstoff aus der Lösung der essigsauren Salze (s. §. 128. B. 2. a.).
2. Nickeloxydul und Kobaltoxydul von den Alkalien, durch Glühen der Chlormetalle im Wasserstoffstrom (s. §. 128. B. 4.).
3. Eisenoxyd von Kali und Natron, durch Ausfällen des Eisenoxyds mit Ammon (s. §. 124. 1. A. 1.) oder Erhitzen der salpetersauren Salze (s. §. 124. 1. A. 2.).
4. Manganoxydul von den Alkalien.
a. Man sättigt die Lösung mit Chlor und fällt das Mangan — als Oxydhydrat — mit Ammon, §. 127. B. 4. a. δ.
b. Man fällt das Mangan mit Bleihyperoxyd (Gibbs); siehe §. 127. B. 4. a. α. Die Säure, an welche die Basen gebunden sind, kann Salzsäure, Salpetersäure oder Schwefelsäure sein. Bei frei gegebener Wahl wähle man erstere.
c. Man erhitzt die salpetersauren Salze (Deville), siehe §. 127. B. 4. a. γ.
II. Trennung der Oxyde der vierten Gruppe von den alkalischen Erden.
§. 127.
Zinkoxyd von Baryt: A,-B. 1. 2. 5, — von Strontian: A,-B. 1. 2. 5, — von Kalk: A,-B. 2. 5, — von Magnesia: A,-B. 2.
Manganoxydul von Baryt: A,-B 1. 4, — von Strontian: A,-B. 1. 4, — von Kalk: A. B. 4, — von Magnesia: A,-B. 4.
Nickel- und Kobaltoxydul von Baryt und Strontian: A,-B. 1. 5. 7, — von Kalk: A,-B. 5. 7, — von Magnesia: A,-B. 6.
Eisenoxyd von Baryt und Strontian: A,-B. 1. 3, — von Kalk: A,-B. 3, — von Magnesia: A,-B. 3.
A. Allgemeine Methode.
Sämmtliche Oxyde der vierten Gruppe von den alkalischen Erden. Man fällt nach Zusatz von Salmiak (und, wenn sauer, Ammon) mit Schwefelammonium wie in §. 126. A. 2". Man sehe darauf, dass das Schwefelammonium völlig mit Schwefelwasserstoff gesättigt und frei von kohlensaurem Ammon sei, und wende es in genügendem Ueberschuss an. Der Niederschlag ist mit Wasser, dem man etwas Schwefelammonium zugesetzt hat, rasch und, so weit thunlich, bei Luftabschluss auszuwaschen. — Das Filtrat säuert man mit Salzsäure an, erhitzt, filtrirt den Schwefel ab und trennt die alkalischen Erden nach §. 122.
B. Specielle Methoden.
1. Baryt und Strontian von sämmtlichen Oxyden der vierten Gruppe. Man fällt aus der sauren Lösung den Baryt und Strontian mit Schwefelsäure (§. 79 und 80). (Bei Baryt jeder anderen Methode vorzuziehen.)
2. Zinkoxyd von den alkalischen Erden. Man verwandelt die Basen in essigsaure Salze und fällt aus der Lösung das Zink nach §. 85. b.
3. Eisenoxyd von den alkalischen Erden.
a. Man fällt die verdünnte Lösung mit doppelt-kohlensaurem Natron oder mit kohlensaurem Baryt (s. §. 124. 1. B. 2.).
b. Man fällt das Eisenoxyd mit bernsteinsaurem Ammon (§. 90. 1. c.).
c. Man zersetzt die salpetersauren Salze durch Hitze (§. 124. 1. A. 2.).
d. Man setzt zu der mässig verdünnten Lösung kohlensaures Natron, bis dieselbe fast neutral und tief braunroth geworden ist, fügt essigsaures Natron zu, kocht und filtrirt den braunrothen Niederschlag, der alles Eisenoxyd in Form eines basischen Salzes enthält, ab. Während des Filtrirens ist die Flüssigkeit stets am Sieden zu erhalten. Das Auswaschen geschieht mit siedendem Wasser.
e. (Nicht anwendbar auf Magnesia.) Man fällt mit Ammon und verfährt dabei genau nach §. 124. 1. B. 1. — Will man diese Methode auch bei Gegenwart von Magnesia anwenden, so löst man das magnesiahaltige Eisenoxydhydrat wieder in Salzsäure und fällt mit doppelt-kohlensaurem Natron.
4. Manganoxydul von den alkalischen Erden.
a. Methoden, welche sich auf die Abscheidung des Mangans als Oxyd oder Hyperoxyd gründen.
α. Nach Gibbs[40]. Man setzt der vollkommen neutralen Lösung der Basen, welche an Salzsäure, Salpetersäure oder — bei Magnesia — auch Schwefelsäure gebunden sein können (sind neben den alkalischen Erden Alkalien zugegen, so ist Salzsäure, andernfalls Salpetersäure vorzuziehen), reines Bleihyperoxyd[41] zu (auf 1 Grm. Substanz 5 Grm. Hyperoxyd) und digerirt bei etwa 85° C. unter öfterem Umrühren eine Stunde lang, filtrirt den Niederschlag, der alles Mangan — wahrscheinlich als Oxyd — enthält, ab und wäscht ihn mit siedendem Wasser aus. (Ist Magnesia zugegen, so setzt man vor dem Filtriren der erkalteten Lösung einige Tropfen Salpetersäure zu.) Im Filtrate bestimmt man die alkalischen Erden (und Alkalien) nach §. 121 und 122. Der Niederschlag wird geglüht, in starker Salpetersäure gelöst und Mangan und Blei nach §. 130 getrennt. (Einigermaassen umständlich. — Gegenwart von etwas freier Salzsäure schadet nicht, wohl aber freie Salpetersäure und Schwefelsäure; vergl. Will, Ann. der Chem. und Phar. 86. 62.)
β. Nach Schiel[42]. Man leitet in die salzsaure Lösung, nachdem man sie mit kohlensaurem Natron fast neutralisirt und mit essigsaurem Natron versetzt hat, Chlorgas. Hierdurch zersetzt sich das essigsaure Manganoxydul und alles Mangan scheidet sich als Hyperoxyd aus. Die alkalischen Erden bleiben gelöst.
γ. Nach Deville[43]. Die Basen müssen als Nitrate vorhanden sein. Man erhitzt in einer bedeckten Platinschale auf 200–250°, bis alle Bildung von Dämpfen aufhört und die Masse schwarz geworden, und verfährt im Uebrigen nach §. 124. 1. A. 2. — Unter dem Einflusse einer kleinen Menge organischer Substanz oder auch einer zu starken Hitze können sich Spuren von Manganhyperoxyd reduciren und in salpetersaurem Ammon lösen; man findet sie dann bei der Magnesia.
δ. Man sättigt die Lösung mit Chlorgas (bei sehr kleinen Mengen von Mangan genügt Zusatz von Chlorwasser) und fällt das Mangan als Oxydhydrat durch doppelt-kohlensaures Natron oder kohlensauren Baryt H. (Rose). Wenn viel Kalk, Baryt oder Strontian zugegen ist, fällt man zuerst mit Ammon, filtrirt, wäscht aus, löst den Niederschlag nochmals in Salzsäure und fällt nun erst mit doppelt-kohlensaurem Natron. (Man hüte sich davor, dadurch, dass man Chlor in eine viel Salmiak enthaltende Lösung allzulange einleitet, Chlorstickstoff zu erzeugen.)
b. Methoden, welche sich auf die volumetrische Bestimmung des Mangans gründen, nach Bunsen und Krieger[44].
α. Mangan von Magnesia. Man fällt mit Natronlauge (§. 86. 1. b.). Der wohl ausgewaschene Niederschlag wird geglüht und gewogen. Wenn die Menge der Magnesia genügend ist, hat der Rückstand die Formel
Mn2O3,MgO + xMgO.
Man behandelt eine gewogene Probe nach §. 112, Anhang, findet so die Menge des Mangans (1 Aeq. Chlor, beziehungsweise 1 Aeq. in Freiheit gesetztes Jod entspricht 1 Aeq. Mn2O3) und aus der Differenz die der Magnesia. —
β. Von Baryt und Strontian. Man fällt mit kohlensaurem Natron (§. 86. 1. a.). Der wohl ausgewaschene Niederschlag hat die Formel
Mn2O3, BaO + xBaO, CO2.
Man behandelt eine Probe wie in α. und findet so die Menge des Mangans. Die des kohlensauren Baryts ergiebt sich, wenn man das Manganoxyd abzieht von dem gewogenen Niederschlag und zu der Differenz so viel Kohlensäure zuzählt, als durch das Manganoxyd ausgetrieben worden ist, d. h. für je 1 Aeq. Mn2O3, 1 Aeq. CO2.
γ. Von Kalk. Man verfährt wie bei Baryt und Strontian angegeben, befeuchtet aber nach dem Glühen wiederholt mit kohlensaurem Ammon, trocknet ein und glüht gelinde, bis das Gewicht constant bleibt.
NB. Diese Art der volumetrischen Bestimmung des Mangans setzt voraus, dass mehr als 1 Aeq. MgO, CaO etc. auf je 1 Aeq. Mn2O3 vorhanden ist, denn im anderen Falle enthält der Rückstand neben Mn2O3 auch Mn2O3, MnO. — Um auch in solchem Falle die Methode anwenden zu können, löst man, nach Krieger, eine Probe des gewogenen Niederschlages auf, setzt die Hälfte ihres Gewichtes Zinkoxyd zu, fällt mit kohlensaurem Natron, bestimmt die Menge des Niederschlages nach längerem Glühen an der Luft und wendet den so erhaltenen Rückstand oder einen aliquoten Theil desselben zur volumetrischen Bestimmung an. In diesem ist nun alles Mangan als Mn2O3 enthalten.
5. Kobaltoxydul, Nickeloxydul und Zinkoxyd von Baryt, Strontian und Kalk. Man versetzt mit kohlensaurem Natron im Ueberschuss, fügt Cyankalium zu, erwärmt sehr gelinde, bis alles gefällte kohlensaure Kobaltoxydul, Nickeloxydul und Zinkoxyd wieder in Lösung ist, und filtrirt die kohlensauren alkalischen Erden von der Lösung der Cyanmetalle in Cyankalium ab. Erstere werden in verdünnter Salzsäure gelöst und nach §. 122 getrennt, letztere scheidet man nach §. 128.
6. Kobalt- und Nickeloxydul von Magnesia. Man fällt die Lösung durch eine Mischung von unterchlorigsaurer Kali- und Aetzkali-Lösung. Den Niederschlag, welcher aus Nickelsuperoxyd, Kobaltoxyd und Magnesiahydrat besteht, digerirt man nach völligem Auswaschen noch feucht bei 30–40°C. mit einer überschüssigen Lösung von Quecksilberchlorid. Dabei bildet sich ein Doppelsalz von MgCl + 3HgCl und die Talkerde wird aufgelöst, während eine entsprechende Quantität von basischem Quecksilberchlorid ausgefällt wird (Ulgren, Berzel. Jahresber. 21. 146). Die Lösung und das Waschwasser dampft man unter Zusatz von reinem Quecksilberoxyd ein und bestimmt die Magnesia nach §. 82. 3. b. — Die Oxyde des Nickels und Kobalts werden zur Abscheidung des Quecksilbers geglüht und auf unten anzugebende Weise geschieden.
7. Kobalt- und Nickeloxydul von Baryt, Strontian, Kalk. Man glüht die Chlormetalle in Wasserstoffgas (§. 128. B. 4.).
III. Trennung der Oxyde der vierten Gruppe von denen der dritten Gruppe und von einander.
§. 128.
Uebersicht: Thonerde von Chromoxyd: B. 1. a, — von Zinkoxyd: A. 1 u. 2, B. 2. a, 8. a, — von Manganoxydul: A. 1. u. 2, — B. 1. a, 5. b u. c, 10. c, — von Nickeloxydul: A. 1 u. 2, B. 1. b, 8. a, — von Kobaltoxydul: A. 1 u. 2, B. 1. b, 8. a, — von Eisenoxydul: A. 1 u. 2, B. 1. a u. b, — von Eisenoxyd: A. 2, B. 1. a u. b, 3. a, 10. a.
Chromoxyd von Thonerde: B. 1. a, — von Zinkoxyd, Manganoxydul, Nickeloxydul, Kobaltoxydul und Eisenoxydul: A. 1 u. 2, B. 5. a, — von Eisenoxyd: A. 2, B. 3. a, 5. a.
Zinkoxyd von Thonerde: A. 1 u. 2, B. 2. a, 8. a, — von Chromoxyd: A. 1 u. 2, B. 5. a, — von Manganoxydul: B. 2. a, 5. b u. c, 10. d, — von Nickeloxydul: B. 2. a u. c, 3. c, 9, — von Kobaltoxydul: B. 2. a u. c, 3. c, 8. c, 9, — von Eisenoxyd: A. 1, B. 2. a, 6, 9. b.
Manganoxydul von Thonerde: A. 1 u. 2, B. 1. a, 5. b u. c, 10. c, — von Chromoxyd: A. 1 u. 2, B. 5. a, — von Zinkoxyd: B. 2. a, 5. b u. c, 10. d, — von Nickeloxydul: B. 2. b u. c, 4, 5. b, c u. d, — von Kobaltoxydul: B. 2. b u. c, 4, 8. d, — von Eisenoxyd: A. 1, B. 5. c, 6, 10. c.
Nickeloxydul von Thonerde: A. 1 u. 2, B. 1. b, 8. a, — von Chromoxyd: A. 1 u. 2, B. 5. a, von Zinkoxyd: B. 2. a u. c, 3. c, 9, — von Manganoxydul: B. 2. b u. c, 4, 5. b, c u. d, — von Kobaltoxydul: B. 5. d, 8. b, — von Eisenoxyd: A. 1, B. 2. b, 6.
Kobaltoxydul von Thonerde: A. 1 u. 2, B. 1. b, 8. a, — von Chromoxyd: A. 1 u. 2, B. 5. a, — von Zinkoxyd: B. 2. a u. c, 3. c, 8. c, 9, — von Manganoxydul: B. 2. b u. c, 4, 8. d, von Nickeloxydul: B. 5. d, 8. b, — von Eisenoxyd: A. 1, B. 2. b, 6, 7.
Eisenoxydul von Thonerde: A. 1 u. 2, B. 1. a u. b, — von Chromoxyd: A. 1 u. 2, — von Eisenoxyd: A. 1, B. 3. b, 10. b, 11.
Eisenoxyd von Thonerde: A. 2, B. 1. a u. b, 3. a, 10. a, — von Chromoxyd: A. 2, B. 3. a, B. 5. a, — von Zinkoxyd: A. 1, B. 2. a, 6, 9. b, — von Manganoxydul: A. 1, B. 5. c, 6, 10. c, — von Nickeloxydul: A. 1, B. 2. b, 6, — von Kobaltoxydul: A. 1, B. 2. b, 6, 7, — von Eisenoxydul: A. 1, B. 3. b, 10. b, 11.
A. Allgemeine Methoden.
1. Methode, welche auf der Fällbarkeit einiger Oxyde durch kohlensauren Baryt beruht.
Eisenoxyd, Thonerde und Chromoxyd von allen übrigen Basen der vierten Gruppe.
Man versetzt die in einem Kolben enthaltene, ein wenig freie Säure enthaltende, hinlänglich verdünnte Lösung (ist viel freie Säure zugegen, sättigt man den grössten Theil derselben mit kohlensaurem Natron) mit in Wasser fein aufgeschlämmtem kohlensauren Baryt in mässigem Ueberschuss, verstopft und lässt in der Kälte unter öfterem Umschütteln längere Zeit stehen. Hierdurch wird Eisenoxyd, Thonerde und Chromoxyd vollständig abgeschieden (die Abscheidung des Chromoxydes erfordert am meisten Zeit), während die anderen Basen gelöst bleiben (nur von Kobaltoxydul schlagen sich meist Spuren mit nieder). Man decantirt, rührt mit kaltem Wasser auf, lässt absitzen, decantirt nochmals, filtrirt und wäscht mit kaltem Wasser aus. Der Niederschlag enthält ausser den gefällten Oxyden kohlensauren Baryt, das Filtrat ausser den nicht gefällten Oxyden ein Barytsalz. —
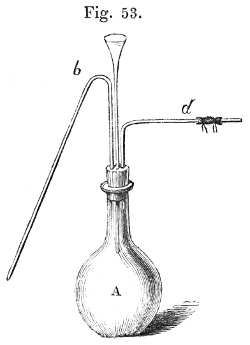
Sollte Eisenoxydul zugegen gewesen sein, und man die Absicht hegen, dies auf die genannte Art von Eisenoxyd etc. zu trennen, so muss während der ganzen Operation die Luft abgeschlossen werden. Man nimmt alsdann die Auflösung der Substanz, die Fällung, wie das Auswaschen durch Decantation, in einem Kolben (A Fig. 53) vor, durch welchen man Kohlensäure leitet (d). Das Nachfüllen des Auswaschwassers geschieht durch ein Trichterrohr, das Ablassen durch einen im Kork verschiebbaren Heber (b), welche beide luftdicht im Stopfen eingepasst sind.
(Scheerer wendet zur Trennung des Eisenoxyds von Oxydul die in einer Kohlensäureatmosphäre durch Erhitzen mit concentrirter Schwefelsäure bereitete Lösung an, lässt erkalten, fügt Eis zu, bis zur geeigneten Verdünnung, sättigt annähernd mit kohlensaurem Ammon und kocht, unter fortwährendem Einleiten von Kohlensäure, die Flüssigkeit längere Zeit mit sehr fein zerriebenem Magnesit, wodurch alles Eisenoxyd gefällt wird.)
2. Methode, welche auf der Ausfällung der Oxyde der vierten Gruppe durch Schwefelnatrium aus durch Weinsäure vermittelter alkalischer Lösung beruht.
Thonerde und Chromoxyd von den Oxyden der vierten Gruppe. Man versetzt die Lösung mit Weinsteinsäure, dann mit reiner Natron- oder Kalilauge, bis die Flüssigkeit wieder klar ist, fügt Schwefelnatrium zu, so lange noch ein Niederschlag entsteht, lässt absitzen, bis die überstehende Flüssigkeit nicht mehr grünlich oder bräunlich gefärbt erscheint, decantirt, rührt den Niederschlag mit schwefelnatriumhaltigem Wasser auf, decantirt nochmals, bringt nun den alle Metalle der vierten Gruppe enthaltenden Niederschlag auf ein Filter, wäscht ihn mit schwefelnatriumhaltigem Wasser aus und trennt im Niederschlage die Metalle nach B. — Das Filtrat verdampft man unter Zusatz von salpetersaurem Kali zur Trockne, schmelzt den Rückstand und trennt die Thonerde von der erzeugten Chromsäure nach §. 125.
B. Speciellere Methoden.
1. Methoden, welche auf der Löslichkeit der Thonerde in ätzenden Alkalien beruhen.
a. Thonerde von Eisenoxyd und Oxydul, Chromoxyd und kleinen Mengen von Manganoxydul (nicht aber von Nickel- und Kobaltoxydul). Man erhitzt die saure ziemlich concentrirte Lösung in einem Kolben zum Sieden, nimmt vom Feuer und reducirt das vorhandene Eisenoxyd durch schwefligsaures Natron. Die noch einige Zeit im Sieden erhaltene Flüssigkeit neutralisirt man mit kohlensaurem Natron, fügt dann reine Natron- oder Kalilauge[45] im Ueberschuss zu und kocht längere Zeit. Bei Anwesenheit von viel Eisen muss der Niederschlag schwarz und körnig werden, zum Zeichen, dass er in Oxyduloxyd übergegangen ist. (Das anfängliche, dem Kochen vorausgehende Stossen wird sowohl durch einen eingelegten, spiralförmigen Platindraht, als auch durch beständiges Hin- und Herbewegen der Flüssigkeit vermieden. Sobald dieselbe wirklich kocht, hört das Stossen von selbst auf.) Man lässt jetzt absitzen, indem man vom Feuer nimmt, giesst die klare Flüssigkeit durch ein nicht zu poröses Filter, kocht den Niederschlag — der Sicherheit halber — nochmals mit neu zugefügter Natronlauge und wäscht ihn erst durch Decantiren, dann auf dem Filter mit heissem Wasser aus. Das alkalische Filtrat säuert man mit Salzsäure an, kocht mit etwas chlorsaurem Kali (§. 124. 1. A. 1.), concentrirt durch Abdampfen und fällt daraus die Thonerde nach §. 83. a. (Journ. f. prakt. Chem. 45. 261). Das Kochen der gefällten Oxyde mit Natronlauge geschieht — wenn man eine etwas grosse Silber- oder Platinschale hat — besser in einer solchen. — Man vermeide wohl thon- und kieselerdehaltige Natronlauge.
Ist Chromoxyd zugegen gewesen, so findet sich dies zwar der Hauptmasse nach bei dem Eisenoxyd, eine kleine Menge ist aber zu Chromsäure oxydirt worden und findet sich daher in der von der Thonerde abfiltrirten Flüssigkeit.
b. Thonerde von Eisenoxyd und Oxydul, Kobalt- und Nickeloxydul. Man schmelzt die Oxyde mit Kalihydrat im Silbertiegel, kocht die Masse mit Wasser und filtrirt die alkalische, die Thonerde enthaltende Flüssigkeit von den thonerdefreien, aber kalihaltigen, Oxyden ab (H. Rose).
2. Methoden, welche auf dem verschiedenen Verhalten der Schwefelmetalle zu Säuren oder der essigsauren Lösungen zu Schwefelwasserstoff beruhen.
a. Zinkoxyd von Thonerde und den Oxyden der vierten Gruppe. Man fällt die von unorganischen Säuren freie, überschüssige Essigsäure in genügender Menge enthaltende Lösung der essigsauren Salze durch Schwefelwasserstoff, wodurch nur das Zink niedergeschlagen wird (§. 85. b). Die Oxyde erhält man in der Regel am leichtesten in essigsaurer Lösung, indem man sie in schwefelsaure Salze verwandelt und dann essigsauren Baryt in genügender Menge zufügt. — Man leitet alsdann, ohne zu erwärmen und ohne abzufiltriren, in die, nöthigenfalls noch mit Essigsäure versetzte, Flüssigkeit Schwefelwasserstoff. — Fällt der Niederschlag, wie dies zuweilen der Fall ist, grau aus, so kann man, wenn mitgefälltes Schwefeleisen Ursache der Färbung ist, dadurch helfen, dass man gelinde erwärmt und dann nochmals Schwefelwasserstoff einleitet. Der Niederschlag, ein Gemenge von Schwefelzink und schwefelsaurem Baryt, wird mit schwefelwasserstoffhaltigem Wasser ausgewaschen. Man erhitzt ihn dann mit Salzsäure, filtrirt und bestimmt im Filtrat das Zink nach §. 85. a. — In der von dem Schwefelzink abfiltrirten Flüssigkeit bestimmt man, nach Ausfällung des Barytes, die anderen Oxyde.
b. Kobalt- und Nickeloxydul von Manganoxydul und den Oxyden des Eisens. Man fällt die salpetersäurefreie Lösung, nachdem man etwaige freie Säure durch Ammon abgestumpft hat, mit Schwefelammonium und fügt dann sehr verdünnte Salzsäure (H. Rose) oder Essigsäure (Wackenroder) zu. Hierdurch löst sich Schwefelmangan und Schwefeleisen, während Schwefelkobalt und, wenngleich weniger vollkommen, Schwefelnickel ungelöst bleiben. — Behandelt man die aus dem Filtrat durch Zusatz von Ammon und Schwefelammonium neuerdings gefällten Schwefelmetalle nochmals mit verdünnter Salzsäure, so sind die Resultate sehr annähernd.
c. Kobalt- und Nickeloxydul von Manganoxydul und Zinkoxyd.
α. Man erhitzt das gewogene Gemenge der Oxyde in einem in eine Röhre geschobenen Porzellan- oder Platinschiffchen zum dunkeln Rothglühen, während man Schwefelwasserstoffgas darüber leitet. Nachdem die erzeugten Schwefelmetalle im Gasstrome erkaltet sind, digerirt man sie mehrere Stunden lang mit kalter verdünnter Salzsäure, welche nur das Schwefelmangan (und Schwefelzink) löst. Die Schwefelverbindungen des Nickels und Kobalts bleiben rein zurück (Ebelmen)[46].
β. Man fällt mit kohlensaurem Natron, filtrirt, wäscht aus, glüht, mischt 1 Thl. mit 1,5 Thl. Schwefel und 0,75 Soda, erhitzt in einem Retörtchen möglichst stark ½ Stunde lang. Nach dem Erkalten zieht man das erzeugte Schwefelzink (und Schwefelmangan) mit verdünnter Salzsäure (1 : 10) aus (Brunner)[47].
3. Methoden, welche auf dem verschiedenen Verhalten der Oxyde zu Wasserstoff in der Glühhitze beruhen.
a. Eisenoxyd von Thonerde und Chromoxyd.
α. Nach Rivot[48]. Man fällt mit Ammon, erhitzt, filtrirt, glüht, wägt, zerreibt und wägt eine Portion in einem kleinen Porzellannachen ab. Diesen bringt man in eine horizontal liegende Porzellanröhre, in deren eines Ende man durch Schwefelsäure und Chlorcalcium getrocknetes Wasserstoffgas einströmen lässt. Das andere Ende ist durch einen Stopfen verschlossen, in den eine engere, offene Glasröhre eingepasst ist. Nachdem die Luft aus dem Apparate getrieben ist, erhitzt man die Porzellanröhre allmälig zum Rothglühen und unterhält diese Temperatur so lange sich noch Wasser bildet (etwa 1 Stunde lang). Man lässt die Röhre unter fortwährendem Einströmen von Wasserstoff erkalten, nimmt den Nachen heraus und wägt ihn. Der Gewichtsverlust giebt die Menge des an Eisen zu Oxyd gebunden gewesenen Sauerstoffs an. — Will man die Oxyde getrennt bestimmen, was namentlich dann nöthig erscheint, wenn viel Thonerde und wenig Eisenoxyd zugegen ist, so behandelt man das Gemenge von Thonerde, Chromoxyd und metallischem Eisen mit einer Mischung von 1 Salpetersäure und 30–40 Wasser (oder mit Wasser, dem man nach und nach sehr wenig Salpetersäure zusetzt). Das Eisen löst sich, Thonerde und Chromoxyd bleiben zurück. Diese wägt man direct, jenes fällt man nach Kochen der Lösung durch Ammon. — Die Probeanalysen, welche Rivot mittheilte, sind sehr befriedigend.
β. Deville leitet, nach geschehener Reduction durch Wasserstoff (wie in α.), erst Chlorwasserstoff, dann wieder Wasserstoff durch die Röhre. Die Thonerde bleibt rein zurück, das Eisen verflüchtigt sich als Chlorür und wird entweder aus dem Verlust oder direct bestimmt. Soll letzteres geschehen, so löst man das in den Röhren und der tubulirten Vorlage befindliche Chlorür dadurch auf, dass man verdünnte Salzsäure zum Kochen erhitzt und die Dämpfe in die Porzellanröhre leitet. Der Tubus der Vorlage wird dabei abwärts gerichtet. (Deville hat seine Methode nur zur Trennung des Eisenoxyds von der Thonerde benutzt; offenbar wird sie sich aber auch zu der des Eisenoxyds von Chromoxyd eignen.)
Anhang: Zerlegung des Chromeisensteins (nach Rivot)[49].
Man behandelt das fein gepulverte und geschlämmte Mineral nach α. Bei lebhafter Rothglühhitze wird in einer Stunde alles Eisenoxydul reducirt. Man digerirt die im Wasserstoffstrome erkaltete Masse 24 Stunden lang mit verdünnter Salpetersäure und hat dann Eisen, Kalk und Magnesia in Lösung, — Chromoxyd, Thonerde und Kieselsäure im Rückstand.
b. Eisenoxyd von Eisenoxydul. Hat man eine Verbindung, welche Eisenoxyd und Eisenoxydul, sonst aber keine Substanzen oder wenigstens keine solchen enthält, die durch Glühen in Wasserstoffgas verändert werden, so glüht man sie in Wasserstoffgas heftig, lässt darin erkalten und erfährt so — als Gewichtsverlust — den Sauerstoff, der mit dem Eisen verbunden war. Die Menge des letzteren lässt sich je nach Umständen durch directes Wägen des Rückstandes oder durch eine weitere Analyse desselben feststellen. — Die Operation kann man entweder so ausführen wie es in a. angegeben ist, oder auch nach der in §. 88 beschriebenen und durch Fig. 42 erläuterten Weise. — Will man zur Controle das erzeugte Wasser wägen, so kann man den in §. 19 (Fig. 18) beschriebenen Apparat wählen. Der Gasometer ist alsdann statt mit Luft mit Wasserstoff zu füllen.
c. Kobalt- und Nickeloxydul von Zinkoxyd. Nach Ullgren (Berz. Jahresber. 21. 145) fällt man unter den beim Zink nöthigen Vorsichtsmaassregeln (§. 85) die Lösung mit kohlensaurem Natron. Die Niederschläge werden sorgfältig mit kochendem Wasser ausgewaschen, getrocknet, geglüht und gewogen. Man zerreibt sie alsdann fein, bringt einen abgewogenen Theil des Pulvers in die Kugel einer Kugelröhre und erhitzt dieselbe, während man einen langsamen Strom von Wasserstoff durchleitet, zum anfangenden Glühen. Sobald kein Wasser mehr gebildet wird, lässt man die Masse im Wasserstoffstrome erkalten. Sie enthält alles Kobalt und Nickel als Metall, alles Zink als Oxyd. Jetzt wird das Rohr an einem Ende zugeschmolzen, mit einer concentrirten Lösung von kohlensaurem Ammon gefüllt, verkorkt und 24 Stunden lang in gelinder Wärme (z. B. bei 40°) gelassen. Das Zinkoxyd löst sich hierbei vollständig auf unter Zurücklassung des Kobalts und Nickels, welche noch mehrmals mit kohlensaurem Ammon ausgewaschen, dann getrocknet und gewogen werden. Die Quantität des Zinkoxyds erfährt man durch behutsames Abdampfen der ammoniakalischen Lösung und Glühen des Rückstandes.
4. Methoden, die auf dem verschiedenen Verhalten der Chloride zu Wasserstoff in der Glühhitze beruhen.
Kobalt- und Nickeloxydul von Manganoxydul. Man scheidet zuerst die Oxyde in reiner Form ab. Dies geschieht bei einer von Ammonsalzen freien Lösung ganz einfach durch Fällung mit Natronlauge. Bei Gegenwart von sehr viel Ammonsalzen fällt man am zweckmässigsten mit Schwefelammonium, löst die ausgewaschenen Schwefelmetalle in Königswasser und fällt alsdann diese Lösung mit Natronlauge.
Die Oxyde oder einen gewogenen Theil derselben bringt man in eine Kugelröhre und setzt sie in einem Strome von trockenem Chlorwasserstoffgas einer mässigen Glühhitze aus, bis sie völlig in Chlormetalle verwandelt sind, bis demnach kein Wasser mehr gebildet wird, wozu eine lange Zeit erforderlich ist. — Man leitet alsdann, während man die Kugel stark erhitzt, trockenes Wasserstoffgas über die Chlormetalle und setzt dies so lange fort, bis nur noch schwache Nebel bemerklich sind, wenn man einen mit Ammon befeuchteten Glasstab dem Ausgange der Kugelröhre nähert. Kobalt- und Nickelchlorür werden hierdurch zu Metall reducirt, während das Manganchlorür unverändert bleibt. — Man lässt im Wasserstoffstrom erkalten und stellt sodann die Kugelröhre in einen Cylinder mit Wasser. Das Chlormangan kommt zum grossen Theil in Lösung, zum kleineren schwimmt es als braune Flocken in der Flüssigkeit umher, Kobalt und Nickel setzen sich rasch ab. Man giesst die Lösung sammt den suspendirten leichten Flocken ab, wäscht das Kobalt und Nickel auf einem gewogenen Filter zuerst mit ein wenig ganz verdünnter Salzsäure, dann mit Wasser ab, trocknet und wägt es (vergl. übrigens § 88. b.). Die abgegossene Flüssigkeit sammt den Waschwassern concentrirt man unter Zusatz von etwas Salzsäure und fällt das Mangan mit kohlensaurem Natron (§. 86). — Resultate genau (H. Rose).
5. Methoden, die auf der verschiedenen Fähigkeit, durch Oxydationsmittel in höhere Oxyde, oder durch Chlor in höhere Chloride übergeführt zu werden, beruhen.
a. Chromoxyd von allen Oxyden der vierten Gruppe. Man schmelzt die sämmtlichen Oxyde mit Salpeter und Soda, vergl. §. 125, kocht den Rückstand mit Wasser, setzt eine nicht zu kleine Menge Weingeist zu und erwärmt einige Stunden hindurch. Man filtrirt alsdann, bestimmt im Filtrat das Chrom nach §. 104, im Rückstande die Basen der vierten Gruppe. — Die Theorie dieses Verfahrens ist folgende: Beim Schmelzen werden die Oxyde des Zinks, Kobalts, Nickels, Eisens und Mangans, das des letzteren jedoch nur theilweise, abgeschieden, während sich andererseits mangansaures (vielleicht auch etwas eisensaures) und chromsaures Kali bildet. Beim Kochen mit Wasser kommt dieses nebst übermangansaurem Kali in Auflösung, das durch die Bildung des letzteren entstandene Manganhyperoxyd, sowie die oben erwähnten Oxyde bleiben zurück. Bei Zusatz von Alkohol und gelindem Erwärmen wird das übermangansaure Kali zerlegt unter Abscheidung von Superoxyd. Man hat sonach bei der Filtration in Lösung alles Chrom als chromsaures Alkali, im Rückstand alle Metalle der vierten Gruppe.
Hat man mit der in der Natur vorkommenden Verbindung des Chromoxyds mit Eisenoxydul (dem Chromeisenstein) zu thun, so muss man darauf sehen, dass derselbe höchst fein geschlämmt sei, und dass das Schmelzen lange fortgesetzt werde. Da trotzdem meistens ein Antheil unzerlegt bleibt, was man daran erkennt, dass sich der von Wasser nicht aufgenommene Rückstand nicht vollständig in Salzsäure löst, so bestimmt man das Gewicht des unzersetzten Minerals und zieht es von der angewendeten Gesammtmenge ab. — Nach Calvert glüht man die feingepulverten Chromerze mit 3–4 Thln. Natronkalk und 1 Thl. salpetersaurem Natron 2 Stunden lang zum Behufe ihrer Aufschliessung.
b. Manganoxydul von Thonerde, Nickeloxydul, Zinkoxyd (nicht aber von Kobaltoxydul und den Oxyden des Eisens), nach Gibbs[50]. Man fällt das Mangan mit Bleihyperoxyd und verfährt genau wie bei der Trennung des Mangans von der Magnesia (§. 127. B. 4. a. α.).
c. Manganoxydul von Thonerde, Eisenoxyd, Nickeloxydul und Zinkoxyd (nicht aber von Kobaltoxydul), nach Schiel[51] durch Einleiten von Chlorgas in die mit essigsaurem Natron versetzte Lösung (s. §. 127. B. 4. a. β.).
d. Kobalt- und Manganoxydul von Nickeloxydul (nach H. Rose)[52]. Man verdünnt die salzsaure, in einem geräumigen Kolben befindliche Lösung so mit Wasser, dass auf 2 Grm. der Metalloxyde 1 Liter Wasser kommt, leitet so lange Chlorgas ein, bis die Flüssigkeit ganz damit gesättigt und der leere Raum des Kolbens damit erfüllt ist, setzt aufgeschlämmten kohlensauren Baryt im Ueberschuss zu, lässt unter öfterem Umschütteln 12–18 Stunden in der Kälte stehen und filtrirt das gefällte Kobalt- und Manganoxyd von der alles Nickel enthaltenden Flüssigkeit ab.
Statt des Chlors hat Henry mit gutem Erfolge Brom angewandt. Denham Smith empfiehlt Zusatz einer verdünnten Lösung von Chlorkalk, die durch Zusatz von Schwefelsäure vollständig zersetzt worden ist, so dass kein unterchlorigsaures Salz unzersetzt übrig bleibt (andernfalls würde Nickel mit gefällt werden).
6. Methode, die auf dem verschiedenen Verhalten der bernsteinsauren Salze beruht.
Eisenoxyd von Zinkoxyd, Manganoxydul, Nickel- und Kobaltoxydul. Man setzt zur Lösung, sofern sie nicht stark sauer ist, Salmiak und neutralisirt sie alsdann mit Ammon in der Art, dass der grössere Theil des Eisenoxyds ungefällt, ein ganz kleiner aber gefällt ist, fügt eine Auflösung von neutralem bernsteinsauren (oder auch benzoësauren) Ammon zu und filtrirt das bernsteinsaure Eisenoxyd von der die übrigen Metalle enthaltenden Lösung ab. Die Einzelnheiten des Verfahrens siehe §. 90. 1. c. — Die Trennung ist bei gehöriger Sorgfalt ganz vollständig und namentlich dann zu empfehlen, wenn relativ viel Eisenoxyd zugegen ist.
7. Methode, die auf dem verschiedenen Verhalten der oxalsauren Salze beruht.
Kobaltoxydul von Eisenoxyd. Man versetzt die möglichst neutrale Lösung mit zweifach-kleesaurem Kali (oder mit Oxalsäure und soviel kohlensaurem Kali, dass die Flüssigkeit nur noch mässig sauer reagirt) und lässt 3–4 Tage ruhig, gegen Sonnenlicht geschützt, stehen. Das oxalsaure Kobaltoxydul scheidet sich vollständig und eisenfrei aus. Nach dem Auswaschen mit kaltem Wasser glüht man es im Wasserstoffstrom und wägt das metallische Kobalt. — Resultate befriedigend (H. Rose).
8. Methoden, welche auf dem verschiedenen Verhalten zu Cyankalium beruhen.
a. Thonerde von Zinkoxyd, Kobalt- und Nickeloxydul. Man versetzt die Lösung mit kohlensaurem Natron, fügt Cyankalium in genügender Menge zu und digerirt in der Kälte, bis die gefällten kohlensauren Salze des Zinkoxyds, Kobalt- und Nickeloxyduls wieder gelöst sind. Die abgeschiedene Thonerde wird abfiltrirt und ausgewaschen. Da sie alkalihaltig ist, so muss sie in Salzsäure gelöst und aus der Lösung durch Ammon gefällt werden.
b. Kobaltoxydul von Nickeloxydul.
Nach Liebig[53]. Man versetzt die von anderen Oxyden freie Lösung beider Oxyde mit Blausäure, dann mit Kalilauge und erwärmt bis Alles gelöst ist. (Statt Blausäure und Kali kann man auch cyansäurefreies Cyankalium anwenden.) Die rothgelbe Lösung erhitzt man — um die freie Blausäure zu entfernen — zum Sieden. Hierdurch geht das Cyankobalt-Cyankalium (KCy, CoCy), welches man anfangs in Lösung hatte, unter Wasserstoffentwickelung in Kobaltidcyankalium (Co2Cy6, 3K) über[54], während das in der Lösung enthaltene Cyannickel-Cyankalium sich nicht verändert. Man setzt nun der warmen Auflösung feingeriebenes und aufgeschlämmtes Quecksilberoxyd zu und kocht. Hierdurch wird alles Nickel theils als Oxyd, theils als Cyanür gefällt, indem das Quecksilber an seine Stelle tritt. (War die Flüssigkeit vor dem Zusatz des Quecksilberoxyds neutral, so wird sie nach dem Kochen mit demselben alkalisch.) Der anfangs grünliche, bei Quecksilberoxydüberschuss gelbgraue Niederschlag wird nach dem Auswaschen geglüht; er ist reines Nickeloxyd.
Um im Filtrat das Kobalt zu bestimmen, übersättigt man dasselbe mit Essigsäure, fällt mit Kupfervitriol in der Siedhitze, kocht eine Zeit lang, filtrirt das gefällte Kobaltidcyankupfer (Co2Cy6, 3Cu + 7HO) ab, zersetzt es durch Kochen mit Kalilauge und berechnet aus dem gewogenen Kupferoxyd die Menge des Kobaltes. — Bequemer und directer ist folgendes von Wöhler[55] zugefügtes Verfahren. Man neutralisirt das Filtrat fast mit Salpetersäure (schwach alkalische Reaction schadet nichts) und fügt eine möglichst neutrale Lösung von salpetersaurem Quecksilberoxydul zu. Der weisse, alles Kobalt enthaltende Niederschlag von Kobaltidcyanquecksilber lässt sich leicht auswaschen und liefert, unter Luftzutritt geglüht, reines Kobaltoxyd (welches am sichersten mit Wasserstoff reducirt wird, §. 88).
Statt das Nickel mit Quecksilberoxyd auszufällen, kann man, nach Liebig[56] die durch Kochen von der freien Blausäure befreite und erkaltete Lösung mit Chlor übersättigen und den sich bildenden Niederschlag von Cyannickel durch Zusatz von Natron- oder Kalilauge stets wieder in Auflösung bringen. Das Chlor hat auf das Kobaltidcyankalium keine Wirkung, während das Cyannickel-Cyankalium zersetzt und alles Nickel als schwarzes Hyperoxyd gefällt wird.
c. Kobaltoxydul von Zinkoxyd. Man fügt zu der etwas freie Salzsäure enthaltenden Lösung beider Oxyde so viel gewöhnliches (nach Liebig's Methode bereitetes) Cyankalium, bis der anfangs entstandene Niederschlag von Kobaltcyanür und Cyanzink sich wieder gelöst hat, setzt alsdann noch etwas mehr hinzu und kocht eine Weile, indem man von Zeit zu Zeit einen oder zwei Tropfen Salzsäure zusetzt, doch nicht so viel, dass die Lösung sauer würde. — Man mischt alsdann die Lösung mit Salzsäure in einem schief stehenden Kolben und kocht sie damit, bis das erst niedergefallene Kobaltidcyanzink gelöst und alle Blausäure ausgetrieben ist. Man setzt jetzt Natron- oder Kalilauge im Ueberschuss zu und kocht, bis man eine klare Lösung erhalten hat (man kann annehmen, dass in derselben alles Kobalt als Kobaltidcyankalium und alles Zink als Zinkoxydalkali enthalten sei), und fällt aus derselben das Zink durch Schwefelwasserstoff (§. 85). Mit dem Filtrate verfährt man, um das Kobalt zu bestimmen, nach §. 128. B. 8. b. — Die Scheidung ist einfach in der Ausführung und vollständig.
d. Kobaltoxydul von Manganoxydul. Man versetzt die Lösung beider mit Blausäure, dann mit Kali- oder Natronlauge und erwärmt. War die Menge der Blausäure genügend, so löst sich das zuerst niedergefallene Kobaltcyanür völlig wieder auf, während das Mangancyanür grösserentheils ungelöst bleibt. Man filtrirt und verfährt mit dem Filtrate genau wie bei der Scheidung des Kobalts vom Nickel (§. 128. B. 8. b.). Die beiden Manganniederschläge glüht man zusammen. Wenn das beigemengte Quecksilberoxyd entwichen ist, bleibt Manganoxyduloxyd. — Man ersieht, dass sich somit Kobalt auch von Nickel und Mangan gleichzeitig trennen lässt. Man erhält in dem Fall den gelöst gewesenen Theil des Mangans beim Nickeloxydul.
9. Methoden, die auf der Flüchtigkeit des Zinks beruhen.
a. Kobalt- und Nickeloxydul von Zinkoxyd. Berzelius giebt (Jahresbericht 21. 144) zur absoluten Scheidung des Kobalts und Nickels vom Zink folgende Methode an. Man fällt die Lösung mit Kalilauge im Ueberschuss, kocht und filtrirt das etwas Zinkoxyd enthaltende Nickel- und Kobaltoxydulhydrat von der Lösung des Zinkoxyds in Aetzkali ab, wäscht vollständig mit kochendem Wasser aus und bestimmt im Filtrat das Zink (siehe §. 85). — Den Niederschlag trocknet, glüht und wägt man, mischt ihn alsdann in einem Porzellantiegel mit reinem (aus Alkohol umkrystallisirtem) Zucker, erhitzt langsam bis zum vollständigen Verkohlen des Zuckers, setzt alsdann den mit seinem Deckel bedeckten Porzellantiegel in ein Bad von Magnesia in einen grösseren, ebenfalls bedeckten Thontiegel und erhitzt in einem Windofen bis zu der stärksten Hitze, die der Ofen zu geben vermag, eine Stunde lang. Unter diesen Umständen werden die Metalle reducirt, kohlehaltiges Nickel und Kobalt bleiben zurück, das Zink raucht vollständig weg; den Rückstand behandelt man mit Salpetersäure und bestimmt die Oxyde durch Fällung mit Kalilauge und Wägung des Niederschlags. Die Differenz dieses Gewichtes und des zuvor erhaltenen ist gleich der Menge des mit niedergefallenen Zinkoxyds. — Diese Methode kann nur bei der Trennung des Nickels vom Zink ganz genaue Resultate liefern (vergl. §. 88. b.).
b. Zink von Eisen in Legirungen. Nach Bobierre lassen sich dieselben leicht und sicher analysiren, indem man sie im Wasserstoffgasstrome glüht (siehe §. 130. B. 4. b.).
10. Methoden, die auf der volumetrischen Bestimmung eines Körpers und Ermittlung des anderen aus der Differenz beruhen.
a. Eisenoxyd von Thonerde. Man fällt beide mit Ammon (§. 83. a. und §. 90. 1.). Den gewogenen Rückstand löst man ganz oder theilweise durch Digestion mit concentrirter Salzsäure, oder durch Schmelzen mit saurem schwefelsauren Kali und Behandeln mit salzsäurehaltigem Wasser, und bestimmt das Eisen maassanalytisch nach §. 90. 3. Die Thonerde ergiebt sich aus der Differenz. Diese Methode ist namentlich dann empfehlenswerth, wenn relativ wenig Eisenoxyd zugegen ist. (Anstatt das Eisen maassanalytisch zu bestimmen, kann man es auch, nach Zusatz von Weinsäure und Ammon, mit Schwefelammonium fällen).
b. Eisenoxyd von Eisenoxydul.
α. Man bestimmt in einer Probe die Gesammtmenge des Eisens als Oxyd, oder maassanalytisch. Eine zweite löst man durch Erwärmen mit Salzsäure in einem Kolben, durch welchen man — um die Luft abzuhalten — Kohlensäure leitet, verdünnt und bestimmt das Eisenoxydul volumetrisch (§. 89. 2). Das Eisenoxyd ergiebt sich aus der Differenz. — Dies bequeme und genaue Verfahren dürfte wohl die älteren und complicirteren Methoden, Eisenoxydul neben Eisenoxyd zu bestimmen, allmälig verdrängen. Auch neben Zinkoxyd, Nickeloxydul etc. lässt sich das Eisen ohne Schwierigkeit maassanalytisch bestimmen.
β. (Nach Bunsen.) Man füllt das Kölbchen a (Fig. 46, §. 104) zu zwei Dritteln mit rauchender Salzsäure an und verdrängt die Luft über dieser durch Kohlensäure, indem man einige Körnchen kohlensaures Natron in die Säure wirft. Sodann wirft man die in einem offenen kurzen Röhrchen abgewogene und befindliche Substanz und endlich eine abgewogene, etwas überschüssige Menge saures chromsaures Kali, die sich ebenfalls in einem solchen Röhrchen befindet, in das Kölbchen, steckt das Entwickelungsrohr auf und verfährt im Uebrigen nach §. 104. d. β. Man erhält natürlicherweise weniger freies Jod, als wenn mit dem chromsauren Kali kein Eisenoxydul aufgelöst worden wäre, indem ein Theil des entbundenen Chlors verwendet wird, um das Eisenchlorür in Chlorid zu verwandeln, und zwar entspricht je 1 Aeq. Jod, welches man weniger erhält, als dem angewandten chromsauren Kali entspricht, 2 Aeq. Eisenoxydul.
Will man in einer zweiten Probe die Gesammtmenge des Eisens bestimmen, so löst man die Probe ebenfalls in dem Kölbchen a in Salzsäure auf und bewirkt die Reduction des Eisenoxyds zu Oxydul durch eine Kugel von chemisch reinem Zink, die an einen feinen Platindraht gegossen ist. Um dabei jeden Luftzutritt abzuhalten, versieht man das Kölbchen während des Kochens mit dem Aufsatze bb, Fig. 54.
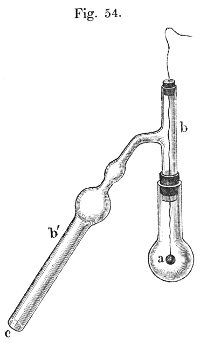
Sobald man an der farblosen Beschaffenheit der Flüssigkeit erkannt hat, dass die Reduction vollendet ist, kühlt man das Kölbchen in kaltem Wasser ab, lüftet das obere Stöpselchen, wirft einige Körnchen kohlensaures Natron in die Säure, zieht die Zinkkugel in das Rohr b empor, spritzt die daran hängende Flüssigkeit in das Kölbchen ab und entfernt bb. Nach raschem Zusatze des abgewogenen chromsauren Kalis verfährt man nun wie eben angegeben.
c. Manganoxydul von Thonerde und Eisenoxyd, nach Krieger[57]. Man fällt mit kohlensaurem Natron, digerirt den Niederschlag eine Zeit lang mit der Flüssigkeit, wäscht erst durch Decantation, dann auf dem Filter aufs Beste aus, trocknet, glüht und bestimmt in einer Probe das Mangan nach §. 112. Anhang. Man beachte, dass der Niederschlag das Mangan als Mn3O4 enthält.
d. Manganoxydul von Zinkoxyd, nach Krieger. Man fällt mit kohlensaurem Natron kochend, wäscht den Niederschlag mit siedendem Wasser aus, trocknet, glüht. Der Niederschlag ist, wenn die Menge des Zinks genügend war: ZnO + xMn2O3. Man wägt eine Portion ab und bestimmt das Mangan nach §. 112. Anhang. — Bei unzureichendem Zinkgehalte verfährt man nach §. 127. B. 4. b. NB.
11. Indirecte Methode.
Eisenoxyd von Eisenoxydul. Von den vielen indirecten Methoden, welche in Vorschlag gekommen sind, erwähne ich nur die folgende: Man löst wie in 10. b., setzt zur Auflösung gelöstes Natriumgoldchlorid im Ueberschuss, verschliesst die Flasche und lässt das ausgeschiedene reducirte Gold absitzen. Man filtrirt es alsdann ab und bestimmt seine Menge nach §. 98. In der Auflösung oder in einer anderen Portion der Substanz bestimmt man alsdann die Totalmenge des Eisens. — Die Berechnung liegt auf der Hand, wenn man sich erinnert, dass 1 Aeq. ausgeschiedenes Gold 6 Aeq. Eisenchlorür oder Eisenoxydul entspricht (6FeCl + AuCl3 = 3Fe2Cl3 + Au) (H. Rose).
IV. Trennung des Eisenoxyds, der Thonerde, des Manganoxyduls, der Kalk- und Bittererde, des Kalis und Natrons.
§. 129.
Da die oben genannten Oxyde bei der Analyse der meisten Silicate und auch sonst in vielen Fällen neben einander vorkommen, so widme ich den zu ihrer Trennung dienenden combinirten Verfahrungsweisen einen besonderen Paragraphen.
1. Methode, welche auf der Anwendung des kohlensauren Baryts beruht. Dieselbe ist sehr empfehlenswert, wenn das Gemenge wenig Kalk enthält.
Man fällt das Eisen (welches als Oxyd vorhanden sein muss) und die Thonerde durch kohlensauren Baryt (§. 128. A. 1.)[58] und trennt beide nach einer der im §. 128 angegebenen Methoden. — Aus dem Filtrate fällt man entweder das Mangan durch Schwefelammonium, oder — nach Zusatz von ein wenig Salzsäure und Sättigen mit Chlor — durch kohlensauren Baryt, oder — nach Gibbs' Vorschlag — mit Bleihyperoxyd. — Wählte man ersteres, so ist der Niederschlag des Schwefelmangans in Salzsäure zu lösen, die Lösung mit etwas Schwefelsäure zu versetzen, abzufiltriren und das Mangan nach §. 86. 1. a. zu bestimmen: fällte man mit kohlensaurem Baryt, so ist im Niederschlage das Mangan nach §. 127 zu trennen; wandte man Bleihyperoxyd an, so verfährt man mit dem entstandenen Niederschlage nach §. 130. — Man fällt jetzt die verdünnte Lösung mit verdünnter Schwefelsäure, wäscht den Niederschlag aus, bis das Waschwasser durch Chlorbaryum nicht mehr getrübt wird, fällt — bei Anwendung des Bleihyperoxyds — die letzten Bleispuren mit Schwefelwasserstoff, dann den Kalk mit oxalsaurem Ammon. Das Filtrat verdampft man zur Trockne, glüht und trennt die Magnesia von den Alkalien nach einer der in §. 121 angegebenen Methoden.
Bei grösseren Mengen Thonerde und kleinen von Eisen und Mangan kann man auch die Lösung zuerst mit Chlor sättigen, dann mit kohlensaurem Baryt Eisenoxyd, Thonerde und Manganoxyd zugleich fällen, den Niederschlag in Salzsäure lösen, den Baryt durch Schwefelsäure im kleinsten Ueberschuss, dann die drei Basen durch kohlensaures Natron fällen und den Niederschlag, nach bestem Auswaschen, glühen und wägen; er enthält das Mangan als Mn3O4. Bestimmt man nun dieses und das Eisenoxyd volumetrisch, so ergiebt sich die Thonerde aus der Differenz. Man ersieht leicht, dass man eine und dieselbe Probe erst zur Mangan-, dann zur Eisenbestimmung verwenden kann, vergl. §. 112. Anhang und §. 128. B. 10. b. β. Bei dieser Methode ist nur das Bedenken, dass man gar leicht einen kleinen Ueberschuss von Thonerde findet, indem dieselbe, mit fixem Alkali gefällt, durch Auswaschen kaum ganz davon zu befreien ist. Man kann daher die gemeinsame Fällung der Thonerde, des Eisens und Mangans auch mit Ammon vornehmen, nachdem man die Flüssigkeit mit Chlor gesättigt oder mit unterchloriger Säure versetzt hat. Doch ist es dann räthlich, den Niederschlag erst nach längerem Stehen abzufiltriren. Auch muss man sich mit Sorgfalt überzeugen, dass im Filtrat kein Mangan mehr enthalten ist, was durch Zusatz von Schwefelammonium und längeres Hinstellen geschehen kann.
2. Methode, welche auf der Anwendung des Ammons beruht.
Man fällt die salzsaure, nöthigenfalls mit etwas Salmiak versetzte, Lösung mit Ammon und filtrirt den der Hauptsache nach aus Thonerde und Eisenoxyd bestehenden, aber auch kleinere Mengen von Manganoxydul, Kalk- und Bittererde enthaltenden Niederschlag ab. Nach bestem Auswaschen trocknet, glüht und wägt man denselben und löst ihn dann durch Digestion mit concentrirter Salzsäure oder durch Schmelzen mit saurem schwefelsauren Kali auf. Die Lösung kocht man erst mit etwas schwefligsaurem Natron, dann mit Natronlauge und bringt so alle Thonerde in Lösung (§. 128. B. 1. a.). Den Rückstand löst man, nach bestem Auswaschen, in Salzsäure, fällt das Eisenoxyd mit bernsteinsaurem Ammon und bestimmt entweder im Filtrat die kleinen Mengen von Mangan, Kalk und Bittererde besonders — was wegen möglichen Alkaligehaltes sicherer ist — oder man vereinigt das Filtrat mit dem vom Ammonniederschlag abfiltrirten und verfährt damit nach 1.
Sättigt man vor dem Zusatz des Ammons die Flüssigkeit mit Chlor, so erhält man alles Mangan im ersten Niederschlage; bei kleinen Mengen desselben genügt Zusatz von Chlorwasser. — Es ist dies in der Regel zweckmässig.
3. Methode, welche auf der Anwendung des Schwefelammoniums beruht.
Man versetzt mit Ammon, bis eben ein Niederschlag zu entstehen anfängt, dann mit Schwefelammonium und filtrirt, nach geeignetem Absitzen, den Eisen, Mangan und Thonerde enthaltenden Niederschlag ab. — Im Filtrate trennt man Kalk, Magnesia und die Alkalien nach §. 121. Den Niederschlag löst man in Salzsäure und trennt Thonerde von Eisen und Mangan durch Natronlauge, dann Eisen und Mangan durch bernsteinsaures Ammon.
4. Methode, welche auf der Zersetzung der salpetersauren Salze beruht, nach Deville.
Diese Methode setzt voraus, dass die Basen nur an Salpetersäure gebunden sind.
Man verfährt zuerst nach §. 124. 1. A. 2. Die während des Erhitzens der Nitrate entweichende salpetrige Säure ist kein Zeichen von der totalen Zersetzung des Eisenoxyd- und Thonerdenitrats, weil diese Dämpfe durch Verwandlung des salpetersauren Manganoxyduls in Hyperoxyd entstehen. — Man unterbricht das Erhitzen, wenn alle Bildung von Dampf aufhört, und die schwarze Farbe, welche die Substanz annimmt, gleichförmig ist. — Nach dem Behandeln mit salpetersaurem Ammon (§. 124. 1. A. 2.) hat man in Lösung salpetersauren Kalk, salpetersaure Magnesia und salpetersaure Alkalien, im Rückstand Thonerde, Eisenoxyd und Manganhyperoxyd. (Dass unter gewissen Umständen sich etwas Mangan löst, wurde bereits §. 127. B. 4. a. γ. erwähnt. Man findet diese Spur bei der Magnesia und trennt sie zuletzt von derselben.)
Deville wendet nun zur weiteren Trennung folgende Methoden an:
a. Den Niederschlag erhitzt man mit mässig starker Salpetersäure, bis das Manganhyperoxyd mit rein schwarzer Farbe zurückbleibt, während Eisenoxyd und Thonerde sich lösen. Ersteres glüht man und wägt das entstandene Oxyduloxyd, die Lösung verdampft man in einem Platintiegel, glüht und wägt das Gemenge von Eisenoxyd, Thonerde (und möglichenfalls etwas Manganoxyduloxyd). Man behandelt jetzt eine Probe nach der §. 128. B. 3. a. β. angegebenen Methode und findet so das Gewicht der Thonerde. War Mangan zugegen, so lässt sich das Eisen nicht aus der Differenz bestimmen. Deville verdampft daher die Lösung der Chlorüre mit Schwefelsäure, glüht mässig und zieht aus dem Rückstand, der aus Eisenoxyd und etwas schwefelsaurem Manganoxydul besteht, letzteres durch Wasser aus. (Sollte man zu stark erhitzt haben, so dass möglichenfalls auch schwefelsaures Manganoxydul zersetzt worden ist, so befeuchtet man den Rückstand mit einer Mischung von Oxalsäure und Salpetersäure, setzt etwas Schwefelsäure zu und wiederholt den Versuch.)
b. Aus dem Filtrat fällt man zunächst den Kalk durch im kleinsten Ueberschusse zuzusetzendes oxalsaures Ammon, verdampft dann das Filtrat zur Trockne und trennt Magnesia und Alkalien nach §. 121.
Fünfte Gruppe.
Silberoxyd, Quecksilberoxydul, Quecksilberoxyd, Bleioxyd, Wismuthoxyd, Kupferoxyd, Cadmiumoxyd.
I. Trennung der Oxyde der fünften Gruppe von denen der vier ersten Gruppen.
§. 130.
Uebersicht: Silberoxyd von den Oxyden der Gruppen 1 — 4: A, — B. 1.
Quecksilberoxyd „ „ „ „ „ 1 — 4: A, — B. 2.
Quecksilberoxydul „ „ „ „ „ 1 — 4: A, — B. 2.
Bleioxyd „ „ „ „ „ 1 — 4: A, — B. 3, von Manganoxydul B. 6.
Wismuthoxyd „ „ „ „ „ 1 — 4: A, — von Manganoxydul B. 6.
Kupferoxyd „ „ „ „ „ 1 — 4: A, — Zinkoxyd B. 4, — von Manganoxydul B. 6.
Cadmiumoxyd von den Oxyden der Gruppen 1 — 4: A, — von Zinkoxyd und Nickeloxydul B. 5, — von Manganoxydul B. 5. u. 6.
A. Allgemeine Methode.
Sämmtliche Oxyde der fünften Gruppe von denen der vier ersten Gruppen.
Grundlage: Schwefelwasserstoff fällt aus sauren Lösungen die Metalle der fünften Gruppe, nicht aber die der vier ersten Gruppen.
Die Punkte, auf die man bei der Ausführung besondere Rücksicht zu nehmen hat, sind folgende:
α. Bei der Scheidung der Oxyde der fünften Gruppe von den Oxyden der Gruppe 1, 2 und 3 genügt es, wenn die Lösung, aus der man durch Schwefelwasserstoff das fällbare Oxyd ausscheiden will, überhaupt saure Reaction zeigt, gleichgültig von welcher Ursache dieselbe abhängt. Sollen aber Oxyde der Eisengruppe von denen der fünften Gruppe getrennt werden, so muss die Flüssigkeit nothwendiger Weise eine freie Mineralsäure enthalten; andernfalls kann Zink, unter Umständen auch Kobalt und Nickel, mit niedergeschlagen werden.
β. Aber auch, wenn man der betreffenden Flüssigkeit ziemlich viel Salzsäure zusetzt, gelingt es doch nicht immer, der Mitfällung des Zinkes ganz vorzubeugen[59]. — Man hat daher die gefällten Schwefelmetalle der fünften Gruppe bei weiterer Trennung stets so zu behandeln, dass man das darin möglichenfalls enthaltene Zink noch gewinnt.
γ. Wenn durch Salzsäure in der Lösung kein Niederschlag entsteht, zieht man dieselbe der Salpetersäure zum Ansäuern vor; würde hingegen durch Salzsäure eine Fällung bewirkt werden, so wendet man zum genannten Zweck Salpetersäure an und verdünnt die Lösung ziemlich stark.
δ. Die Ausfällung der den Oxyden der fünften Gruppe entsprechenden Schwefelverbindungen geschieht, auch wenn keine andere Säure als Salzsäure zugegen ist, nur dann vollständig, wenn die Flüssigkeit einen gewissen Grad der Verdünnung hat.
B. Speciellere Methoden.
Einzelne Oxyde der fünften Gruppe von einzelnen oder allen Oxyden der vier ersten Gruppen.
1. Silber wird von den Oxyden der vier ersten Gruppen am einfachsten und auf eine sehr genaue Weise durch Chlorwasserstoffsäure getrennt. Man merke darauf, dass kein zu grosser Ueberschuss von Salzsäure zugesetzt wird und dass die Lösung hinlänglich verdünnt sei. Im anderen Falle bleibt Silber in Lösung. Man vergesse ferner nicht, Salpetersäure zuzusetzen, sonst scheidet sich das Chlorsilber nicht gut ab. Das gefällte Chlorsilber wird unter diesen Umständen am besten auf einem Filter gesammelt (§. 91. 1. a. β.), weil man eine zu grosse Menge Flüssigkeit bekommt, wenn man es durch Decantation auswäscht.
2. Das Quecksilber kann von den Metallen der vier ersten Gruppen auch dadurch getrennt werden, dass man die Verbindung glüht, wodurch das Quecksilber oder die Quecksilberverbindung verflüchtigt wird, während der nicht flüchtige Körper zurückbleibt. Dieses Verfahren ist ebensowohl anwendbar, wenn eine Legirung vorliegt, als wenn man mit Oxyden, Chloriden oder Schwefelverbindungen zu thun hat. — Je nach der Natur der vom Quecksilber zu trennenden Metalle ist bald die eine, bald die andere dieser Formen geeigneter, wie sich dies aus dem Verhalten der betreffenden Verbindungen leicht ergiebt. Man bestimmt bei diesem Verfahren das Quecksilber entweder aus dem Verlust und nimmt alsdann die Operation in einem Tiegel vor, oder man fängt das sich verflüchtigende Quecksilber nach der im §. 94. 1. a. beschriebenen Weise auf. — Wenn es angeht, verfährt man am besten nach der bei der Trennung des Quecksilbers vom Silber etc. zu beschreibenden Methode (§. 131. 6.).
Ist Quecksilber als Oxydul zugegen, so kann man es auch dadurch abscheiden und bestimmen, dass man die Flüssigkeit mit Salzsäure fällt.
3. Bleioxyd lässt sich von denjenigen Basen, welche mit Schwefelsäure lösliche Salze bilden, auch recht gut durch diese Säure trennen. Die Resultate sind ganz befriedigend, wenn man die in §. 92. 2. gegebenen Regeln befolgt.
4. Kupferoxyd von Zinkoxyd.
a. Rivot und Bouquet[60] haben zur Scheidung beider nachstehendes Verfahren empfohlen. Man sättigt die verdünnte salpetersaure oder salzsaure Lösung mit Ammon, fügt dann festes Kalihydrat in geringem Ueberschuss zu und erwärmt im Sandbad gelinde, bis die Flüssigkeit farblos geworden ist und nicht mehr nach Ammoniak riecht. Das gefällte Kupferoxyd ist mit siedendem Wasser auszuwaschen. Die alkalische Flüssigkeit wird mit Salzsäure angesäuert und das Zink mittelst kohlensauren Natrons gefällt. — (Spirgatis[61] erhielt nach diesem Verfahren unbefriedigende Resultate, als Zink und Kupfer etwa in gleicher Menge in Lösung waren; dasselbe wurde in meinem Laboratorium gefunden, so dass ich die Methode nicht eben empfehlen kann.)
b. Bobierre wendete bei der Analyse vieler Kupferzinklegirungen die folgende Methode mit gutem Erfolge an. Man erhitzt die Legirung in einem kleinen, in einer Porzellanröhre stehenden Porzellanschiffchen höchstens ¾ Stunden lang zum Rothglühen, während man einen raschen Strom Wasserstoffgas darüber leitet. Das Zink verdampft, das Kupfer bleibt zurück. Blei verflüchtigt sich ebenfalls nicht.
c. Da man bei der Trennung des Kupfers vom Zink durch Schwefelwasserstoff unter Umständen Zinkoxyd enthaltendes Kupferoxyd erhalten kann, so empfehle ich zur Prüfung des Kupferoxyds auf Zinkoxyd und zur Abscheidung des letzteren folgendes einfache Verfahren. Nachdem das Kupferoxyd gewogen ist, reducirt man es nach §. 88, Fig. 42, erhitzt das im Wasserstoffstrom erkaltete metallische Kupfer mit Wasser und Salzsäure einige Zeit, filtrirt, wäscht aus, leitet einige Blasen Schwefelwasserstoff ein, um möglichenfalls gelöstes Kupfer auszufällen, und bestimmt dann das Zink nach §. 85. a.
5. Cadmiumoxyd von Zinkoxyd, Manganoxydul und Nickeloxydul. Man versetzt die Lösung mit kohlensaurem Baryt und digerirt damit in der Kälte. Cadmiumoxyd fällt vollständig nieder, die anderen Oxyde bleiben gelöst (vergl. §. 128. A. 1.).
6. Manganoxydul von Blei-, Wismuth-, Cadmium- und Kupferoxyd. Hat man eine Lösung, welche Manganoxydul und eine der anderen Basen enthält, so fällt man die heisse Lösung mit kohlensaurem Natron, wäscht den Niederschlag erst durch Decantation, dann auf dem Filter mit siedendem Wasser aus, trocknet, glüht andauernd, wägt und bestimmt in einer Probe des Rückstandes das Mangan volumetrisch (§. 112. Anhang). Ist Blei-, Wismuth-, Cadmium- oder Kupferoxyd in genügender Menge vorhanden, so hat der Rückstand die Formel:
Mn2O3 + xMO;
vergleiche §. 127. B. 4. b. NB., (Krieger). Man versäume nie — durch Zusatz von etwas Schwefelammonium zum Filtrate — zu prüfen, ob durch kohlensaures Natron die Oxyde vollständig niedergeschlagen worden sind; denn namentlich Kupferoxyd wird durch kohlensaure Alkalien nicht leicht ganz ausgefällt.
II. Trennung der Oxyde der fünften Gruppe von einander.
§. 131.
Uebersicht: Silberoxyd von Kupferoxyd: 1. a, — 3. b, c u. d, — 5. b, u. 7, von Cadmiumoxyd: 1. a, — 3. b u. d, — von Wismuthoxyd: 1. a, 3. a u. d, — 6. b, — von Quecksilberoxyd: 1. a, — 3. b u. d, — 6. a, — von Bleioxyd: 1. a, — 2, 3. a u. d, — 4. c, — 5. b, 7.
Quecksilberoxyd von Silberoxyd: 1. a, — 3. b u. d, 6. a, — von Quecksilberoxydul: 1. b, — von Bleioxyd: 1. c, — 2, 3. a u. d, — 6. a, — von Wismuthoxyd: 3. a u. d, — von Kupferoxyd: 3. c u. d, — 5. a, — 6. a, — von Cadmiumoxyd 5. a.
Quecksilberoxydul von Quecksilberoxyd: 1. b, — von anderen Metallen wie Quecksilberoxyd.
Bleioxyd von Silberoxyd: 1. a, — 2, 3. a u. d, — 4. c, 5. b, 7, — von Quecksilberoxyd: 1. c, 2, 3. a u. d, 6. a, — von Kupferoxyd: 1. c, 2, 3. a u. d, — von Wismuthoxyd: 1. c, 2, 6. b, 8, — von Cadmiumoxyd: 2, 3. a u. d.
Wismuthoxyd von Silberoxyd: 1. a, 3. a u. d, 6. b, — von Bleioxyd: 1. c, 2, 6. b, 8, — von Kupferoxyd: 3. a u. d, 4. a, 6. b, — von Cadmiumoxyd: 3. a u. d, — von Quecksilberoxyd: 3. a u. d.
Kupferoxyd von Silberoxyd: 1. a, 3. b, c u. d, 5. b, 7, — von Bleioxyd: 1. c, 2, 3. a u. d, — von Wismuthoxyd; 3. a u. d, — 4. a, 6. b, von Quecksilberoxyd: 3. c u. d, 5. a, 6. a, — von Cadmiumoxyd: 3. c u. d, 4. b.
Cadmiumoxyd von Silberoxyd: 1. a, 3. b u. d, — von Bleioxyd: 2, 3. a u. d, — von Wismuthoxyd: 3. a u. d, — von Kupferoxyd: 3. c u. d, — 4. b, — von Quecksilberoxyd: 5. a.
1. Methoden, welche auf der Unlöslichkeit einzelner Chlormetalle in Wasser oder Weingeist beruhen.
a. Silberoxyd von Kupferoxyd, Cadmiumoxyd, Wismuthoxyd, Quecksilberoxyd, Bleioxyd.
α. Um Silberoxyd von Kupferoxyd, Cadmiumoxyd und Wismuthoxyd zu trennen, fügt man zu der salpetersauren Lösung Salzsäure so lange noch ein Niederschlag entsteht, und trennt das Chlorsilber von der die übrigen Oxyde enthaltenden Lösung nach §. 91. 1.
β. Bei der Trennung des Silbers vom Quecksilberoxyd verfährt man auf gleiche Weise, doch fällt man mit Chlornatriumlösung und fügt vor dem Zusatz derselben essigsaures Natron oder essigsaures Ammon zu. Versäumt man diesen Zusatz, so klärt sich die Silberlösung nach dem Ausfällen nicht (Levol), auch bleibt Chlorsilber gelöst, denn es löst sich dies in erheblicher Menge in einer Lösung von salpetersaurem Quecksilberoxyd (Wackenroder, Liebig). Ann. der Chem. und Pharm. 81. 128.
γ. Bei der Scheidung des Silbers von Blei setzt man ebenfalls essigsaures Natron zu, ehe man fällt. Die Flüssigkeit sei heiss, die Salzsäure ziemlich verdünnt. Man setze von letzterer nicht mehr zu, als gerade nöthig. Auf diese Weise lässt sich die Scheidung leicht bewirken; denn Chlorblei löst sich in essigsaurem Natron (Anthon). Aus dem Filtrate ist das Blei durch Schwefelwasserstoff zu fällen.
δ. Zur Bestimmung des Silbers in Legirungen bedient man sich in den Münzstätten meistens der volumetrischen Silberbestimmung (§. 91. 5.). Bei Anwesenheit von Quecksilber setzt man, unmittelbar vor dem Zufügen der Kochsalzlösung, essigsaures Natron zu (s. β.).
b. Quecksilberoxydul von Quecksilberoxyd, Kupferoxyd, Cadmiumoxyd, Bleioxyd. — Man versetzt die stark verdünnte, kalte Lösung mit Salzsäure, so lange noch ein Niederschlag (Quecksilberchlorür) entsteht, lässt denselben absitzen, filtrirt ihn auf einem gewogenen Filter ab, trocknet ihn bei 100° und wägt. Im Filtrate finden sich die übrigen Oxyde. — Soll sich die Trennung auf einen festen Körper erstrecken, der in Wasser unlöslich ist, so behandelt man denselben entweder geradezu, in der Kälte, mit verdünnter Chlorwasserstoffsäure, oder man löst ihn in ganz verdünnter Salpetersäure auf und fällt erst nach starkem Verdünnen mit Wasser. — Stets ist darauf zu achten, dass durch die Art der Auflösung Oxydul nicht in Oxyd übergeführt werde.
c. Bleioxyd von Quecksilberoxyd, Kupferoxyd, Wismuthoxyd. — Man versetzt die concentrirte salpetersaure Lösung mit überschüssiger Salzsäure, fügt viel starken Alkohol und etwas Aether zu und verfährt überhaupt nach §. 92. 4. Das alkoholische Filtrat erwärmt man, bis der Alkohol verdunstet ist, und fällt die darin enthaltenen Metalle durch Schwefelwasserstoff.
2. Methoden, welche sich auf die Unlöslichkeit des schwefelsauren Bleioxyds gründen.
Bleioxyd von allen anderen Oxyden der fünften Gruppe. — Man versetzt die salpetersaure Lösung mit reiner Schwefelsäure in nicht zu geringem Ueberschuss, verdampft, bis das Schwefelsäurehydrat anfängt sich zu verflüchtigen, lässt erkalten, fügt Wasser zu (worin sich, wenn genug freie Schwefelsäure vorhanden ist, auch das schwefelsaure Quecksilberoxyd und Wismuthoxyd klar lösen) und filtrirt ohne Säumen das ungelöst bleibende schwefelsaure Bleioxyd von der die anderen Oxyde enthaltenden Lösung ab. Den Niederschlag wäscht man mit schwefelsäurehaltigem Wasser aus, verdrängt dieses zuletzt durch Weingeist, trocknet und wägt (§. 92. 2.). Aus dem Filtrat schlägt man die anderen Oxyde durch Schwefelwasserstoff nieder. Sollte Silberoxyd in einiger Menge zugegen sein, so ist diese Methode — wegen der Schwerlöslichkeit des schwefelsauren Silberoxyds — nicht zu empfehlen.
3. Methoden, welche sich auf das verschiedene Verhalten der Oxyde und Schwefelverbindungen zu Cyankalium gründen (nach Fresenius und Haidlen, Ann. der Chem. und Pharm. 43. 129).
a. Bleioxyd und Wismuthoxyd von allen anderen Oxyden der fünften Gruppe. — Man versetzt die verdünnte Lösung mit kohlensaurem Natron in geringem Ueberschuss, fügt (von Schwefelkalium freie) Cyankaliumlösung zu, erwärmt einige Zeit gelinde, filtrirt, wäscht aus. Auf dem Filter bleibt (alkalihaltiges) kohlensaures Blei- und Wismuthoxyd, in Lösung hat man die anderen Metalle als mit Cyankalium verbundene Cyanmetalle. Die weitere Trennung derselben ergiebt sich aus dem Folgenden.
b. Silberoxyd von Quecksilberoxyd, Kupferoxyd und Cadmiumoxyd. — Man setzt zur Lösung, welche, wenn sie viele freie Säure enthält, zuvor mit Natron beinahe zu neutralisiren ist, Cyankalium bis zur Wiederlösung des entstandenen Niederschlags. In der Lösung hat man die Cyanverbindungen der vorhandenen Metalle, vereinigt mit Cyankalium zu löslichen Doppelsalzen. Man fügt jetzt verdünnte Salpetersäure zu bis zum Vorwalten. Hierdurch werden die Doppelverbindungen zerlegt, unlösliches Cyansilber schlägt sich bleibend nieder, während Cyanquecksilber gelöst bleibt, und Cyankupfer und Cyancadmium sich im Ueberschuss der Salpetersäure wieder lösen. Das Cyansilber ist nach §. 91. 3. zu behandeln. Enthält das Filtrat nur Quecksilber und Cadmium, so fällt man dasselbe geradezu mit Schwefelwasserstoff, wodurch die Schwefelmetalle vollständig niederfallen; enthält es dagegen Kupfer, so dampft man das Filtrat erst mit Schwefelsäure ein, bis kein Geruch nach Blausäure mehr wahrzunehmen ist, und fällt die entstandene Lösung mit Schwefelwasserstoff oder auch sogleich mit Natronlauge (§. 95. 1.).
c. Kupferoxyd von Silberoxyd, Quecksilberoxyd und Cadmiumoxyd. — Man versetzt die Lösung, wie in b., mit Cyankalium bis zur Wiederlösung des entstandenen Niederschlags, fügt noch etwas mehr Cyankalium, dann Schwefelwasserstoffwasser oder Schwefelammonium zu, so lange ein Niederschlag entsteht. Hierdurch scheiden sich Schwefelsilber, Schwefelcadmium und Quecksilbersulfid vollständig ab, während das Kupfer — als in Cyankalium gelöstes Schwefelkupfer — in Auflösung bleibt. Man lässt absitzen, decantirt mehrmals, übergiesst den Niederschlag der Sicherheit wegen nochmals mit etwas Cyankaliumlösung, erwärmt gelinde, filtrirt und wäscht die Schwefelmetalle aus. — Um im Filtrat das Kupfer zu bestimmen, verdampft man dasselbe unter Zusatz von Salpetersäure und Schwefelsäure, bis aller Geruch nach Blausäure verschwunden ist, und fällt sodann mit Natronlauge (§. 95. 1.).
d. Alle Metalle der fünften Gruppe von einander. — Man versetzt die verdünnte Lösung mit kohlensaurem Natron, dann mit Cyankalium im Ueberschuss, digerirt eine Zeit lang in gelinder Wärme und filtrirt. Auf dem Filter bleibt (alkalihaltiges) kohlensaures Blei- und Wismuthoxyd, welche weiter zu trennen sind. — Die Lösung versetzt man mit verdünnter Salpetersäure im Ueberschuss und filtrirt das gefällte, nach §. 91. 3. zu bestimmende Cyansilber ab. — Zu dem Filtrat setzt man wiederum kohlensaures Natron bis zur Neutralität, dann Cyankalium und leitet Schwefelwasserstoff im Ueberschuss ein. Man fügt nunmehr noch etwas Cyankalium zu (um etwa gefälltes Schwefelkupfer wieder zu lösen) und filtrirt den aus Quecksilbersulfid und Schwefelcadmium bestehenden Niederschlag von der alles Kupfer enthaltenden Lösung ab. Dieses bestimmt man, wie in c. angegeben, jene trennt man nach §. 131. 5. a.
4. Methoden, welche auf der Löslichkeit einzelner Oxyde in Ammon oder kohlensaurem Ammon beruhen.
a. Kupferoxyd von Wismuthoxyd.
α. Man versetzt die (salpetersaure) Lösung mit kohlensaurem Ammon im Ueberschuss. Es scheidet sich das Wismuth als kohlensaures Oxyd aus, während das kohlensaure Kupferoxyd vom Ueberschusse des kohlensauren Ammons wieder gelöst wird. Nachdem man die Flüssigkeit einige Zeit lang an einem warmen Ort hat digeriren lassen, filtrirt man und wäscht den Niederschlag aus; während des Auswaschens übergiesst man ihn von Zeit zu Zeit mit etwas kohlensaurer Ammonlösung. War die Flüssigkeit frei von Schwefelsäure und Chlor, so kann man den Niederschlag direct glühen und wägen, im anderen Falle muss man denselben in Salpetersäure lösen und nochmals mit kohlensaurem Ammon fällen (§. 96. a.). Im Filtrate bestimmt man, nachdem man durch Erwärmen das kohlensaure Ammon hat abdunsten lassen (zuletzt fügt man etwas Ammon zu) das Kupfer nach §. 95. 1. a. β. Die Ausführung ist bequemer, die Scheidung aber minder genau als nach 3. a.
β. Man versetzt die Lösung mit etwas Salmiak und tropft sie allmälig in verdünntes Ammon. Das Wismuth wird hierdurch als basisches Salz gefällt, während das Kupferoxyd als ammoniakalisches Doppelsalz aufgelöst bleibt (Berzelius). Der Wismuthniederschlag wird mit verdünntem Ammon gewaschen, in verdünnter Salpetersäure gelöst und nach §. 96 bestimmt. — In der ammoniakalischen Lösung bestimmt man das Kupfer nach §. 95. 1. a. β.
b. Kupferoxyd von Cadmiumoxyd. Man fügt kohlensaures Ammon im Ueberschuss zu. Kohlensaures Cadmiumoxyd scheidet sich aus, während das Kupferoxyd mit etwas Cadmiumoxyd gelöst bleibt. Setzt man die Auflösung der Luft aus, so scheidet sich das noch gelöste Cadmiumoxyd aus, während das Kupferoxyd noch gelöst bleibt (Stromeyer). Letztere Lösung ist nach a. α. zu behandeln. Scheidung bequemer, aber minder genau als nach 3. c.
c. Chlorblei und Chlorsilber lassen sich auch durch Ammonflüssigkeit trennen, welche dieses löst, jenes als basisches Chlorblei zurücklässt. Man beachte, dass das Chlorsilber frisch und bei Lichtabschluss gefällt sein muss.
5. Methoden, welche sich auf die Reduction einzelner Oxyde oder Chloride durch ameisensaures Natron gründen.
a. Quecksilberoxyd von Kupferoxyd und Cadmiumoxyd. Man versetzt die Auflösung mit Salzsäure (sofern sie solche noch nicht enthält), sättigt beinahe mit Natron und fällt das Quecksilber nach §. 94. 2. mit ameisensaurem Natron. In der von dem Quecksilberchlorür abfiltrirten Flüssigkeit bestimmt man das Kupfer und Cadmium.
b. Silberoxyd von Kupfer- und Bleioxyd. Man sättigt die Auflösung mit Natron, setzt ein ameisensaures Alkali zu und erwärmt, bis sich keine Kohlensäure mehr entwickelt. Alles Silber scheidet sich metallisch aus, Blei- und Kupferoxyd bleiben gelöst (H. Rose).
6. Methoden, welche sich auf die Flüchtigkeit einzelner Metalle, Oxyde oder Chloride in der Hitze gründen.
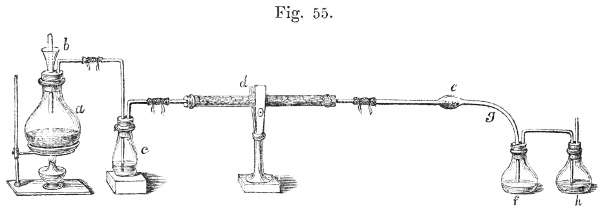
a. Quecksilber von Silber, Blei, Kupfer (überhaupt von den Metallen, deren Chloride nicht flüchtig sind). — Man fällt durch Schwefelwasserstoff, sammelt den Niederschlag der Schwefelmetalle auf einem gewogenen Filter, trocknet ihn bei 100° und wägt. Man bringt alsdann einen aliquoten Theil in die Kugel e, Fig. 55, leitet einen langsamen Strom Chlorgas hindurch und erwärmt dieselbe anfangs gelinde, allmälig bis zum schwachen Glühen. Zuerst destillirt Chlorschwefel ab, welcher sich mit dem in den Flaschen f und h befindlichen Wasser umsetzt (§. 116. II. 1. c.); alsdann verflüchtigt sich das gebildete Quecksilberchlorid. Man erhält es theils in der Flasche f, theils in dem hinteren Theile der Röhre g. Man schneidet denselben ab und spült den darin enthaltenen Sublimat mit Wasser in die Flasche f, mit deren Inhalt man auch das in h befindliche Wasser vereinigt. Die Lösung erwärmt man, bis der Chlorgeruch verschwunden, und bestimmt alsdann in der von etwa noch ungelöstem Schwefel abfiltrirten Flüssigkeit das Quecksilber nach §. 94. Besteht der Rückstand nur aus Silber oder nur aus Blei, so lässt sich derselbe geradezu wägen; enthält er dagegen mehrere Metalle, so reducirt man die Chlorverbindungen durch Glühen im Wasserstoffstrom und löst sie zum Behufe weiterer Trennung in Salpetersäure. — Man achte darauf, dass bei Anwesenheit von Blei die Schwefelmetalle im Chlorstrom und die Chlormetalle im Wasserstoffstrom nur gelinde erhitzt werden dürfen, indem sich im anderen Falle leicht etwas Chlorblei verflüchtigt.
Häufig kann man auch das Quecksilber einfach als Glühverlust bestimmen.
b. Wismuthoxyd von Silber-, Blei- und Kupferoxyd. — Die Trennung geschieht genau nach derselben Art wie die des Quecksilbers von den genannten Metallen. — Die Methode ist namentlich dann bequem, wenn man die Metalle in einer Legirung zu trennen hat. Man achte darauf, das Erhitzen nicht zu weit zu treiben (weil sich sonst Chlorblei verflüchtigt), aber es hinlänglich lange fortzusetzen (weil sonst Wismuth im Rückstande bleibt). In die Kölbchen f und h giebt man salzsäurehaltiges Wasser und bestimmt darin das Wismuth nach §. 96.
7. Abscheidung des Silbers durch Cupellation.
Um das Silber in Legirungen mit Kupfer, Blei etc. zu bestimmen, bediente man sich früher allgemein der Methode, welche man Cupelliren (Abtreiben auf der Capelle) nennt. Man schmelzt die Legirung mit so viel reinem Blei zusammen, dass auf 1 Thl. Silber 16 bis 20 Thle. Blei kommen, und erhitzt sie dann in einem kleinen Behälter, welcher aus Knochenasche oder Holzasche gepresst ist, in einer Muffel. Blei und Kupfer oxydiren sich, die Oxyde ziehen sich in die Poren der Capelle, das Silber aber bleibt unoxydirt und rein zurück. — Ich habe diese Methode, welche in Laboratorien nur selten angewandt wird, deshalb hier aufgenommen, weil sie die sicherste scheint, sehr kleine Mengen von Silber in Legirungen zu bestimmen (vergl. Malaguti u. Durocher, Compt. rend. 29. 689. — Dingler 115. 276).
8. Ausfällung eines Metalles durch ein anderes im metallischen Zustand.
Bleioxyd von Wismuthoxyd. — Man fällt die Lösung mit kohlensaurem Ammon, löst die ausgewaschenen kohlensauren Salze in Essigsäure, stellt in die in einer verschliessbaren Flasche befindliche Lösung einen gewogenen reinen Bleistab, füllt die Flasche mit Wasser fast voll, so dass das Blei nicht aus der Lösung herausragt, verschliesst die Flasche und lässt sie unter jeweiligem Umschütteln 12 Stunden stehen. Man sammelt das gefällte, vom Blei abgespülte Wismuth auf einem Filter, löst es nach dem Auswaschen in Salpetersäure, verdampft die Lösung und bestimmt das Wismuth nach §. 96. Im Filtrat bestimmt man das Blei nach §. 92. Durch Zurückwägen des getrockneten Bleistabs findet man, welcher Theil davon diesem zugehört (Ullgren).
Sechste Gruppe.
Goldoxyd, Platinoxyd, Zinnoxydul, Zinnoxyd, Antimonoxyd, arsenige Säure, Arsensäure.
I. Trennung der Oxyde der sechsten Gruppe von den Oxyden der fünf ersten Gruppen.
§. 132.
Uebersicht: Gold von den Oxyden der Gruppen I.-III.: A. 1, B. 2, — der Gruppe IV.: A. 1,-B. 1. a, 2, — von Quecksilber, Kupfer und Cadmium: B. 1. a, 2, — von Wismuth: B. 1. a, 2, 13, — von Blei: B. 1. a, 13, — von Silber: B. 1. a, 10.
Platin von den Oxyden der Gruppen I.-III.: A. 1,-B. 3, — der Gruppe IV.: A. 1, B. 1. b, 3, — von Quecksilber, Kupfer, Cadmium, Wismuth: B. 1. b, 3, — von Blei: B. 1. b, — von Silber: B. 1. b, 10.
Zinnoxydul und Oxyd von den Oxyden der Gruppen I. u. II.: A. 1, B. 4. b, 5. b, der Gruppe III: A. 1, B. 4. b, — von Eisenoxyd: A. 1, 2. b, B. 4. a, — von Manganoxydul und Zinkoxyd: A. 1, 2. b, B. 4. a, b, — von Nickel- und Kobaltoxydul: A. 1, 2. b, B. 4. a, b, 5. a, — von Quecksilberoxyden, Cadmium- und Wismuthoxyd: A. 2. a, 2. b, B. 4. a, — von Kupferoxyd: A. 2. a, 2. b, B. 4. a u. b, 5. a, — von Silber- und Bleioxyd: A. 2. a, 2. b, B. 4. a, 5. a.
Antimonoxyd von den Oxyden der Gruppen I. u. II.: A. 1. 5. b, — von der Gruppe III.: A. 1, von Eisenoxyd, Manganoxydul, Zinkoxyd: A. 1, 2. b, B. 4. c, — von Nickel- und Kobaltoxydul: A. 1, 2. b, B. 4. c, 5. a, — von Quecksilberoxyd, Cadmium- und Wismuthoxyd: A. 2. a, 2. b, B. 4. c, — von Kupfer-, Blei-, Silberoxyd: A. 2. a., 2. b, B. 4. c, 5. a.
Arsenige und Arsensäure von den Oxyden der Gruppe I.: A. 1, B. 5. b, 8, 12, — von Magnesia: A. 1, B. 5. b, 7, 8, 12, — von Baryt, Strontian und Kalk: A. 1, B. 5. b, 7, 8, 11, 12, — von den Oxyden der Gruppe III.: A. 1, B. 9, — von Eisenoxyd: A. 1, 2. b, B. 7, 9, — von Manganoxydul: A. 1, 2. b, B. 7, 9, 12, — von Zinkoxyd: A. 1, 2. b, B. 7, 8, 9, 12, — von Nickel- und Kobaltoxydul: A. 1, 2. b, B. 5. a, 7, 8, 9, 12, — von Quecksilber- und Wismuthoxyd: A. 2. a, b, B. 7, — von Kupferoxyd: A. 2. a, b, B. 5. a, 7, 8, — von Cadmiumoxyd: A. 2. a, b, B. 7, 8, — von Silberoxyd: A. 2. a, b, B. 5. a, 7, — von Bleioxyd: A. 2. a, b, B. 5. a, 7, 8, 11.
A. Allgemeine Methoden.
1. Methode, welche auf der Fällbarkeit der Oxyde der sechsten Gruppe durch Schwefelwasserstoff aus sauren Lösungen beruht.
Sämmtliche Oxyde der sechsten Gruppe von denen der vier ersten Gruppen.
Man leitet in die (am besten durch Salzsäure) saure Lösung Schwefelwasserstoff im Ueberschuss und filtrirt die gefällten (den Oxyden der sechsten Gruppe entsprechenden) Schwefelmetalle ab.
Von den §. 130. A. erwähnten Punkten ist α. β. und δ. auch hier zu berücksichtigen. — Was die besonderen Bedingungen betrifft, unter denen einzelne Metalle der sechsten Gruppe allein vollständig ausgefällt werden, so verweise ich hinsichtlich derselben auf das im vierten Abschnitt darüber Gesagte. Hier mache ich nur noch darauf aufmerksam:
α. Dass Arsensäure und Zinkoxyd, wie Wöhler gefunden hat, durch Schwefelwasserstoff nicht getrennt werden können, indem auch bei grossem Ueberschuss von Säure das Zink ganz oder theilweise mit dem Arsen als ZnS, AsS5 gefällt wird. Hat man beide in Lösung, so muss daher die Arsensäure durch Erwärmen mit schwefliger Säure zuerst in arsenige Säure übergeführt werden, ehe man Schwefelwasserstoff einleitet.
β. Dass man bei Anwesenheit von Antimon dann zweckmässig Weinsäure zusetzt, wenn nur Oxyde der vierten Gruppe zugegen sind, welche sich aus dem Filtrate, nach Zusatz von Ammon, durch Schwefelammonium ausfällen lassen, während man sie besser weglässt, sofern Thonerde, alkalische Erden und Alkalien zugegen sind. Im letzteren Falle leitet man in die klare salzsaure Lösung Schwefelwasserstoff, fügt dann etwas Wasser zu, leitet wieder Schwefelwasserstoff ein, setzt nun hinlänglich Wasser zu und vollendet durch genügendes Einleiten die Ausfällung.
2. Methode, welche auf der Löslichkeit der Schwefelmetalle der sechsten Gruppe in alkalischen Schwefelmetallen beruht.
a. Die Oxyde der Gruppe VI. (ausgenommen Gold und Platin) von denen der Gruppe V. — Man fällt die saure Lösung mit Schwefelwasserstoff unter Anwendung der Vorsichtsmaassregeln, welche im vierten Abschnitte für die einzelnen Metalle angegeben sind, und unter Berücksichtigung des in 1. Gesagten. Der Niederschlag besteht aus den Schwefelmetallen der Gruppen V. und VI. Man behandelt ihn unmittelbar nach dem Auswaschen mit überschüssigem gelben Schwefelammonium und digerirt ihn damit längere Zeit in gelinder Wärme, filtrirt die klare Flüssigkeit ab, übergiesst den Niederschlag nochmals mit Schwefelammonium, digerirt wiederum kurze Zeit, filtrirt und wäscht die Schwefelmetalle der Gruppe V. mit schwefelwasserstoffhaltigem Wasser aus. — Wenn Zinnsulfür zugegen ist, muss dem Schwefelammonium, wenn es nicht sehr gelb ist, etwas Schwefel als Pulver zugemischt werden. Bei Gegenwart von Kupfer, dessen Sulfid durch Schwefelammonium ein wenig gelöst wird, nimmt man besser statt dessen Schwefelnatrium. Dies kann jedoch nur dann geschehen, wenn kein Quecksilber zugegen ist, da sich dessen Schwefelverbindungen in Schwefelnatrium lösen.
Zu dem alkalischen Filtrate setzt man Salzsäure nach und nach in kleinen Portionen, zuletzt bis zum Vorwalten, lässt absitzen und filtrirt dann die (mit Schwefel gemengten) Schwefelmetalle der sechsten Gruppe ab.
b. Die Oxyde der Gruppe VI. (ausgenommen Gold und Platin) von denen der Gruppen IV. und V.
α. Man versetzt die Lösung mit Ammon bis zur Neutralität, dann mit gelbem Schwefelammonium im geeigneten Ueberschuss, lässt längere Zeit, bei guter Bedeckung, in mässiger Wärme digeriren und verfährt alsdann wie in a. Auf dem Filtrum bleiben die Schwefelmetalle der Gruppe IV. und V. Sie sind mit schwefelammoniumhaltigem Wasser auszuwaschen. (Bei Gegenwart von Nickel hat diese Methode besondere Schwierigkeiten.) Bei Anwesenheit von Kupfer (und Abwesenheit von Quecksilber) nimmt man statt Ammon und Schwefelammonium Natron und Schwefelnatrium[62].
β. Hat man mit festen Verbindungen (Oxyden oder Salzen) zu thun, so ist es meist vorzuziehen, dieselben mit 3 Thln. trockenem kohlensauren Natron und 3 Thln. Schwefel in einem bedeckten Porzellantiegel über der Berzelius'schen Lampe zusammen zu schmelzen. Wenn der Inhalt vollkommen geschmolzen und der überschüssige Schwefel verdampft ist, lässt man erkalten und behandelt die Masse mit Wasser, welches die entstandenen Sulfosalze der Metalle der sechsten Gruppe löst, die Schwefelverbindungen der Gruppen IV. und V. dagegen zurücklässt. Auf diese Weise kann selbst geglühtes Zinnoxyd leicht auf einen Gehalt an Eisen etc. geprüft und solcher darin bestimmt werden (H. Rose). Mit der erhaltenen Lösung verfährt man wie in a.
B. Speciellere Methoden.
1. Solche, welche sich auf die Unlöslichkeit einzelner Metalle in Säuren gründen.
a. Gold von anderen Metallen der Gruppen IV. und V. in Legirungen.
α. Man erwärmt die Legirung mit verdünnter reiner Salpetersäure (oder nach Umständen auch mit Salzsäure). Das Gold bleibt ungelöst, die anderen Metalle lösen sich. Die Legirung sei fein zertheilt (gefeilt oder dünn ausgewalzt). Diese Methode ist bei Gegenwart von Silber und von Blei nur anwendbar, wenn deren Menge mehr als 80 Proc. beträgt, andernfalls wird nicht alles Silber und Blei gelöst. Enthält daher eine Goldsilberlegirung weniger als 80 Proc. Silber, so schmelzt man sie mit 3 Thln. Blei zusammen, ehe sie der Behandlung mit Salpetersäure unterworfen wird. Das gewogene Gold ist durch Auflösen in Königswasser auf seine Reinheit zu prüfen.
β. Man erhitzt die fein zertheilte (gefeilte oder ausgewalzte) Legirung in einer geräumigen Platinschale mit reinem Schwefelsäurehydrat, bis keine Gasentwickelung mehr stattfindet, und das Schwefelsäurehydrat sich zu verflüchtigen beginnt; oder man schmelzt die Legirung mit saurem schwefelsaurem Kali zusammen (H. Rose). Durch Behandeln mit Wasser, zuletzt siedendem, trennt man das ungelöste Gold von den schwefelsauren Salzen der anderen Metalle. Es ist zweckmässig die Operation mit dem abgeschiedenen Golde zu wiederholen und dies zuletzt auf seine Reinheit zu prüfen.
b. Platin von anderen Metallen der Gruppen IV. und V. in Legirungen. Man bewirkt die Scheidung durch Behandlung mit Schwefelsäure, besser noch mit saurem schwefelsaurem Kali (a. β.), nicht aber mit Salpetersäure (legirtes Platin löst sich unter Umständen darin).
2. Solche, welche sich auf die Abscheidung des Goldes als Metall gründen.
Gold von allen Oxyden der Gruppen I.–V., ausgenommen Bleioxyd und Silberoxyd. — Man fällt die salzsaure Lösung mit Oxalsäure nach §. 98. b. γ. und filtrirt das Gold, nach vollständiger Ausscheidung, ab. Man versäume nicht, eine hinreichende Menge Salzsäure zuzusetzen, damit sich nicht, aus Mangel an Lösungsmittel, in Wasser unlösliche oxalsaure Salze mit dem Golde niederschlagen.
3. Solche, welche sich auf die Abscheidung des Platins als Kalium- oder Ammoniumplatinchlorid gründen.
Platin von den Oxyden der vierten und fünften Gruppe, ausgenommen von Blei und Silber. — Man fällt das Platin nach §. 99 mit Chlorammonium oder Chlorkalium und wäscht den Niederschlag mit Weingeist vollkommen aus.
4. Solche, welche sich auf die Abscheidung von in Salpetersäure unlöslichen Oxyden gründen.
a. Zinn von anderen Metallen der Gruppen IV. und V., in Legirungen. — Man behandelt die zerkleinerte Legirung mit Salpetersäure nach §. 101. 1. a. Das Filtrat enthält die übrigen Metalle in Form salpetersaurer Salze. (Bei Anwesenheit von Wismuth wäscht man zuerst mit salpetersäurehaltigem Wasser aus.) — Da das Zinnoxyd leicht Spuren von Kupferoxyd zurückhält, so kann man es bei genauen Untersuchungen nach §. 132. A. 2. b. β. darauf prüfen und solche bestimmen.
b. Zinn von den Oxyden der Gruppe I., II., III., sowie von Manganoxydul, Zinkoxyd, Nickel- und Kobaltoxydul, Kupferoxyd und wohl auch noch anderen Oxyden. (Nach Löwenthal, Journ. f. prakt. Chem. 60. 257.)
Man fällt die salzsaure Lösung, welche alles Zinn als Oxyd (Chlorid) enthalten muss, nach §. 101. 1. b. und trennt den Niederschlag von Zinnoxyd von dem die übrigen Oxyde enthaltenden Filtrate. Man beachte dabei Folgendes:
α. Kann man unter den verschiedenen zur Fällung sich eignenden Salzen wählen, so ist schwefelsaures Natron in der Regel vorzuziehen.
β. Nachdem sich der Niederschlag von Zinnoxyd abgesetzt hat, giesst man die überstehende Flüssigkeit durch ein Filter, wiederholt dies Decantiren einigemal und behandelt dann den Niederschlag noch mit einer Mischung von 1 Salpetersäure (specif. Gew. 1,2) und 9 Wasser kochend, ehe man ihn aufs Filter bringt und völlig auswäscht. Resultate sehr befriedigend.
Hat man Zinnoxyd neben anderen Oxyden, welche sich durch Glühen im Wasserstoffstrom reduciren lassen, so kann man auch die Oxyde auf diese Art reduciren und dann die Metalle nach a. behandeln.
c. Antimon von den Metallen der Gruppen IV. und V. in Legirungen. — Man verfährt wie in a., filtrirt den Niederschlag ab und führt ihn durch Glühen in antimonige Säure über (§. 100. 2.). Resultate nur annähernd, da sich etwas Antimonoxyd löst.
5. Solche, welche sich auf die Flüchtigkeit mancher Chlormetalle oder Metalle gründen.
a. Zinn, Antimon, Arsen von Kupfer, Silber, Blei, Kobalt, Nickel. — Man behandelt die Schwefelmetalle im Chlorstrom und verfährt dabei genau nach §. 131. 6. a. Bei Anwesenheit von Antimon füllt man die Kölbchen f und h mit einer mit Salzsäure vermischten Lösung von Weinsäure in Wasser. — Auch die regulinischen Metalle lassen sich auf diese Art trennen. — Die Legirungen sind möglichst zu zerkleinern. Arsenmetalle werden auf letztere Art nur sehr langsam zerlegt.
b. Zinnoxyd, Antimonoxyd (auch Antimonsäure, arsenige und Arsensäure) von Alkalien und alkalischen Erden. — Man mengt die feste Verbindung mit 5 Thln. reinem gepulvertem Salmiak in einem Porzellantiegel, bedeckt diesen mit einem concaven Platindeckel, auf welchen etwas Salmiak gestreut wird, und glüht gelinde, bis aller Salmiak entwichen ist, mengt dem Inhalte des Tiegels aufs Neue Salmiak zu und wiederholt die Operation, bis keine Gewichtsabnahme des Tiegels mehr stattfindet. Unter diesen Umständen entweichen die Chlorverbindungen des Zinns, Antimons und Arsens, während die der Alkalien und alkalischen Erden zurückbleiben. Am raschesten erfolgt diese Zerlegung bei Arsenverbindungen, minder rasch bei Antimonverbindungen und am langsamsten bei Zinnverbindungen (H. Rose).
c. Quecksilber von Gold. — Man trennt beide Metalle, sowohl wenn sie legirt sind, als auch in anderen Fällen durch Glühen, wobei das Quecksilber entweder aus dem Verlust oder dadurch zu bestimmen ist, dass man es auffängt (§. 94).
6. Solche, welche sich auf die Flüchtigkeit des Schwefelarsens gründen.
Arsensäuren von Eisenoxyd (wahrscheinlich auch von Nickeloxydul, Zinkoxyd, Kupferoxyd, Bleioxyd etc.), nach Ebelmen. Man erhitzt die Oxyde in Schwefelwasserstoff, wodurch sie vollständig in Schwefelmetalle übergehen. Das Schwefelarsen verflüchtigt sich, die anderen Sulfurete bleiben zurück.
7. Solche, welche sich auf die Ueberführung des Arsens in arsensaures Alkali gründen.
Arsen von den Metallen und Oxyden der Gruppen II., IV. und V. — Hat man mit arsenig- oder arsensauren Salzen zu thun, so schmelzt man die Verbindung mit 3 Thln. kohlensaurem Natronkali und 1 Thl. Salpeter, hat man Legirungen zu analysiren, mit 3 Thln. kohlensaurem Natron und 1 Thl. salpetersaurem Kali, kocht den Rückstand mit Wasser aus und trennt die ungelöst bleibenden Oxyde oder kohlensauren Salze von der Lösung der arsensauren Alkalien, in welchen die Arsensäure nach §. 102. 2. zu bestimmen ist. Bei geringen Mengen von Arsen lassen sich die Schmelzungen in Platintiegeln vornehmen, bei grösseren müssen sie in Porzellantiegeln vorgenommen werden, indem alsdann die Platintiegel sehr leiden. Bei Anwendung von Porzellantiegeln wird die Masse durch Kieselsäure und Thonerde verunreinigt, worauf zu achten.
8. Solche, welche sich auf die Abscheidung des Arsens als arsensaures Quecksilberoxydul gründen.
Arsensäure von den Alkalien, alkalischen Erden, von Zinkoxyd, Kobaltoxydul, Nickeloxydul, Bleioxyd, Kupferoxyd, Cadmiumoxyd. — Man verfährt genau wie bei der Abscheidung der Phosphorsäure durch Quecksilber (§. 106. I. b. γ.). Im unlöslichen Rückstande kann die Arsensäure nicht so bestimmt werden, wie die Phosphorsäure. Mit dem Filtrate verfährt man nach §. 106. II. k. (H. Rose.)
9. Solche, welche sich auf die Abscheidung des Arsens als arsensaure Ammon-Magnesia gründen.
Arsensäure von Thonerde und den Oxyden der Gruppe IV. — Man verfährt nach §. 106. II. f. α. Der Niederschlag von arsensaurer Ammonmagnesia ist nach §. 102. 2. zu behandeln.
10. Solche, welche sich auf die Unlöslichkeit des Chlorsilbers gründen.
Silber von Gold. — Man behandelt die Legirung mit Königswasser, verdünnt und filtrirt die Lösung des Chlorgoldes von dem Chlorsilber ab. Diese Methode ist nur dann ausführbar, wenn die Legirung weniger als 15 Proc. Silber enthält; denn bei grösserem Gehalte schützt das entstehende Chlorsilber die nicht zersetzten Antheile vor weiterer Einwirkung. — Auf gleiche Art kann auch Silber von Platin getrennt werden.
11. Solche, welche sich auf die Unlöslichkeit einiger schwefelsauren Salze in Wasser oder Weingeist gründen.
Arsensäure von Baryt, Strontian, Kalk und Bleioxyd. — Man verfährt wie bei der Trennung der Phosphorsäure von den genannten Oxyden (§. 106. II. c.). Die Verbindungen dieser Basen mit arseniger Säure verwandelt man erst durch Erhitzen der salzsauren Lösung mit chlorsaurem Kali, oder durch wiederholtes Abdampfen mit Salpetersäure in arsensaures Salz, ehe man Schwefelsäure zusetzt.
12. Solche, welche sich auf die Unlöslichkeit des arsensauren Eisenoxydes gründen.
Arsensäure von den Basen der Gruppen I. und II., sowie von Zinkoxyd, Mangan-, Nickel- und Kobaltoxydul. — Man fällt die Arsensäure je nach Umständen nach §. 102. 3. a. oder b., filtrirt und bestimmt die Basen im Filtrate.
13. Solche, welche sich auf das verschiedene Verhalten zu Cyankalium gründen.
Gold von Blei und Wismuth. — Hätte man diese Metalle gemeinschaftlich in Lösung, so lassen sie sich durch Cyankalium ganz auf dieselbe Weise trennen, welche zur Trennung des Quecksilbers von Blei und Wismuth angegeben ist (§. 131. 3. a.). Die Auflösung des Cyangold-Cyankaliums zersetzt man durch Einkochen mit Salzsäure und bestimmt nach Austreibung der Blausäure das Gold nach einer der in §. 98 angegebenen Methoden.
II. Trennung der Oxyde der sechsten Gruppe von einander.
§. 133.
Uebersicht: Platin von Gold: 1, — von Antimon, Zinn, Arsen: 2.
Gold von Platin: 1, — von Antimon, Zinn, Arsen: 2.
Antimon von Gold und Platin: 2, — von Zinn: 4. a, 6. a, — von Arsen: 3. b, 4. a u. b, 5. a.
Zinn von Gold und Platin: 2, von Antimon: 4. a, 6. a, — von Arsen: 3. a, 6. a. Zinnoxydul von Zinnoxyd: 7. a, 8. a.
Arsen von Gold und Platin: 2, — von Antimon: 3. b, 4. a u. b, 5. a, — von Zinn: 3. a, 6. a. Arsenige Säure von Arsensäure: 5. b, 7. b, 8. b.