Erste Abtheilung. Allgemeiner Theil. (continued 8)
Reading edition
1. Methode, welche sich auf die Ausfällung des Platins durch Chlorkalium gründet.
Platin von Gold. — Man fällt aus der Lösung der Chlorverbindungen das Platin nach §. 99. b. und im Filtrate das Gold nach §. 98. b.
2. Methoden, welche sich auf die Flüchtigkeit der Chlorverbindungen der unedlen Metalle gründen.
Platin und Gold von Zinn, Antimon, Arsen. — Man erhitzt die fein zertheilten Legirungen oder die Schwefelmetalle in einem Strome von Chlorgas. Gold und Platin bleiben zurück, die Chloride der anderen Metalle verflüchtigen sich (vergl. §. 132. B. 5. a.).
3. Methoden, welche auf der Flüchtigkeit des Arsens und Schwefelarsens beruhen.
a. Arsen von Zinn (nach H. Rose). — Man verwandelt in Schwefelmetalle oder in Oxyde, trocknet bei 100° und erhitzt eine abgewogene Menge derselben anfangs gelinde, allmälig stärker in einer Kugelröhre, durch welche trockenes Schwefelwasserstoffgas streicht. Es verflüchtigt sich Schwefelarsen und Schwefel, während Schwefelzinn zurückbleibt. Um das Schwefelarsen aufzufangen, verbindet man die Kugelröhre in der in §. 131. 6. a. beschriebenen Weise mit vorgelegten Kölbchen, in welchen sich verdünnte Ammonflüssigkeit befindet. — Wenn auch bei weiterer Erhitzung sich kein Anflug in dem kälteren Theile der Röhre mehr zeigt, treibt man den Anflug von der Kugel weg, lässt erkalten und schneidet dann die Röhre oberhalb des Anflugs ab. Das abgeschnittene Ende zerschneidet man in Stücke, erwärmt diese mit etwas Natronlauge, bis sich der Anflug gelöst hat, vereinigt diese Lösung mit der vorgeschlagenen ammoniakalischen Flüssigkeit, setzt Salzsäure, dann, ohne abzufiltriren, chlorsaures Kali zu und erwärmt gelinde, bis alles Schwefelarsen gelöst ist. Man filtrirt nun von dem Schwefel ab und bestimmt die Arsensäure nach §. 102. 2. Das in der Kugel enthaltene schwarzbraune Schwefelzinn kann, da es mehr Schwefel enthält, als der Formel SnS entspricht, nicht geradezu gewogen werden. Man wägt es daher und bestimmt in einem abgewogenen Theile das Zinn, indem man denselben durch Befeuchten mit Salpetersäure und Rösten in Zinnoxyd überführt (§. 101. 1. c.).
Hat man Zinn und Arsen als Legirung, so führt man sie am bequemsten durch vorsichtiges Behandeln mit Salpetersäure in Oxyde über. Will man sie in Schwefelmetalle verwandeln, so kann dies geschehen, indem man 1 Theil der fein zertheilten Legirung mit 5 Theilen Soda und 5 Theilen Schwefel in einem bedeckten Porzellantiegel schmelzt, bis zum ruhigen Fluss. Man löst dann in Wasser, filtrirt etwaiges Schwefeleisen oder dergleichen ab und fällt die Lösung mit Salzsäure.
b. Arsen von Antimon, wenn beide legirt sind. — Man erhitzt die abgewogene Probe mit 2 Thln. Soda und 2 Thln. Cyankalium in einer Kugelröhre, durch welche man trockene Kohlensäure leitet, anfangs gelinde, allmälig heftig, bis sich kein Arsen mehr verflüchtigt. (Man hüte sich, die entweichenden Dämpfe einzuathmen. Zweckmässig steckt man den hinteren Theil der Kugelröhre in einen Kolben, in welchem sich alsdann das Arsen sublimirt.) Nach dem Erkalten behandelt man den Inhalt der Kugel erst mit einer Mischung von gleichen Theilen Weingeist und Wasser, dann mit Wasser und wägt das zurückbleibende Antimon. Das Arsen ergiebt sich aus dem Verlust. — Man erhält durch dies Verfahren nur annähernde Resultate. Wollte man die Legirung geradezu, nicht unter einer Schlacke, in kohlensaurem oder Wasserstoffgas schmelzen, so würde man höchst unrichtige Resultate erhalten, indem sich in solchem Falle sehr viel Antimon verflüchtigte.
4. Methoden, welche auf der Unlöslichkeit des antimonsauren Natrons beruhen.
a. Antimon von Zinn und Arsen (nach H. Rose). — Hat man die Metalle im regulinischen Zustande, so oxydirt man die wohl zerkleinerte abgewogene Probe in einem Porzellantiegel mit allmälig zuzusetzender Salpetersäure von 1,4 specif. Gewicht, bringt die Masse im Wasserbade zur Trockne, schüttet sie in einen Silbertiegel, spült die im Porzellantiegel noch haftenden Portionen mit Natronlauge in den Silbertiegel, bringt zur Trockne, setzt die achtfache Menge festes Natronhydrat zu und schmelzt längere Zeit. Die erkaltete Masse behandelt man mit heissem Wasser, bis das Ungelöste feinpulverig erscheint, verdünnt etwas mit Wasser und setzt so viel Alkohol von 0,83 specif. Gewicht zu, dass das Volumenverhältniss desselben zum Wasser wie 1 : 3 ist. Nachdem man unter öfterem Umrühren 24 Stunden lang hat stehen lassen, filtrirt man, spült mit wässerigem Weingeist (1 Vol. Alkohol: 3 Vol. Wasser) nach und wäscht den Niederschlag auf dem Filter zuerst mit Weingeist, der auf 2 Vol. Wasser 1 Vol. Alkohol enthält, dann mit aus gleichen Raumtheilen gemischtem und endlich mit solchem aus, der auf 1 Vol. Wasser 3 Vol. Alkohol enthält. Den sämmtlichen weingeistigen Waschflüssigkeiten setzt man einige Tropfen kohlensaure Natronlösung zu. Das Auswaschen wird fortgesetzt, bis eine Probe, mit Salzsäure angesäuert und mit Schwefelwasserstoffwasser versetzt, sich nicht mehr färbt.
Das antimonsaure Natron spült man vom Filter ab, löst es in einer Mischung von Salzsäure und Weinsteinsäure, mit der man zuvor das Filter ausgewaschen hat, fällt mit Schwefelwasserstoff und bestimmt das Antimon überhaupt nach §. 100. 1. b.
Zu dem das Zinn und Arsen enthaltenden Filtrate fügt man Salzsäure, wodurch ein Niederschlag von arsensaurem Zinnoxyd entsteht, leitet, ohne vorher abzufiltriren, längere Zeit Schwefelwasserstoff ein, lässt stehen, bis der Geruch danach fast verschwunden, und trennt dann die gewogenen Schwefelmetalle nach 3. a.
Enthält die Substanz nur Antimon und Arsen, so erhitzt man das alkoholische Filtrat unter öfterem Zusatz von Wasser, bis es kaum mehr nach Weingeist riecht, setzt Salzsäure zu und bestimmt die Arsensäure als arsensaure Ammon-Magnesia (§. 102. 2.).
b. Bestimmung des Schwefelarsens, im käuflichen Schwefelantimon (nach Wackenroder). — Man verpufft 20 Grm. des fein zerriebenen Schwefelantimons mit 40 Grm. Salpeter und 20 Grm. kohlensaurem Natron, indem man das Gemenge nach und nach in einen rothglühenden hessischen Tiegel einträgt, zieht die stark geglühte Masse wiederholt mit Wasser aus, fällt aus dem mit Salzsäure angesäuerten und mit schwefliger Säure behandelten Filtrate das Arsen nebst einem kleinen Theile des Antimons mit Schwefelwasserstoff, digerirt den feuchten Niederschlag mit kohlensaurem Ammon, filtrirt, säuert das Filtrat an, leitet Schwefelwasserstoff ein und bestimmt das Arsen als Schwefelarsen nach §. 102. 4.
5. Methoden, welche auf der Ausfällung des Arsens als arsensaure Ammon-Magnesia beruhen.
a. Arsen von Antimon. — Man oxydirt die Metalle oder Schwefelverbindungen mit Königswasser oder Salzsäure und chlorsaurem Kali, fügt Weinsteinsäure, viel Chlorammonium, dann überschüssiges Ammon zu. (Hierdurch darf keine Fällung entstehen; wäre es der Fall, so war die Menge des Salmiaks oder der Weinsteinsäure nicht genügend.) Man fällt alsdann die Arsensäure nach §. 102. 2. und bestimmt im Filtrate das Antimon nach §. 100. 1. b.
b. Arsensäure von arseniger Säure. Man versetzt die Lösung mit viel Salmiak, fällt dann die Arsensäure nach §. 102. 2. und bestimmt im Filtrate die arsenige Säure durch Fällung mit Schwefelwasserstoff (§. 102. 4.).
6. Methoden, welche auf der Ausfällung regulinischer Metalle beruhen.
a. Zinn von Antimon nach Gay-Lussac. — Man erwärmt einen gewogenen Theil der fein zertheilten Legirung (oder auch einer sonstigen Verbindung) mit Salzsäure, fügt chlorsaures Kali in kleinen Portionen zu, bis zu erfolgter Lösung, und theilt alsdann die Flüssigkeit in zwei gleiche Theile, a. und b. In a. fällt man beide Metalle durch einen Zinkstab, spült sie ab und wägt sie; — b. erwärmt man, nachdem man ziemlich viel Salzsäure zugesetzt hat, mit einem Zinnstreifen längere Zeit. — Durch diese Operation wird das Antimon vollständig als schwarzes Pulver abgeschieden und das Zinnchlorid zu Chlorür reducirt. Man spült das Antimon mit Salzsäure enthaltendem Wasser von dem Zinnstreifen ab, sammelt es auf einem gewogenen Filter, trocknet und wägt es. Die Quantität des Zinns ergiebt sich als Differenz.
b. Bestimmung des Arsens in metallischem Zinn, nach Gay-Lussac[63]. — Man löst das laminirte oder durch Eingiessen in Wasser gekörnte Metall in einem Gemenge von 1 Aeq. Salpetersäure und 9 Aeq. Salzsäure in gelinder Wärme auf. Die Auflösung erfolgt ohne Gasentwickelung, es bildet sich Zinnchlorür und Chlorammonium. Das Arsen bleibt als Pulver zurück. NO5 + 9 ClH + 8 Sn = 8 SnCl + NH4, Cl + 5 HO. Das Königswasser darf daher in nicht viel grösserem Verhältniss angewendet werden, als auf 8 Aeq. Metall 1 Aeq. NO5 und 9 Aeq. ClH.
7. Maassanalytische Methoden.
a. Zinnoxydul neben Zinnoxyd. — Man löst bei Luftabschluss in Salzsäure, verdünnt die Flüssigkeit mit ausgekochtem Wasser, bringt sie auf ein bestimmtes Volum und bestimmt in einer abgemessenen Menge das Zinnoxydul nach §. 101. 2.; in einer zweiten Portion kann man alsdann die Gesammtmenge entweder ebenfalls maassanalytisch bestimmen, indem man das Chlorid zuerst in Chlorür überführt (§. 101. 2. b.), oder man kann darin alles Zinn durch Erwärmen mit chlorsaurem Kali oxydiren und das Zinn nach §. 101. 1. b. bestimmen.
b. Arsenige Säure von Arsensäure. — Man bestimmt, sofern eine feste Substanz zur Untersuchung vorliegt, in einer Portion die arsenige Säure maassanalytisch nach §. 102. 5., in einer zweiten die Gesammtmenge des Arsens nach einer der in §. 102 angegebenen Methoden. — Hat man die Säuren in Lösung, so lässt sich die arsenige Säure auch in der Art bestimmen, dass man eine abgewogene Portion mit Salzsäure und etwas Indigolösung versetzt und dann von einer Chlorkalklösung von bekanntem Gehalte so lange zufügt, bis die blaue Farbe des Indigos verschwunden ist. Alles Nähere siehe unten in dem Abschnitte über Chlorimetrie.
8. Indirecte Methoden.
a. Zinnoxydul neben Zinnoxyd. — Man bestimmt in einer Portion die Gesammtmenge des Zinns, — eine zweite löst man bei Luftabschluss in Salzsäure und tröpfelt die Lösung unter Umrühren in eine stark überschüssige Auflösung von Quecksilberchlorid. Der entstehende Niederschlag von Quecksilberchlorür wird nach §. 94. 2. behandelt. — 1 Aeq. desselben (Hg2Cl) entspricht 1 Aequivalent Zinnchlorür (SnCl). (H. Rose.)
b. Arsenige Säure neben Arsensäure. — Man bestimmt in einer Portion die Gesammtmenge des Arsens, eine zweite löst man in Salzsäure (wobei natürlicherweise die Abwesenheit oxydirender Substanzen [salpetersaurer Salze etc.] vorausgesetzt wird) und fügt eine überschüssige Lösung von Natrium- oder Ammonium-Goldchlorid zu. Nachdem man einige Tage kalt — oder, bei verdünnten Lösungen, in gelinder Wärme — hat stehen lassen, filtrirt man das ausgeschiedene Gold ab und bestimmt es nach §. 98. b. (Das Filtrat bewahrt man auf, um dessen gewiss zu werden, dass sich kein weiteres Gold mehr ausscheidet.) 2 Aeq. Gold entsprechen 3 Aeq. arseniger Säure (2AuCl3 + 3AsCl3 = 3AsCl5 + 2Au). (H. Rose.)
II. Die Scheidung der Säuren von einander.
Es wird daran erinnert, dass wir bei den folgenden Scheidungsmethoden in der Regel von der Annahme ausgehen, die Säuren seien im freien Zustande oder in Verbindung mit alkalischen Basen vorhanden, vergl. das oben S. 274 darüber Gesagte.
Erste Gruppe.
Arsenige Säure, Arsensäure, Chromsäure, Schwefelsäure, Phosphorsäure, Borsäure, Oxalsäure, Fluorwasserstoffsäure, Kieselsäure, Kohlensäure.
§. 134.
1. Arsenige Säure und Arsensäure von allen übrigen Säuren. — Man fällt aus der Lösung mit Schwefelwasserstoff alles Arsen (§. 102. 4.) und bestimmt im Filtrat die übrigen Säuren. Ist Chromsäure zugegen, so reducirt man dieselbe zuerst nach einer der (§. 104) angegebenen Methoden, damit mit dem Schwefelarsen kein Schwefel niederfalle. — Arsensäure ist, wo es irgend angeht, durch schweflige Säure zu reduciren, ehe man mit Schwefelwasserstoff fällt.
2. Schwefelsäure von den übrigen Säuren.
a. Von den Säuren des Arsens, von Phosphor-, Bor-, Fluorwasserstoff-, Oxal-, Kiesel- und Kohlensäure.
Man versetzt die mit Salzsäure stark sauer gemachte verdünnte Lösung mit Chlorbaryum und filtrirt den nach §. 105 zu bestimmenden schwefelsauren Baryt von der die sämmtlichen anderen Säuren enthaltenden Lösung ab.
b. Von Fluorwasserstoffsäure in unlöslichen Verbindungen.
Soll ein Gemenge von schwefelsaurem Baryt und Fluorcalcium zerlegt werden, so kann dies nicht durch blosse Behandlung mit Salzsäure geschehen; der unlösliche Rückstand enthält ausser schwefelsaurem Baryt Gyps und Fluorbaryum. Nur auf folgende Art lässt sich der Zweck erreichen. Man schmelzt mit 6 Thln. kohlensaurem Natronkali und 2 Thln. Kieselsäure. Die erkaltete Masse behandelt man mit Wasser, die Lösung mit kohlensaurem Ammon, wäscht die ausgeschiedene Kieselsäure mit einer verdünnten Lösung von kohlensaurem Ammon, übersättigt das Filtrat mit Salzsäure und fällt mit Chlorbaryum.
Soll auch das Fluor bestimmt werden, so säuert man mit Salpetersäure an, fällt mit salpetersaurem Baryt, sättigt dann mit kohlensaurem Natron und fällt das Fluorbaryum durch Weingeist. Nachdem es zuerst mit Weingeist von 50 Proc., zuletzt mit starkem Alkohol lange ausgewaschen worden, wird es getrocknet, geglüht und gewogen (H. Rose).
c. Bei Gegenwart von viel Chromsäure.
reducirt man diese am besten, indem man die trockene Verbindung mit concentrirter Salzsäure kocht (geschieht dies nach §. 104. I. d. β., so erfährt man hierdurch zugleich die Menge der Chromsäure) und aus der stark verdünnten Lösung zuerst das Chromoxyd durch Ammon (§. 84), dann — im Filtrat — die Schwefelsäure, nach Zusatz von Salzsäure, durch Chlorbaryum fällt.
3. Chromsäure von Phosphorsäure. — Man fällt die Phosphorsäure als phosphorsaure Ammonmagnesia (§. 106. I. b.). Im Filtrate bestimmt man die Chromsäure mittelst salpetersauren Quecksilberoxyduls, oder in einer anderen Portion volumetrisch (§. 104).
4. Phosphorsäure von Borsäure. — Man bestimmt in der gemeinschaftlichen Lösung die Phosphorsäure mittelst schwefelsaurer Magnesia (§. 106. I. b.), im Filtrat die Borsäure nach einer der §. 107 beschriebenen Methoden.
5. Phosphorsäure von Oxalsäure.
a. Sollen beide Säuren in einer Portion bestimmt werden, so versetzt man die wässerige Lösung mit überschüssigem Natriumgoldchlorid, erwärmt und bestimmt aus der Menge des reducirten Goldes die der Oxalsäure (§. 108. b. α.). Im Filtrate scheidet man zunächst das überschüssige Gold durch Oxalsäure ab und fällt dann die Phosphorsäure mit schwefelsaurer Magnesia. — Löst sich die Verbindung nicht in Wasser, so wendet man Salzsäure an und verfährt nach §. 108. b. β. Aus dem Filtrate fällt man alsdann das Gold durch Schwefelwasserstoff ohne Erwärmen.
b. Ist soviel Substanz vorhanden, dass man getrennte Portionen verwenden kann, so bestimmt man in einer die Oxalsäure nach §. 108. c., in einer zweiten die Phosphorsäure. Ist die Substanz in Wasser löslich, so kann letztere — wenn die Menge der Oxalsäure nicht zu sehr vorwaltet — geradezu mit schwefelsaurer Magnesia bei Anwesenheit von Salmiak und Ammon gefällt werden; anderenfalls glüht man die Substanz mit kohlensaurem Natronkali, zerstört so die Oxalsäure und bestimmt die Phosphorsäure im Rückstande.
6. Fluormetalle von phosphorsauren Salzen.
a. Die Substanz ist in Wasser löslich.
α. Enthält sie relativ viel Fluor, so dass eine Bestimmung desselben aus der Differenz zulässig erscheint, so fällt man die Lösung durch Chlorcalcium, wäscht den Niederschlag aus, trocknet, glüht und wägt ihn. Er besteht aus phosphorsaurem Kalk und Fluorcalcium. Man erwärmt ihn mit Schwefelsäure in einem Platingefässe, bis alles Fluor als Fluorwasserstoff entwichen ist (die Erhitzung werde nicht so gesteigert, dass Schwefelsäurehydrat sich verflüchtigt), und bestimmt dann Kalk und Phosphorsäure nach §. 106. II. c. Zieht man Phosphorsäure und Kalk von dem Gesammtgewicht des Niederschlages ab, so findet man das Fluor, indem man ansetzt: Aeq. des Fluors — Aeq. des Sauerstoffs: Aeq. des Fluors = der gefundene Gewichtsverlust: dem gesuchten Fluor.
β. Enthält die Substanz relativ wenig Fluor, so versetzt man die Auflösung mit basisch salpetersaurem Quecksilberoxydul. Es entsteht dadurch ein gelber Niederschlag von basisch phosphorsaurem Quecksilberoxydul, während alles Fluorquecksilber gelöst bleibt. Man bestimmt im Niederschlage die Phosphorsäure nach §. 106. I. b. γ., das Filtrat neutralisirt man mit kohlensaurem Natron, leitet — ohne zuvor abzufiltriren — Schwefelwasserstoff ein, filtrirt und bestimmt das Fluor nach §. 109. I. (H. Rose).
b. Ist die Substanz nicht in Wasser löslich, aber durch Säuren zerlegbar, so lässt sich das Verfahren a. α. ebenfalls anwenden. Man löst erst in Salzsäure und verdampft dann mit Schwefelsäure.
c. Ist die Substanz nicht durch Säuren zersetzbar, so schmelzt man sie mit kohlensaurem Natron und Kieselsäure (siehe §. 134. 8.).
7. Fluormetalle von Kieselsäure und Silicaten. — Sehr viele natürliche Silicate enthalten Fluormetalle; man hat daher bei Mineraluntersuchungen wohl darauf zu achten, dass man letztere nicht übersieht. —
Sind die Fluormetall enthaltenden Silicate durch Säuren zersetzbar (was nur selten der Fall ist) und scheidet man die Kieselsäure nach üblicher Art durch Abdampfen ab, so kann sich alles Fluor verflüchtigen.
α. Methode von Berzelius. Man schmelzt die fein geschlämmte Substanz mit 4 Thln. kohlensaurem Natron ziemlich lange bei starker Rothglühhitze, weicht die Masse mit Wasser auf, kocht sie damit, filtrirt und wäscht erst mit siedendem Wasser, dann mit einer Auflösung von kohlensaurem Ammon aus. Man hat in Lösung alles Fluor als Fluornatrium, ferner kohlensaures, kieselsaures und Thonerdenatron. Man versetzt dieselbe mit kohlensaurem Ammon und erhitzt sie damit unter Ersatz des verdunstenden kohlensauren Ammons. Den hierdurch entstehenden Niederschlag von Kieselsäure- und Thonerdehydrat filtrirt man ab und wäscht ihn mit kohlensaurem Ammon aus. Das Filtrat erhitzt man, bis alles kohlensaures Ammon entwichen, und bestimmt das Fluor nach §. 109. — Die beiden Niederschläge zerlegt man, zur Abscheidung der Kieselsäure mit Salzsäure, nach §. 111. II. a.[64].
β. Methode von Wöhler. (Dieselbe ist nur anwendbar, wenn die Substanz durch Schwefelsäure leicht zerlegt wird, und wenn die Menge des Fluors gross ist.) Man bringt die Verbindung im höchst fein gepulverten Zustande in einen kleinen Kolben, übergiesst sie mit reinem Schwefelsäurehydrat, verschliesst den Kolben rasch mit einem Kork, in den eine kleine Chlorcalciumröhre eingepasst ist, wägt den ganzen Apparat möglichst schnell, erwärmt ihn dann bis keine Dämpfe von Fluorkiesel mehr entweichen, entfernt die letzten Antheile des noch im Kölbchen befindlichen Gases mit Hülfe der Luftpumpe, lässt erkalten und wägt. Der Gewichtsverlust des Apparates giebt die Menge des entwichenen Fluorkiesels genau an. Man berechnet daraus einmal die Menge des Fluors und dann die Menge des entwichenen Siliciums, damit man dessen Menge, auf Kieselsäure berechnet, der im Rückstande gefundenen zuzählen kann.
8. Fluormetalle, Silicate und phosphorsaure Salze neben einander. — Derartige Verbindungen, welche in der Natur nicht selten vorkommen, werden nach 7. α. zerlegt. Hierbei ist auf eine vollständige Zerlegung der Phosphate nicht immer zu rechnen, indem z. B. phosphorsaurer Kalk durch schmelzende Soda nur partiell zerlegt wird. — Die Auflösung, welche man nach Abscheidung der Kieselsäure und nach Verflüchtigung des kohlensauren Ammons bekommt, enthält — bei Gegenwart von Phosphaten — neben Fluornatrium und kohlensaurem Natron auch phosphorsaures Natron.
Man neutralisirt fast mit Salzsäure, fällt mit Chlorcalcium, filtrirt, trocknet und glüht den aus Fluorcalcium, phosphorsaurem Kalk und kohlensaurem Kalk bestehenden Niederschlag, behandelt ihn mit überschüssiger Essigsäure, verdampft damit im Wasserbade ganz zur Trockne, bis alle Essigsäure entfernt ist, zieht mit Wasser den aus dem kohlensauren Kalk entstandenen essigsauren Kalk aus und wägt den aus phosphorsaurem Kalk und Fluorcalcium bestehenden und nach 6. weiter zu zerlegenden Rückstand. — In dem ursprünglich gebliebenen Rückstande, sowie in dem durch kohlensaures Ammon entstandenen Niederschlage bestimmt man die Kieselsäure, den Rest der Phosphorsäure und die Basen.
9. Kieselsäure von allen anderen Säuren (ausgenommen Flusssäure).
α. In durch Salzsäure aufschliessbaren Verbindungen.
Man zersetzt die Substanz durch mehr oder weniger lang fortgesetzte Digestion mit Salzsäure oder Salpetersäure, verdampft damit im Wasserbade (nicht bei höherer Temperatur) zur Trockne (§. 111. II. a.), übergiesst den Rückstand je nach Umständen mit Wasser, Salzsäure oder Salpetersäure, filtrirt die ausgeschiedene Kieselsäure ab und bestimmt die übrigen Säuren im Filtrat. — Bei Gegenwart von Borsäure nimmt man das Abdampfen in einem Kolben vor und leitet die entweichenden Dämpfe in Wasser, damit man keinen Verlust erleide. Bei Gegenwart von kohlensauren Salzen bestimmt man die Kohlensäure in einer besonderen Portion.
β. In durch Salzsäure nicht aufschliessbaren Verbindungen.
Man schliesst die Substanz durch Glühen mit kohlensaurem Natron-Kali auf (§. 111. II. b. α.) und behandelt den Rückstand entweder geradezu vorsichtig mit verdünnter Salzsäure oder Salpetersäure, um mit der Lösung nach α. zu verfahren, oder man fällt aus der beim Behandeln des Rückstandes mit Wasser erhaltenen Flüssigkeit die in Lösung übergegangene Kieselsäure durch Erwärmen mit doppelt kohlensaurem Ammon, filtrirt, bestimmt die anderen Säuren im Filtrat, die Kieselsäure in dem mit dem Rückstande vereinigten Niederschlag, indem man ihn mit Salzsäure behandelt und nach §. 111. II. a. verfährt. — Welche von diesen Methoden die passendere ist, hängt von der Natur der Basen und dem Verhältniss, in dem die Kieselsäure zu denselben steht, ab.
10. Kohlensäure von allen anderen Säuren. — Da die Kohlensäure beim Erwärmen ihrer Salze mit stärkeren Säuren ausgetrieben und entfernt wird, so hat die Gegenwart von kohlensauren Salzen auf die Bestimmung der meisten übrigen Säuren keinen Einfluss, und da die Bestimmung der Kohlensäure am einfachsten aus dem Gewichtsverlust geschieht, so ist andererseits die Anwesenheit der Salze nichtflüchtiger Säuren dabei ohne Belang. — Hat man demnach Verbindungen, die kohlensaure, schwefelsaure, phosphorsaure etc. Salze neben einander enthalten, so bestimmt man in einer Portion die Kohlensäure, in einer zweiten die übrigen Säuren. — Hat man Fluorverbindungen neben kohlensauren Salzen, so muss man darauf achten, dass man in solchem Falle die Kohlensäure nicht durch Schwefelsäure oder Salzsäure austreiben darf, weil sonst ein Theil der in Freiheit gesetzten Flusssäure mit der Kohlensäure entweichen würde, sondern dass man zu diesem Behufe eine schwache nichtflüchtige Säure, etwa Weinsteinsäure oder Citronensäure, anwenden muss. — Hat man, wie dies bei Analysen zuweilen vorkommt, Fluorcalcium und kohlensauren Kalk in einem Niederschlage, so trennt man beide in der Weise, dass man das Gemenge mit Essigsäure zur Trockne verdampft und den Rückstand mit Wasser auszieht. Der aus dem kohlensauren Kalk entstandene und ihm entsprechende essigsaure Kalk löst sich, das Fluorcalcium bleibt zurück.
Zweite Gruppe.
Chlorwasserstoffsäure, Bromwasserstoffsäure, Jodwasserstoffsäure, Cyanwasserstoffsäure, Schwefelwasserstoffsäure.
I. Trennung der Säuren der zweiten Gruppe von denen der ersten.
§. 135.
a. Alle Säuren der zweiten Gruppe von denen der ersten.
Man versetzt die verdünnte Lösung mit Salpetersäure, fügt salpetersaures Silberoxyd im Ueberschuss hinzu und filtrirt die unlöslichen Silberverbindungen des Chlors, Broms, Jods etc. ab. In Auflösung bleiben sämmtliche Säuren der ersten Gruppe, da ihre Silbersalze in Wasser oder Salpetersäure löslich sind. — Kohlensäure erfordert unter allen Umständen eine besondere Bestimmung. Führt man dieselbe nach §. 110. II. b. β. aus, so entweicht bei Gegenwart von Chlormetallen mit der Kohlensäure Chlorwasserstoff. Bei genauen Bestimmungen beugt man diesem Uebelstande vor, indem man eine Auflösung von schwefelsaurem Silberoxyd in geringem Ueberschuss zusetzt oder auch (nach Vohl) durch Zusatz von etwas fein geriebenem Quecksilberoxyd. Durch diese Zusätze wird zugleich das Entweichen von Schwefelwasserstoff aus Schwefelmetallen verhindert; den letzteren Zweck kann man auch durch Zusatz von etwas neutralem chromsaurem Kali erreichen.
b. Einzelne Säuren der zweiten Gruppe von einzelnen Säuren der ersten Gruppe.
Da es für die weitere Trennung der Säuren der zweiten Gruppe unbequem ist, alle in Form unlöslicher Silberverbindungen zu haben, so wendet man, wo es vermieden werden kann, das in a. angegebene Verfahren nicht an, im Falle man mehrere Säuren der zweiten Gruppe zusammen abzuscheiden hat, sondern wählt lieber folgende Methoden:
1. Schwefelsäure trennt man von den Säuren der zweiten Gruppe nach §. 134. 2. mit dem Unterschiede, dass man anstatt Chlorbaryums salpetersauren Baryt nimmt.
2. Phosphorsäure fällt man mit salpetersaurer Magnesia und Ammon bei Gegenwart von salpetersaurem Ammon (siehe §. 106. I. b.). — Im Filtrat bestimmt man die Säuren der zweiten Gruppe.
3. Oxalsäure entfernt man mit Leichtigkeit durch salpetersauren Kalk.
4. Schwefelwasserstoff kann von den Säuren der ersten Gruppe ebenso gut als durch Silbersalz, durch salpetersaures Kupferoxyd oder durch eine Auflösung von arseniger Säure in Wasser, der man etwas Salpetersäure zugesetzt hat, geschieden werden.
5. Chlor in Silicaten. — Bei der Bestimmung des Chlors in Silicaten ist Manches zu berücksichtigen. a) Lösen sich dieselben in verdünnter Salpetersäure auf, so fällt man die Lösung direct mit salpetersaurem Silber (ohne Erwärmen), entfernt aus dem Filtrat den Silberüberschuss durch verdünnte Salzsäure (ohne Erwärmen) und scheidet dann die Kieselsäure wie gewöhnlich ab. b) Gelatiniren die Silicate bei Zersetzung mit Salpetersäure, so verdünnt man, lässt absitzen, filtrirt, wäscht die abgeschiedene Kieselsäure aus und verfährt mit dem Filtrat nach a. c) Werden die Silicate durch Salpetersäure nicht zersetzt, so mengt man sie mit kohlensaurem Natronkali, befeuchtet die Masse mit Wasser, trocknet sie im Tiegel ein, schmelzt, kocht mit Wasser aus, entfernt etwa gelöste Kieselsäure mit kohlensaurem Ammon (§. 134. 7. α.) und fällt alsdann, nach Zusatz von Salpetersäure, mit salpetersaurem Silberoxyd (H. Rose).
6. Chlorverbindungen neben Fluorverbindungen. — Sind dieselben in Wasser löslich, so kann man zwar nach a. verfahren, bequemer ist es aber, das Fluor mit salpetersaurem Kalk und im Filtrat das Chlor mit Silberlösung zu fällen. — Unlösliche Verbindungen schmelzt man mit kohlensaurem Natron und Kieselsäure (siehe §. 134. 7. α.).
7. Chlor neben Fluor in Silicaten. — Man verfährt nach §. 134. 7. α. Das alkalische Filtrat sättigt man fast mit Salpetersäure, fällt dann mit salpetersaurem Kalk, trennt Fluorcalcium und kohlensauren Kalk nach §. 134. 10. und fällt im Filtrat das Chlor durch Silberlösung.
8. Schwefelmetalle von schwefelsauren Salzen. — Alkalische Schwefelmetalle lassen sich in festen Verbindungen von schwefelsauren Alkalien durch Alkohol trennen, in welchen jene löslich, diese unlöslich sind (H. Rose); auch kann man in einer Portion die Menge des Schwefelmetalles maassanalytisch oder mittelst Kupferlösung bestimmen (§. 116), in einer zweiten die der Schwefelsäure, indem man mit Chlorbaryum fällt, die Flüssigkeit abgiesst, den Niederschlag mit verdünnter Salzsäure behandelt und dann erst abfiltrirt. Etwa mit niederfallender Schwefel verbrennt beim Glühen des schwefelsauren Baryts und ist somit ohne Nachtheil.
9. Schwefelmetalle in Silicaten. — Lässt sich die Verbindung durch Säuren zersetzen, so behandelt man sie im höchst fein gepulverten Zustande mit rauchender Salpetersäure (§. 116. II. 2. a.). Wenn aller Schwefel oxydirt ist, verdünnt man, filtrirt zuerst die Kieselsäure ab, entfernt einen etwa gelösten Antheil mit kohlensaurem Ammon und bestimmt im Filtrat die erzeugte Schwefelsäure.
Anhang: Analyse von Verbindungen, welche alkalische Schwefelmetalle, kohlensaure, schwefelsaure und unterschwefligsaure Salze enthalten.
§. 136.
Die nachstehende Methode ist zuerst von G. Werther[65] angewendet worden und zwar bei der Untersuchung von Schiesspulverrückständen.
Man übergiesst die zu untersuchende Verbindung mit Wasser, in welchem eine hinreichende Menge kohlensaures Cadmiumoxyd[66] suspendirt ist, und schüttelt in einem verkorkten Gefässe häufig. Das alkalische Schwefelmetall zersetzt sich mit dem kohlensauren Cadmiumoxyd vollständig. Der gelbliche Niederschlag wird abfiltrirt und mit verdünnter Essigsäure (nicht Salzsäure) behandelt. Es löst sich das kohlensaure Cadmiumoxyd, während das Schwefelcadmium zurückbleibt. Man oxydirt es mit chlorsaurem Kali und Salpetersäure (§. 116. II. 2. a. α. β.) und fällt die aus dem Schwefelmetall erzeugte Schwefelsäure mit Chlorbaryum.
Die von dem Schwefelcadmium abfiltrirte Lösung wird erwärmt und mit einer Lösung von salpetersaurem Silberoxyd versetzt. Der Niederschlag, aus kohlensaurem Silberoxyd und Schwefelsilber bestehend (KO, S2O2 + AgO, NO5 = KO, SO3 + AgS + NO5), wird durch Ammon von ersterem Salze befreit, und aus der ammoniakalischen Lösung das Silber — nach Ansäuren mit Salpetersäure — durch Chlornatrium gefällt. Je 1 Aeq. so erhaltenen Chlorsilbers entspricht 1 Aeq. kohlensaurem Salz[67]. Das Schwefelsilber löst man in verdünnter kochender Salpetersäure, bestimmt in der Lösung das Silber als Chlorsilber und berechnet hieraus die Menge des unterschwefligsauren Salzes, wobei zu beachten, dass 1 Aeq. AgCl 2 Aeq. Schwefel in unterschwefliger Säure, also 1 Aeq. unterschwefligsaurem Salze (KO, S2O2) entspricht.
Aus der von Schwefelsilber und kohlensaurem Silberoxyde abfiltrirten Lösung wird zuerst das überschüssige Silber durch Salzsäure, dann die Schwefelsäure durch ein Barytsalz gefällt. Von der erhaltenen Quantität der letzteren ist natürlicher Weise so viel abzuziehen, als der aus der Zersetzung der unterschwefligen Säure entstandenen Menge entspricht, also für ein Gewichtstheil aus dem Schwefelsilber erhaltenen Chlorsilbers 0,28 Gewichtstheile Schwefelsäure. Der Rest ist dann die in der untersuchten Substanz wirklich enthaltene Schwefelsäure.
Bestimmt man in der vom schwefelsauren Baryt abfiltrirten Flüssigkeit das Alkali nach §. 76 oder 77 als schwefelsaures Salz, so erhält man eine Controle für die Analyse.
II. Trennung der Säuren der zweiten Gruppe von einander.
§. 137.
1. Chlor von Brom.
Eine genaue Methode, Chlor und Brom in der Art von einander zu trennen, dass beide ihrem Gewichte nach bestimmt werden könnten, kennt man nicht (die vorgeschlagenen entsprechen dem Zwecke nur mangelhaft); man pflegt daher das Brom stets auf eine mehr indirecte Art zu bestimmen.
a. Man fällt mit salpetersaurem Silberoxyd, wäscht den Niederschlag aus, trocknet, schmelzt und wägt ihn. Man bringt alsdann einen aliquoten Theil des Chlor-Bromsilbers, den man am zweckmässigsten durch Ausgiessen der wieder geschmolzenen Masse aus dem Tiegel loslöst, in eine gewogene Kugelröhre, schmelzt in der Kugel, lässt erkalten und wägt. Man kennt durch diese letzte Gewichtsbestimmung nunmehr sowohl die Quantität des in der Kugelröhre befindlichen Chlor-Bromsilbers, als auch das Totalgewicht der gefüllten Röhre. Es ist nothwendig, die Wägungen so genau als irgend möglich zu machen. Man leitet jetzt durch die Kugelröhre einen langsamen Strom trockenes, reines Chlorgas, erhitzt den Inhalt der Kugel zum Schmelzen und schwenkt die geschmolzene Masse von Zeit zu Zeit ein wenig in der Kugel herum. Nach Verlauf von etwa 20 Minuten nimmt man die Kugelröhre ab, lässt sie erkalten, hält sie schief, dass das Chlorgas durch Luft verdrängt werde, und wägt, erhitzt dann nochmals 10 Minuten in Chlorgas und wägt wieder. Stimmen die beiden letzten Wägungen überein, so ist der Versuch beendigt; zeigt sich noch eine Gewichtsveränderung, so muss man die Operation ein drittes Mal wiederholen. Die Gewichtsabnahme, multiplicirt mit 4,223, ist gleich dem durch Chlor zersetzten Bromsilber. Art und Erklärung der Berechnung siehe unten (§. 168).
Diese Methode giebt sehr genaue Resultate, sofern die Menge des Broms ziemlich gross ist, dagegen höchst unzuverlässige, wenn Spuren von Brom neben Massen von Chlormetallen bestimmt werden sollen, z. B. in Salzsoolen. — Um nun das Verfahren für solche Fälle brauchbar zu machen, muss man danach trachten, eine Silberverbindung zu erhalten, welche alles Brom, aber nur einen kleinen Theil des Chlors enthält. Dieser Zweck lässt sich auf mehrfache Weise erreichen.
α. Nach Fehling. Man versetzt unter gutem Umschütteln die Lösung kalt mit einer zur völligen Ausfällung ganz unzureichenden Menge Silberlösung. Man erhält so einen Niederschlag, der alles Brom enthält, vorausgesetzt, dass eine dem vorhandenen Brom einigermaassen entsprechende Menge Silberniederschlag erzeugt wurde.
Fehling giebt folgende Normen:
Bei 0,001 Bromgehalt fällt man mit ⅕–⅙ der zur vollständigen Fällung nöthigen Silberlösung, — bei 0,0001 Brom mit 1⁄10, bei 0,00002 mit 1⁄30, — bei 0,00001 mit 1⁄60.
Der Niederschlag von Chlor-Bromsilber ist sehr gut auszuwaschen, ehe man ihn trocknet, glüht und wägt. Die Behandlung mit Chlor geschieht wie oben angegeben. — Die Menge des Chlors findet man, indem man eine neue abgewogene Portion mit Silberlösung ganz ausfällt und von dem gewogenen Niederschlage das gefundene Bromsilber abzieht.
β. Marchand[68] hat die Fehling'sche Methode etwas modificirt. Er reducirt das durch fractionirte Fällung erhaltene Chlor-Bromsilber mit Zink, zersetzt die Auflösung des Chlor- und Bromzinks durch kohlensaures Natron, verdampft zur Trockne, zieht den Rückstand mit absolutem Alkohol aus (wobei sich alles Bromnatrium mit nur wenig Chlornatrium löst), verdampft die Lösung zur Trockne, nimmt den Rückstand mit Wasser auf, fällt nun wiederum mit Silberlösung und unterwirft einen Theil des so erhaltenen Niederschlags, nachdem derselbe gewogen worden ist, der Behandlung mit Chlor.
b. Man bestimmt in einer Portion Chlor + Brom (durch Fällung mit Silberlösung) gewichts- oder maassanalytisch, in einer zweiten den Gehalt an Brom colorimetrisch (§. 113. I. b.) oder volumetrisch (§. 113. I. c.) und berechnet das Chlor aus der Differenz. Diese Methode empfiehlt sich zu rascher Untersuchung von Mutterlaugen.
2. Chlor von Jod.
a. Man versetzt die Lösung beider mit salpetersaurem Palladiumoxydul und bestimmt das Palladiumjodür nach §. 114. I. b. Aus dem Filtrate entfernt man den Ueberschuss des Palladiums durch Einleiten von Schwefelwasserstoff, zerstört den Schwefelwasserstoffüberschuss durch schwefelsaure Eisenoxydlösung und fällt endlich das Chlor mit Silberlösung. — Einfacher ist es in der Regel, in einer Portion das Jod genau nach §. 114. I. b. mit Palladiumchlorür, in einer zweiten Chlor und Jod mit Silberlösung zu fällen (§§. 112. 114) und das Chlor aus der Differenz zu berechnen. Resultate sehr genau. In Flüssigkeiten, welche sehr viel alkalische Chlormetalle und wenig Jodalkalimetalle enthalten (wie solche besonders oft vorkommen), concentrirt man das Jodmetall, indem man die Flüssigkeit unter Zusatz von kohlensaurem Natron zur Trockne verdampft, den Rückstand mit Alkohol auszieht, die Lösung verdunstet und den Rückstand mit Wasser aufnimmt.
b. Man fällt eine Portion mit Silberlösung und bestimmt Chlor + Jod, in einer zweiten ermittelt man die Menge des Jods volumetrisch (§. 114. I. c) und berechnet das Chlor aus der Differenz.
c. Man verfährt genau wie bei der indirecten Bestimmung des Broms neben Chlor (§. 137. 1. a). Die Gewichtsabnahme des Silberniederschlages beim Schmelzen in Chlorgas, multiplicirt mit 2,569, giebt die Menge des durch Chlor zersetzten Jodsilbers an.
d. Nach Moride[69]. Freies Jod löst sich in Benzol mit rother Farbe; dieselbe ist um so dunkler, je grösser die Menge des gelösten Jodes; der Luft ausgesetzt verflüchtigt sich das Jod, und die Lösung entfärbt sich. Vermischt man daher eine ein Jodalkalimetall enthaltende Flüssigkeit mit einigen Tropfen gelber rauchender Salpetersäure und schüttelt dann mit 2–3 Grm. Benzol, so steigt nach starkem Umschütteln das Benzol auf die Oberfläche und zeigt eine prachtvolle Färbung (an welcher man noch 0,001 Grm. Jod in 4 Liter Wasser erkennen kann). Zum Behufe quantitativer Bestimmung des Jodes wäscht man das jodhaltige Benzol mit Wasser, schüttelt es sodann mit einigen Tropfen einer Auflösung von salpetersaurem Silberoxyd, wäscht das Jodsilber mit 33-grädigem Alkohol und bestimmt es wie gewöhnlich[70]. Chlor und Brom färben das Benzol nicht und bleiben in dem Wasser gelöst, das zum Waschen des Benzols dient. Man fällt sie durch Silberlösung.
3. Chlor, Brom und Jod von einander.
a. Man bestimmt in einer Portion durch Fällen mit Silberlösung alle drei zusammen, eine zweite fällt man zum Behufe der Jodbestimmung mit Chlorpalladium in möglichst geringem Ueberschuss. Die davon abfiltrirte Flüssigkeit befreit man erst durch Schwefelwasserstoff von Palladium, dann durch schwefelsaures Eisenoxyd von Schwefelwasserstoff, fällt Chlor + Brom gemeinschaftlich, ganz oder fractionirt, durch Silberlösung und bestimmt das Brom nach §. 137. 1. a.
b. Bei grossen Chlor- und kleinen Brommengen kann man das Jod auch durch salpetersaures Palladiumoxydul fällen (denn in dem Falle kann man sicher sein, dass kein Palladiumbromür mit niederfällt) und mit dem Filtrate verfahren wie in a.
Diese beiden Methoden liefern ganz genaue Resultate.
c. Man scheidet das Jod mit Benzol ab (2. d.) und bestimmt in der wässerigen Flüssigkeit Brom und Chlor wie in a.
d. Nach Grange[71]. Salpetersäurefreie Untersalpetersäure[72] in eine reine Bromkaliumlösung geleitet, bewirkt keine Veränderung; ist aber ein Jodmetall beigemengt, so färbt das ausgeschiedene Jod die Flüssigkeit. Schüttelt man sie mit Chloroform, so wird das Jod von diesem aufgenommen. In der vom Chloroform getrennten Flüssigkeit scheidet man das Brom durch einen geringen Ueberschuss von Salpetersäure und Schwefelsäure ab und nimmt es ebenfalls in Chloroform auf; das Chlor bestimmt man endlich mittelst Silberlösung.
In dem jod- und bromhaltigen Chloroform lassen sich, nach Rabourdin[73], die Quantitäten des aufgelösten Jods (und wohl auch Broms) colorimetrisch schätzen, aber ohne Zweifel auch nach Bunsen's Methoden (§§. 113. 114 Anhänge) genau bestimmen.
4. Cyan von Chlor, Brom oder Jod.
a. Man fällt die gemeinschaftliche Lösung mit Silbersolution, sammelt den Niederschlag auf einem gewogenen Filter und trocknet ihn so lange im Wasserbade, bis er an Gewicht nicht mehr abnimmt; alsdann bestimmt man die Quantität des darin enthaltenen Cyans nach der Methode der organischen Elementaranalyse. Das Chlor, Brom oder Jod ergiebt sich aus der Differenz.
b. Hat man Cyanwasserstoffsäure neben Chlorwasserstoff in wässeriger Lösung, so bestimmt man in einer Portion beide, indem man mit Silberlösung fällt (§. 115). Zu einem anderen Theil setzt man eine Auflösung von Borax, verdampft zur Trockne, erhitzt den Rückstand, aber nicht zum Schmelzen, und bestimmt darin die Chlorwasserstoffsäure (die Cyanwasserstoffsäure ist durch das Abdampfen mit Borax vollständig verflüchtigt worden). (Wackenroder.)
c. Man fällt eine Portion mit Silberlösung und bestimmt den Niederschlag im Ganzen, in einer zweiten ermittelt man das Cyan volumetrisch (§. 115. I. b. u. c).
5. Schwefelwasserstoff von Chlorwasserstoff. — Trennt man beide, wie dies früher vorgeschlagen wurde, durch ein Metallsalz, so erhält man leicht falsche Resultate, weil sich mit dem Schwefelmetall Chlormetall niederschlagen kann. Man fällt daher beide als Silberverbindungen und bestimmt in einer abgewogenen Menge des bei 100° getrockneten Niederschlages den Schwefel. — Soll Schwefelwasserstoff aus einer sauren Lösung weggeschafft werden, damit in derselben ein Gehalt an Chlor durch Silber bestimmbar wird, so setzt man, nach H. Rose, am besten eine Auflösung von schwefelsaurem Eisenoxyd zu, wodurch nur Schwefel abgeschieden wird, den man, wenn er sich abgesetzt hat, abfiltrirt. Man kann dann in einer anderen Portion den Schwefelwasserstoff volumetrisch bestimmen (§. 116).
6. Eine ganz neu ermittelte Methode Ferro- und Ferridcyanmetalle neben einander zu bestimmen, werde ich im speciellen Theile beim Blutlaugensalz mittheilen.
Dritte Gruppe.
Salpetersäure, Chlorsäure.
I. Trennung der Säuren der dritten Gruppe von denen der beiden ersten.
§. 138.
a. Enthält eine Flüssigkeit Salpetersäure oder Chlorsäure neben einer anderen freien Säure und ist dieselbe frei von Basen, so bestimmt man in einer Portion die Gesammtmenge freier Säure acidimetrisch, (s. specif. Th.), dann in einer zweiten die andere Säure und berechnet hieraus die Menge der Salpetersäure oder Chlorsäure.
b. Hat man mit Salzgemengen zu thun, so bestimmt man in einer Portion die Salpetersäure oder Chlorsäure volumetrisch (§. 117. II. a. und §. 118) oder auch, was die Salpetersäure betrifft, mittelst arseniger Säure (§. 117. II. b.), in einer zweiten die andere Säure. Dass hierbei stets überlegt werden muss, ob keine Substanzen zugegen sind, welche die Anwendung der genannten Methoden unsicher machen, bedarf kaum der Erwähnung.
c. Von denjenigen Chlormetallen, deren entsprechende dreibasisch phosphorsaure Salze unlöslich sind, lassen sich chlorsaure und salpetersaure Salze auch auf die Art trennen, dass man die Lösung mit überschüssigem, frisch gefälltem und wohl ausgewaschenem dreibasisch phosphorsaurem Silberoxyd digerirt und kocht. Es setzen sich hierdurch die Chlormetalle in der Art um, dass Chlorsilber und phosphorsaures Salz entstehen, welche sich mit dem überschüssigen phosphorsauren Silberoxyd abscheiden, während die chlorsauren und salpetersauren Salze gelöst bleiben (Chenevix, Lassaigne).
d. Hat man ein chlorsaures Alkali neben einem Chlormetall, so kann man auch einen Theil der ungeglühten, sodann einen anderen der vorsichtig geglühten Verbindung in wässeriger Lösung mit salpetersaurem Silberoxyd fällen und aus der Differenz der Chlorsilbermengen die Quantität der Chlorsäure berechnen.
II. Trennung der Säuren der dritten Gruppe von einander.
Eine Methode zur Trennung der Salpetersäure von der Chlorsäure ist bis jetzt nicht bekannt geworden; man wird sich daher betreffendenfalls damit begnügen müssen, beide Säuren neben einander zu bestimmen. Welche Methode für den speciellen Fall die geeignetste ist, lässt sich nicht allgemeinhin angeben.
Fußnoten:
Sechster Abschnitt. Die organische Elementaranalyse.
§. 139.
Die organischen Verbindungen enthalten, wie bekannt, von der ziemlich bedeutenden Zahl der überhaupt vorkommenden Elemente verhältnissmässig nur wenige. — Eine kleine Anzahl derselben enthält nur zwei:
C u. H;
die grössere Menge drei: in der Regel
C, H u. O;
die meisten der übrigen vier: meistens
C, H, O u. N;
eine kleine Anzahl fünf:
C, H, O, N u. S;
und einige wenige sechs:
C, H, O, N, S. u. P.
Diese Sätze sind gültig für alle organischen Verbindungen, denen man bis jetzt in der Natur begegnet ist. Durch Kunst lassen sich jedoch welche darstellen, die ausser den genannten Elementen noch andere enthalten; — so kennen wir viele, die Chlor, Jod oder Brom; andere, die Arsenik, Platin, Eisen, Kobalt etc. in ihrer Grundmischung enthalten, und es ist nicht vorauszusehen, welche von den übrigen Elementen in ähnlicher Weise fähig sind, entferntere Bestandtheile organischer Verbindungen (Bestandteile organischer Radicale) zu werden.
Mit diesen Verbindungen dürfen die nicht verwechselt werden, die als Verbindungen höherer Ordnung zu betrachten sind, z. B. weinsteinsaures Bleioxyd, kieselsaures Aethyloxyd, borsaures Morphin etc.; denn dass in solchen alle und jede Elemente vorkommen können, liegt auf der Hand. —
Bei der Analyse einer organischen Verbindung kann man entweder ihre quantitative Zerlegung in etwaige nähere Bestandtheile im Auge haben, so eines Gummiharzes in Harz, Gummi und ätherisches Oel, — oder man kann sich die Gewichtsbestimmung der entferntesten Bestandtheile (der Elemente) der Substanz zum Vorwurfe machen. — Analysen ersterer Art vollbringt man nach Methoden, die denen, welche wir zur Zerlegung unorganischer Substanzen zu Hülfe nehmen, ganz ähnlich sind, das heisst, man sucht die einzelnen Bestandtheile entweder geradezu, oder nachdem man sie in geeignete Verbindungen übergeführt hat, durch Lösungsmittel, durch Verflüchtigung des einen, oder auf sonstige Weise zu trennen. Diese Art der organischen Analyse, bei der die Methoden fast ebenso mannigfaltig sein müssen, als die Fälle, auf die man sie anwendet, besprechen wir im Folgenden nicht, sondern wir wenden uns sogleich zu der zweiten Art der Analyse, die zur Unterscheidung von der anderen genannt wird: organische Elementaranalyse.
Dieselbe beschäftigt sich dem Gesagten gemäss mit der Gewichtsbestimmung der in organischen Substanzen enthaltenen Elemente. Sie erreicht ihre Aufgabe, indem sie uns lehrt, die zu bestimmenden Elemente in — ihrer Zusammensetzung nach — bekannte Verbindungen überzuführen, diese von einander zu trennen und aus dem gefundenen Gewichte der einzelnen auf die Menge der betreffenden Bestandtheile zurückzuschliessen. Sie befolgt demnach kein anderes Princip als dasjenige, welches auch den meisten Bestimmungs- und Trennungsmethoden der unorganischen Verbindungen zu Grunde liegt.
Da es bei den meisten organischen Substanzen nicht schwierig ist, dieselben vollständig in bestimmt charakterisirte, leicht von einander zu trennende, und sichere Gewichtsbestimmung zulassende Zersetzungsproducte zu verwandeln, so ist die organische Elementaranalyse in der Regel eine der leichteren Aufgaben der analytischen Chemie, — und da bei der geringen Anzahl der die organischen Körper constituirenden Elemente die Zersetzungsproducte, mit denen man zu thun hat, stets dieselben sind, so ist die Ausführung der Analyse immer eine sehr ähnliche, und wenige Methoden reichen für alle Fälle aus. — Diesem letzteren Umstande ist es hauptsächlich zuzuschreiben, dass die organische Elementaranalyse die Stufe der Vollkommenheit, auf der wir sie jetzt sehen, so schnell erreicht hat; denn indem viele Chemiker sich mit Prüfung und Verbesserung weniger Methoden beschäftigten, konnte es nicht fehlen, dass die Sache im Ganzen und Einzelnen mit vollkommenster Genauigkeit ermittelt wurde.
Bei der organischen Elementaranalyse kann man entweder bloss den Zweck haben, die relative Anzahl der constituirenden Elemente kennen zu lernen — so analysirt man z. B. Holzarten, um ihren Werth als Brennmaterial, Fette, um ihren Werth als Leuchtmaterial kennen zu lernen —, oder man will nicht nur die relative Anzahl der Atome, sondern auch ihre absolute Menge kennen lernen, man will wissen, wieviel Atome Kohlenstoff, Wasserstoff, Sauerstoff etc. in einem Atome der Verbindung enthalten sind. Den letzteren Zweck sucht man bei wissenschaftlichen Untersuchungen stets zu erstreben; dass man aber bis jetzt denselben noch nicht in allen Fällen zu erreichen im Stande ist, werden wir unten sehen. — Beide Zwecke lassen sich nicht wohl durch eine Operation erreichen, sondern die Erstrebung eines jeden erheischt einen besonderen Versuch.
Den Inbegriff der Methoden, welche uns die Kenntniss des relativen Verhältnisses der constituirenden Elemente verschaffen, kann man organische Elementaranalyse im engeren Sinne nennen, die Gesammtheit der anderen: Atomgewichtsbestimmung der organischen Körper.
Das Gelingen einer organischen Elementaranalyse ist von zwei Umständen abhängig: erstens von der Methode, zweitens von ihrer Ausführung. Diese erfordert Geduld, Umsicht und Geschick; wer damit nur einigermaassen begabt ist, wird sie in kurzer Zeit erlernen. Die Wahl der Methode hingegen ist bedingt durch die Kenntniss der Bestandtheile der Substanz, sie erleidet je nach den Eigenschaften und dem Aggregatzustande derselben gewisse Modificationen. Ehe wir demnach zur Besprechung der in den verschiedenen Fällen anzuwendenden Methoden übergehen können, müssen wir zuerst die Mittel kennen lernen, organische Substanzen auf die Art ihrer Bestandtheile zu prüfen.
I. Qualitative Prüfung der organischen Substanzen.
§. 140.
Es ist, um die richtige Wahl des analytischen Verfahrens treffen zu können, nicht nothwendig, dass man alle Elemente einer organischen Verbindung kennt, indem die Gegenwart oder Abwesenheit des Sauerstoffs z. B. kein Verfahren in irgend einer Weise ändert; über etwaigen Gehalt an Stickstoff, Schwefel, Phosphor, Chlor, Jod, Brom etc., sowie über Gegenwart und Natur von Metallen hingegen muss man unter allen Umständen volle Gewissheit haben. Man verschafft sich dieselbe in folgender Weise.
1. Prüfung auf Stickstoff.
Körper, welche einigermaassen viel Stickstoff enthalten, verbreiten beim Verbrennen oder starken Erhitzen den bekannten Geruch gesengter Haare oder Federn. Ist derselbe deutlich und unverkennbar, so ist jede weitere Prüfung überflüssig, im anderen Falle nimmt man zu einem der folgenden Versuche seine Zuflucht.
a. Man mischt die Substanz mit gepulvertem Kalihydrat oder mit Natronkalk (§. 45. 4.) und erhitzt die Mischung in einem Proberöhrchen. Im Falle die Substanz Stickstoff enthält, entweicht Ammoniak, durch Geruch, Reaction und Nebelbildung mit flüchtigen Säuren leicht zu erkennen. Sollte man durch diese Reactionen nicht völlige Gewissheit erlangen können, so wird jeder Zweifel beseitigt, wenn man eine etwas grössere Menge der Substanz in einem kurzen Rohre mit einem Ueberschuss von Natronkalk erhitzt, die Verbrennungsproducte in verdünnte Salzsäure leitet, diese im Wasserbade abdampft, den Rückstand mit ein wenig Wasser aufnimmt und die Lösung mit Platinchlorid und Alkohol versetzt. Entsteht auch nach längerem Stehen kein Niederschlag, so war die Substanz stickstofffrei.
b. Lassaigne hat ein anderes Mittel vorgeschlagen, welches sich darauf gründet, dass, wenn man Kalium mit einer stickstoffhaltigen organischen Substanz glüht, Cyankalium entsteht. Das Verfahren führt man am besten folgendermaassen aus.
Man erhitzt die fragliche Substanz mit einem Stückchen Kalium in einem kleinen Proberöhrchen, behandelt den Rückstand nach völligem Verbrennen allen Kaliums mit wenig Wasser (Vorsicht hierbei), versetzt die filtrirte Lösung mit 2 Tropfen einer etwas Oxyd enthaltenden Eisenvitriollösung, lässt ein wenig digeriren und fügt dann Salzsäure im Ueberschuss hinzu. Eine entstehende blaue oder blaugrüne Färbung oder ein solcher Niederschlag giebt den Stickstoffgehalt zu erkennen.
Beide Methoden sind empfindlich. Die letztere gestattet weniger leicht eine Täuschung als die erstere.
c. In denjenigen organischen Substanzen, welche Oxyde des Stickstoffs enthalten, lässt sich der Stickstoffgehalt nach den in a und b angegebenen Methoden nicht nachweisen, wohl aber dadurch leicht erkennen, dass diese Substanzen, in einer Röhre erhitzt, rothe saure Dämpfe ausgeben.
2. Prüfung auf Schwefel.
a. Feste Substanzen schmelzt man mit etwa 12 Thln. reinem Kalihydrat und 6 Thln. Salpeter, oder man mengt sie innig mit etwas reiner Soda und Salpeter, bringt alsdann in einem Porzellantiegel Salpeter zum Schmelzen und trägt das Gemisch allmälig ein. Die erkaltete Masse löst man in Wasser und prüft die Lösung, nach vorhergegangenem Ansäuern mit Salzsäure, mit Baryt.
b. Flüssigkeiten behandelt man mit rauchender Salpetersäure oder mit einer Mischung von Salpetersäure und chlorsaurem Kali, anfangs in der Kälte, zuletzt unter Erwärmen, und prüft die erhaltene Lösung wie in a.
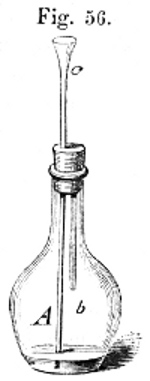
c. Da die in a. und b. angegebenen Methoden nur über die Anwesenheit des Schwefels im Allgemeinen belehren, ohne Aufschluss darüber zu geben, in welchem Zustande derselbe vorhanden ist, so führe ich nachstehend noch eine Methode an, welche nur den Schwefel erkennen lässt, welcher in nicht oxydirtem Zustande in organischen Verbindungen enthalten ist.
Man kocht die Substanz mit starker Kalilauge und verdampft sie damit bis fast zur Trockne. Den Rückstand nimmt man mit ein wenig Wasser auf, bringt die Lösung in den kleinen Kolben A, Fig. 56, giesst durch die Trichterröhre c langsam verdünnte Schwefelsäure ein und beobachtet, ob der Papierstreifen b, welcher mit Bleizuckerlösung getränkt und dann mit ein Paar Tropfen kohlensauren Ammons betupft ist, sich bräunt. Dass bei der beschriebenen Anordnung des Apparates der Kork den Kolben nicht luftdicht schliessen dürfe, braucht kaum erwähnt zu werden.
Anstatt auf die beschriebene Weise kann man das entstandene Schwefelkalium auch mittelst Nitroprussidnatriums oder in der Art entdecken, dass man die verdünnte Lösung mit Salzsäure eben ansäuert und dann einige Tropfen einer Mischung von Eisenchlorid und Ferridcyankalium zufügt. Die kleinste Menge Schwefelwasserstoff giebt sich durch Blaufärbung zu erkennen (Löwenthal).
3. Prüfung auf Phosphor.
Man verfährt wie bei Schwefel sub a. und b. und prüft die erhaltene Lösung auf Phosphorsäure mittelst schwefelsaurer Magnesia, mit Eisenchlorid unter Zusatz von essigsaurem Natron, oder mittelst molybdänsauren Ammons (vergl. qualit. Analyse). Hat man nach b. verfahren, so entfernt man zuerst den Ueberschuss der Salpetersäure grösstentheils durch Verdampfen.
4. Prüfung auf unorganische Substanzen.
Man erhitzt einen Theil der Substanz auf einem Platinblech und beobachtet, ob ein Rückstand bleibt. Bei schwerverbrennlichen Substanzen beschleunigt man den Process, indem man die Stelle des Platinblechs, auf der die Substanz sich befindet, von unten durch die Löthrohrflamme zum heftigsten Glühen bringt. — Die Natur des Rückstandes erforscht man nach den gewöhnlichen Methoden.
Die Vorprüfungen sollten niemals unterlassen werden, indem man sonst die gröbsten Irrthümer machen kann. Man denke z. B. an das Taurin, für welches man früher die Formel C4NH7O10 aufgestellt und in dem man später einen so bedeutenden Schwefelgehalt gefunden hat. Vorprüfungen organischer Körper auf Chlor, Brom und Jod sind in der Regel nicht nöthig, weil sie in von der Natur gebotenen Körpern nicht vorkommen, und weil man bei durch Einwirkung der Salzbildner künstlich erzeugten organischen Verbindungen von ihrer Gegenwart meistens auch ohne weitere Prüfung überzeugt sein kann. Will man sich übrigens durch eine qualitative Untersuchung vergewissern, so muss man dieselben Methoden befolgen, die wir bei der quantitativen Bestimmung beschreiben werden.
II. Organische Elementaranalyse im engeren Sinne.
Es ist nicht mein Zweck, eine Geschichte der Entwickelung und Ausbildung der organischen Elementaranalyse zu geben; ich unterlasse es daher, sämmtliche in Vorschlag gebrachte Methoden anzuführen, und hebe nur die heraus, die sich hinsichtlich ihrer Einfachheit und Genauigkeit als vorzüglich und in allen Fällen ausreichend bewährt haben.
Da die Genauigkeit der Resultate von einer zweckmässigen Zurüstung des Apparates ebenso abhängig ist, als von der Ausführung selbst, so mache ich besonders darauf aufmerksam, dass auf beide Theile gleiche Sorgfalt verwendet werden muss, sowie, dass man von den angegebenen Regeln nicht ohne Nachtheil abweichen wird, indem dieselben die Früchte langer Erfahrung und unzähliger Versuche sind.
A. Analyse von Verbindungen, die aus Kohlenstoff und Wasserstoff allein, oder aus Kohlenstoff, Wasserstoff und Sauerstoff bestehen.
§. 141.
Das Princip des für diese Stoffe anzuwendenden, in seiner jetzigen Form zuerst von Liebig aufgestellten Verfahrens ist ein höchst einfaches. Man verbrennt die Substanz zu Kohlensäure und Wasser, trennt diese Producte, bestimmt sie ihrem Gewichte nach und berechnet aus der Kohlensäure den Kohlenstoff, aus dem Wasser den Wasserstoff der Substanz. Ist die Summe des Kohlenstoffs und des Wasserstoffs gleich dem Gewichte der verbrannten Substanz, so enthielt diese keinen Sauerstoff; ist sie geringer, so drückt die Differenz die Menge des letzteren aus.
Das Verbrennen geschieht entweder durch Glühen der organischen Substanzen mit sauerstoffreichen Körpern, welche ihren Sauerstoff leicht abgeben (Kupferoxyd, chromsaures Bleioxyd etc.), oder es geschieht geradezu durch Sauerstoffgas, oder es geschieht endlich auf Kosten von gebundenem und freiem Sauerstoff zugleich. —
a. Feste Körper[74].
α. Leicht verbrennliche, nicht flüchtige (z. B. Zucker, Amylum, Weinsteinsäure, überhaupt bei weitem die meisten der hierher gehörigen Körper).
1. Liebig's Verfahren.
I. Apparat und Vorbereitungen zur Analyse.
§. 142.
Im Folgenden finden sich, um Anfängern die Sache zu erleichtern, alle Gegenstände aufgezählt, die man haben muss, ehe man die Ausführung der Analyse beginnen kann.
1. Die Substanz. Sie muss möglichst fein zerrieben, vollkommen rein und vollkommen trocken sein. Das Trocknen derselben geschieht nach §. 15.
2. Ein Röhrchen zum Abwägen der Substanz. Ein kleines, 4–5 Centimeter langes, etwa 1 Cm. weites, vollkommen trockenes Glasröhrchen, dessen Gewicht man etwa auf 1 Centigramm genau kennen muss. Es wird bis zur Ausführung der Analyse am besten zu der Substanz in den Trockenapparat gelegt. Auf der Wage stellt man es zweckmässig in einen kleinen Fuss von Weissblech (Fig. 57).
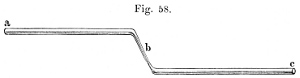
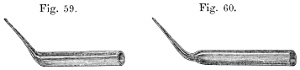
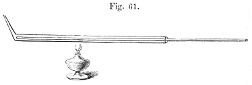
3. Das Verbrennungsrohr. Man wählt eine etwa 90 Cm. lange Röhre von schwerschmelzbarem Glas (Kaliglas), welche ungefähr 12–14 Mm. Durchmesser im Lichten hat und etwa 2 Mm. dick im Glase ist, erweicht sie in der Mitte vor der Glasbläserlampe, zieht sie in folgender Weise aus und zuletzt bei b (Fig. 58) von einander. Man lässt alsdann die feinen Spitzen in der Flamme sich etwas verdicken, schmelzt zuletzt die scharfen Ränder bei a und c ein wenig rund und hat nunmehr zwei fertige Verbrennungsröhren. Man sehe darauf, dass der hintere Theil der Röhre so gestaltet sei, wie es Fig. 59, nicht aber so, wie es Fig. 60 zeigt, sowie dass die Oeffnung beim Umschmelzen der Ränder ganz rund bleibe. Das zur Analyse bestimmte Verbrennungsrohr reinigt man mit einem an einem Draht befestigten Leinwand- oder Papierwischer und trocknet es alsdann vollständig. Das Trocknen geschieht entweder, indem man das vorn mit Papier zugedrehte Rohr längere Zeit auf die Platte eines Stubenofens oder ein Sandbad legt, oder (wenn es schnell beendigt sein soll) indem man eine Glasröhre in das Verbrennungsrohr steckt, dieses durch Hin- und Herfahren über einer Weingeistlampe seiner ganzen Länge nach erhitzt und fortwährend die heisse Luft aussaugt (Fig. 61). Die ganz trockene Röhre verschliesst man luftdicht mit einem Kork und legt sie bis zum Gebrauch an einen warmen Ort.
Hat man keine hinlänglich schwer schmelzbaren Röhren, so ist man genöthigt, dieselben mit einem dünnen Kupferbleche zu umgeben und dieses mit einem Eisendraht zu umwinden.
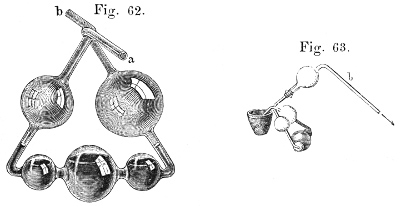
4. Der Kaliapparat, ein jetzt überall im Handel zu beziehender, von Liebig erdachter Glasapparat von folgender Form (Fig. 62). Derselbe wird mit einer klaren, von kohlensaurem Kali möglichst freien Kalilauge von 1,27 specif. Gew. (§. 45. 7.) so weit gefüllt, als es die Schattirung der Figur anzeigt. Das Füllen geschieht in der Art, dass man das Röhrenende a des Apparates (ja nicht das andere) in ein mit der Kalilauge gefülltes Gefäss steckt und mit dem Mund mittelst eines durchbohrten Korkes (am sichersten mit Hülfe einer Pipette) an dem Röhrenende b saugt (Fig. 63). Die beiden Röhrenenden trocknet man alsdann mit gedrehten Papierstreifchen vollständig aus und wischt den Apparat aussen mit einem reinen Tuche trocken ab.
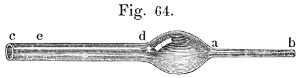
5. Die Chlorcalciumröhre, ein ebenfalls leicht im Handel zu habender Apparat, von folgender Form (Fig. 64). — Man füllt dieselbe also: zuerst verschliesst man das in die Kugel mündende Ende a der Röhre b a locker mit ein wenig Baumwolle und zwar in der Art, dass die Baumwolle etwa 1 Cm. in die enge Röhre hineinragt. Man vollbringt dies, indem man einen ganz lockeren Baumwollpfropfen in die Mündung c steckt und alsdann bei b plötzlich und heftig saugt. — Man füllt alsdann die Kugel der Chlorcalciumröhre mit grösseren Stückchen Chlorcalcium (§. 45. 8. b.), die Röhre c d mit kleineren, mit grobem Pulver untermischten bis e, setzt einen lockeren Baumwollenpfropf auf und verschliesst die Röhre mit einem Kork, in den ein Stückchen Glasröhre gepasst ist, schneidet den nicht eingedrehten Theil des Korkes weg, übersiegelt denselben und schmelzt die Kante des Röhrchens f g (Fig. 65) bei g ein wenig rund. —
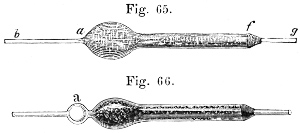
Zweckmässiger noch — wenigstens in den meisten Fällen (nicht bei Schwefel enthaltenden Substanzen) — wendet man die in Fig. 66 abgebildete Chlorcalciumröhre an, indem man bei dieser das zum grösseren Theil in der leeren Kugel a verdichtete Wasser nach dem Versuche ausgiessen und auf seine Reaction etc. prüfen kann. Sie bietet zugleich den Vortheil, dass man sie weit öfter ohne neue Füllung gebrauchen kann, als eine Röhre ohne leere Kugel.
6. Ein Kautschukröhrchen. Man bereitet dasselbe, indem man ein parallelepipedisches, durch schwaches Auseinanderziehen etwas erwärmtes Stückchen einer Kautschukplatte über einen befeuchteten Glasstab spannt, die überragenden Ränder mit einer reinen Scheere auf einen Schnitt abschneidet, und die Schnittflächen an den etwa noch nicht vereinigten Stellen, ohne dieselben zu berühren, zusammendrückt. — Man legt alsdann über das erste Röhrchen ein zweites Stück Kautschuk und verfährt wie das erste Mal, indem man Sorge trägt, dass die Schnittflächen des inneren und äusseren Röhrchens auf entgegengesetzte Seiten kommen. Ein solches doppeltes Rohr hält 50 und mehr Analysen aus. Man zieht es von dem Glasstab ab und trocknet es bei sehr gelinder Wärme. (Die Hitze des Wasserbades ist viel zu hoch.) Der Durchmesser des Röhrchens muss so weit sein, dass das Röhrenende a des Kaliapparates und das Röhrchen f g des Chlorcalciumrohres (Fig. 65) ohne Mühe hineingeschoben werden können.
7. Seidenfäden. Man wähle eine starke gedrehte Seidenschnur, schneide davon 2 etwa 10 Zoll lange Stücke ab und versehe jedes an beiden Enden mit einem Knoten.
NB. zu 7. und 8. Seit Einführung der vortrefflichen Röhren von vulcanisirtem Kautschuk ist man, sofern man solche von passender Weite hat, der Mühe überhoben, die Kautschukröhrchen selbst darzustellen; auch schliessen jene ohne Umbindung vollkommen gut.
8. Korkstopfen. Man nehme einen weichen, glatten, von sichtbaren Poren möglichst freien Korkstopfen, der sich in die Oeffnung des Verbrennungsrohres mit einiger Mühe höchstens zu einem Drittheil eindrehen lässt und dieselbe vollkommen schliesst, bohre mit Geduld und Sorgfalt mittelst einer feinen runden Feile ein ganz glattes und rundes Loch durch seine Achse, in welches das Röhrenende b a des Chlorcalciumrohres ganz genau passt, und trockne alsdann den Kork andauernd im Wasserbade. Es ist sehr zweckmässig, ausser dem zur Analyse zu verwendenden Kork einen zweiten in Reserve zu haben.
9. Mischungsmörser. Eine Reibschale von Porzellan, mehr breit als hoch, mit Ausguss. Sie sei innen nicht glasirt, ohne Vertiefungen und Sprünge. Man reinigt sie vor dem Gebrauche durch Ausspülen mit Wasser, stellt sie zum Trocknen an einen warmen Ort und lässt sie daselbst bis zum Gebrauche stehen.
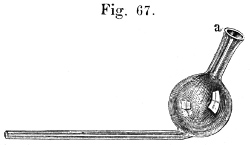
10. Ein Saugrohr. Am besten von folgender Form (Fig. 67) In die Oeffnung a wird ein durchbohrter Kork gedreht, in dessen Oeffnung die Röhre b des Kaliapparates passt.
11. Eine an beiden Enden offene, etwa 60 Cm. lange Glasröhre, welche so weit ist, dass sie sich über den Schnabel des Verbrennungsrohres schieben lässt; dieselbe wird beim Gebrauch an ein Filtrirgestell (siehe Fig. 26) angelehnt.
12. Ein Bogen Glanzpapier; derselbe ist an den Kanten zu beschneiden.
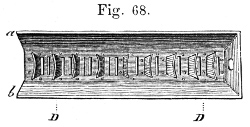
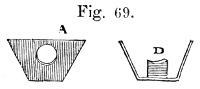
13. Ein Liebig'scher Verbrennungsofen von Eisenblech mit einem einfachen und einem doppelten Schirm. Derselbe hat die Form eines langen, oben und hinten offenen Kastens. — Fig. 68 zeigt denselben von oben gesehen. Er ist 50–60 Cm. lang und 7–8 Cm. tief, und der Boden, welcher durch Ausschneiden von schmalen Streifen des Blechs in einen Rost verwandelt ist, hat eine Breite von etwa 7 Cm. Die Seitenwände sind etwas nach aussen geneigt, so dass ihre Entfernung von einander oben etwa 12 Cm. beträgt. Zum Tragen des Verbrennungsrohres dienen aufrechtstehende Stücke von starkem Eisenblech, welche die Gestalt D der Fig. 69 besitzen und auf dem Boden des Ofens in Zwischenräumen von etwa 5 Cm. festgenietet sind. Die Höhe derselben correspondirt genau mit der runden Oeffnung in der Vorderseite des Ofens (Fig. 69 A). Diese Oeffnung sei so gross, dass die Verbrennungsröhre mit Leichtigkeit hindurchgeschoben werden kann. Von den beiden Schirmen hat der eine die Form der Fig. 70, der andere die der Fig. 69 A, wenn man sich an der oberen Kante derselben einen umgebogenen Rand denkt. Ihre Ausschnitte seien so weit, dass die Röhre mit Leichtigkeit hineingelegt werden kann. — Den Verbrennungsofen stellt man zweckmässig auf zwei auf einer Holzunterlage ruhende Backsteine und giebt ihm eine etwas nach vorn geneigte Lage, indem man zwischen die Unterlagen ein Holz schiebt (siehe Fig. 73). Die vorderen Rostöffnungen jedoch dürfen durch die Unterlage nicht verschlossen werden. Hat man gute Röhren, so bewirkt man die geneigte Lage des Ofens zweckmässiger, indem man ein Eisenstäbchen oder ein Ziegelstück zwischen den Ofen und den Backstein, auf dem er ruht, schiebt, in diesem Falle hat die Luft zu allen Rostöffnungen Zutritt; oder man stellt, wie es jetzt gewöhnlich geschieht, den Ofen geradezu auf einen Dreifuss. — Legt man die Röhre in eine flach gewölbte Rinne von ganz dünnem Eisenblech, so wird sie sehr geschont.

14. Kupferoxyd. Mit dem nach §. 45. 1. bereiteten Kupferoxyd füllt man einen etwa 3 Unzen Wasser fassenden hessischen Tiegel fast voll, bedeckt ihn mit einem gehörig übergreifenden Deckel, erhitzt ihn zwischen ein Paar Kohlen zum ganz gelinden Glühen und sorgt, dass er bis zum Gebrauche gerade so weit abgekühlt ist, dass man ihn eben, aber kaum, mit der Hand anfassen kann. —
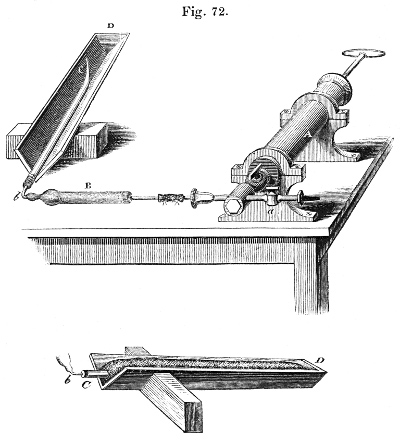
15. Eine Luftpumpe mit Chlorcalciumrohr (siehe Fig. 72). Wegen der Ausführung der Analysen ohne diesen Apparat vergl. §. 144. —
16. Heisser Sand. Derselbe wird entweder vom Sandbad genommen, oder er muss eigens zu diesem Behufe erhitzt werden. Seine Temperatur sei höher als 100°, aber nicht so hoch, dass ein hineingestecktes Papier gebräunt wird.
17. Eine Holzrinne zur Aufnahme des Sandes, siehe Fig. 72.
II. Ausführung der Analyse.
§. 143.
a. Man bestimmt zuerst das Gewicht des Kaliapparates, nachher das der Chlorcalciumröhre, bringt sodann von der Substanz etwa 0,350 bis 0,600 Grm. (bei sauerstoffreichen mehr, bei sauerstoffarmen weniger) in das nicht mehr warme Röhrchen, sorgt, dass an den Wänden des Röhrchens, wenigstens oben, keine Substanz hängt, und wägt dasselbe mit seinem Inhalte genau. Da man das Gewicht des leeren Röhrchens beiläufig kennt, so ist man sicher gestellt, dass man nicht zu viel oder zu wenig Substanz darin hat. Man verschliesst es alsdann mit einem glatten Korke, den man zweckmässig mit einem Blättchen Stanniol unterlegt.
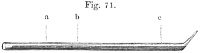
b. Man breitet auf einem reinen Tisch den Bogen Glanzpapier aus und stellt den noch ziemlich warmen Mischungsmörser darauf. Man spült alsdann die noch warme Verbrennungsröhre wie auch die Reibschale mit ein wenig des noch warmen Kupferoxyds aus (das so gebrauchte Kupferoxyd wird zurückgelegt) und füllt nunmehr die Verbrennungsröhre bis an den Strich b (Fig. 71) mit Kupferoxyd an, und zwar direct aus dem Tiegel, indem man das Oxyd mit dem Rohre gleichsam schöpft (oder auch mit Hülfe eines kleinen warmen Trichterchens von Kupferblech und eines Theelöffels von Argentan). — Man giebt jetzt einen Theil des Kupferoxyds aus der Röhre in die Reibschale, schüttet die Substanz aus dem Röhrchen darauf, klopft dieses möglichst vollständig aus, und stellt es einstweilen an einen sicheren Ort bei Seite, denn es muss noch zurückgewogen werden. Man mengt nun das im Mörser befindliche Kupferoxyd mit der Substanz durch fleissiges Zusammenreiben (wobei heftiges Aufdrücken zu vermeiden ist) aufs Innigste, schüttet dann fast den ganzen Rest des in die Röhre eingefüllten Kupferoxyds in die Reibschale, so dass nur eine 3–4 Ctm. betragende Lage in der Röhre bleibt, und mischt das hinzugekommene Oxyd mit dem ersterhaltenen Gemenge genau. Man nimmt jetzt den Pistill aus dem Mörser, nachdem man ihn rein abgeklopft hat, und füllt die Mischung in das Rohr, indem man sie mit diesem mit Hülfe einer drehenden Bewegung gewissermaassen schöpft. Den im Mörser bleibenden Rest schüttet man auf ein glattes Kartenblatt und von diesem in die Röhre. — Man giebt alsdann neuerdings eine kleine Portion Kupferoxyd in die Reibschale, reibt dieselbe damit aus, bringt es dann ebenfalls in die Röhre (wodurch diese etwa bis a angefüllt sein wird), füllt dieselbe zuletzt mit reinem Kupferoxyd bis auf etwa 3–4 Ctm. an und verschliesst sie einstweilen mit einem Korke. — Das Einfüllen des Gemisches in die Röhre nimmt man über dem Bogen Papier vor, damit, wenn etwa etwas verschüttet wird, dasselbe wieder in den Mörser gebracht werden kann[75].
c. Man klopft die gefüllte Röhre der Länge nach wiederholt auf einen Tisch auf, so dass der Schnabel der Röhre von Kupferoxyd völlig frei wird, und sich über der Mischung ein Canal bildet, so wie dies die Schattirung in Fig. 71 anzeigt. Kann man seinen Zweck auf die angeführte Weise nicht erreichen (wie dies bei falscher Form des Schnabels häufig vorkommt), so stösst man die Röhre wagerecht mit ihrer Mündung einigemal gegen einen Tisch. — Man legt dieselbe alsdann in die Holzrinne D (Fig. 72), verbindet sie mittelst eines Korkes mit dem Chlorcalciumrohr B, welches andererseits mit einer Handluftpumpe in Verbindung steht, und umgiebt die Verbrennungsröhre ihrer ganzen Länge nach mit dem heissen Sande. Man pumpt jetzt die Luft langsam aus (bei schnellem unvorsichtigen Ziehen pumpt man einen Theil der Mischung in die Chlorcalciumröhre), lässt alsdann durch Oeffnen des Hahns a neue (beim Durchstreichen durch die Chlorcalciumröhre vollständig getrocknete) Luft eintreten, pumpt wieder aus und wiederholt dies 10- bis 12mal. Man kann alsdannn sicher sein, alle und jede Feuchtigkeit, die das Kupferoxyd beim Mischen angezogen haben könnte, aus der Röhre entfernt zu haben.
d. Man verbindet das Ende b der gewogenen Chlorcalciumröhre mittelst des getrockneten Korkes mit dem Verbrennungsrohre, legt dieses in den auf seiner Unterlage etwas nach vorn geneigt stehenden Verbrennungsofen, verbindet alsdann das Ende β des Chlorcalciumrohres mittelst des Kautschukröhrchens mit dem Ende m des Kaliapparates und schnürt — sofern eine Umbindung überhaupt nothwendig ist — die Seidenfäden fest. Man stemme beim Anziehen die Gelenke der Daumen gegen einander, sonst zertrümmert man, wenn einmal eine der Schnüre reisst, die ganze Vorrichtung. Den Kaliapparat stellt man zweckmässig auf ein zusammengelegtes Tuch. — Die Anordnung des Ganzen zeigt Fig. 73.
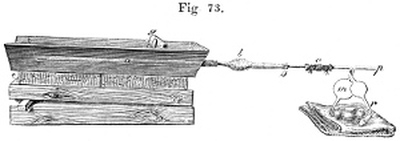
e. Es handelt sich jetzt darum, zu prüfen, ob der Apparat schliesst. Um dies zu erfahren, giebt man dem Kaliapparat die Stellung, die er in Fig. 73 zeigt, d. h. man schiebt ein fingerdickes Stück Holz (s), einen Kork od. dergl. unter die Kugel r des Apparates, so dass dieselbe höher zu liegen kommt, erwärmt alsdann die Kugel m, indem man ihr eine glühende Kohle nähert, bis eine Portion Luft aus dem Apparate ausgetrieben ist, nimmt dann das Holz s weg und lässt erkalten. Die Kalilauge steigt nunmehr in der Kugel m empor und füllt dieselbe mehr oder weniger an. Bleibt der Gleichgewichtszustand, den sie nach völligem Erkalten angenommen hat, einige Minuten hindurch derselbe, so kann man überzeugt sein, dass der Apparat schliesst; stellt sich hingegen die Lauge in beiden Schenkeln allmälig wieder gleich hoch, so schliesst er nicht. (Man benutzt die Zeit zwischen beiden Beobachtungen zweckmässig zum Zurückwägen des Röhrchens, in dem man die Substanz abgewogen hatte.)
f. Man rückt die Verbrennungsröhre so zurecht, dass sie einen starken Zoll aus dem Ofen herausragt, hängt den einfachen Schirm zum Schutze des Korkes über den Vorderrand des Ofens und setzt den doppelten etwa zwei Zoll davon entfernt über die Röhre (siehe Fig. 73), schiebt das Holz s wieder bei r unter den Kaliapparat und legt alsdann zuerst unter den durch den Schirm abgeschlossenen Theil der Röhre kleine, völlig glühende Kohlen, umgiebt allmälig diesen Theil ganz damit und lässt ihn ins Glühen kommen. Man setzt jetzt den Schirm einen Zoll zurück, legt neue Kohlen auf und fährt auf diese Weise fort, indem man immer erst dann weiter rückt, wenn der vor dem Schirm liegende Theil völlig glüht, bis ans Ende der Röhre. Man trägt Sorge, dass alle vor dem Schirm im Ofen liegenden Theile der Röhre stets im Glühen bleiben. Der aus dem Ofen herausragende Theil muss so heiss gehalten werden, dass man ihn mit den Fingern nur sehr kurze Zeit anfassen kann, ohne sich zu verbrennen. Die ganze Operation ist in der Regel in ¾–1 Stunde beendigt. Es ist ganz überflüssig und zweckwidrig, die Kohlen fortwährend durch Zuwehen von Luft anzufachen. Dasselbe geschieht nur zuletzt, wie wir sogleich sehen werden.
Im Kaliapparat wird die Lauge beim Erhitzen des vorderen Theiles der Röhre allmälig aus der Kugel m verdrängt, lediglich durch die Ausdehnung der erhitzten Luft. Sobald man an das zum Nachspülen verwendete Kupferoxyd kommt, entwickelt sich ein wenig Kohlensäure und Wasserdampf, welche die im ganzen Apparat befindliche Luft vor sich hertreiben und veranlassen, dass dieselbe in grossen Blasen durch den Kaliapparat geht. — Sowie man aber mit der Erhitzung zur eigentlichen Mischung gelangt, beginnt eine raschere Gasentwickelung. Die anfangs kommenden Blasen werden, indem der Kohlensäure noch Luft beigemengt ist, nur zum Theil, die später kommenden aber so vollständig absorbirt, dass nur manchmal noch eine Luftblase hindurchgeht. Man leitet den Verbrennungsprocess in der Weise, dass sich die Blasen in Zwischenräumen von ½–1 Secunde folgen. Die normale Stellung der Kalilauge während der Operation erkennt man aus Fig. 74.
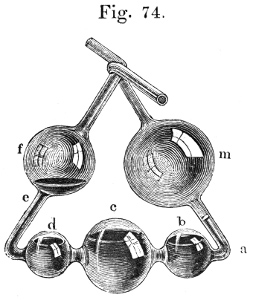
Man sieht hieraus, dass eine bei a eintretende Luftblase erst in die Kugel b, dann von b nach c, und von c nach d gluckt, über die in d befindliche Lauge hinstreicht und endlich durch die die Oeffnung der Röhre e eben noch sperrende Lauge in f austritt.
g. Wenn die ganze Röhre mit glühenden Kohlen umgeben ist, und die Gasentwickelung nachgelassen hat, facht man, mit Hülfe eines Stückes Pappe, die Kohlen etwas an; und wenn auch jetzt keine Gasblasen mehr kommen, stellt man zuerst den Kaliapparat gerade, nimmt alsdann die Kohlen am hintersten Ende der Röhre weg und stellt den Schirm vor den Schnabel. Die hierdurch bewirkte Abkühlung einerseits, und das Absorbirtwerden der im Kaliapparat befindlichen Kohlensäure andererseits bewirken, dass die Lauge in demselben am Anfange langsam, sobald sie aber einmal in die Kugel m gekommen ist, schnell zurücksteigt. (Es ist hierbei, wenn man den Kaliapparat gerade gestellt hat, nicht die mindeste Gefahr des Zurücktretens in die Chlorcalciumröhre vorhanden.) Wenn sich die Kugel m etwa zur Hälfte mit Lauge gefüllt hat, kneipt man mittelst einer Drahtzange oder Scheere das Spitzchen des Schnabels der Verbrennungsröhre ab. Sobald dies geschehen, setzt sich die Lauge im Kaliapparat wieder ins Gleichgewicht. Man giebt demselben jetzt wieder seine ursprüngliche schiefe Stellung, steckt die (§. 142. sub 11.) erwähnte, an den Arm eines Filtrirgestells gelehnte Glasröhre über den Schnabel und saugt mittelst der Saugpipette langsam Luft aus, und zwar so lange, bis sich die zuletzt kommenden Blasen im Kaliapparate nicht mehr verkleinern. —
Die Analyse ist jetzt beendigt. — Man entfernt den Kaliapparat, dreht die Chlorcalciumröhre sammt dem Stopfen, welcher nicht angebrannt sein darf, aus der Röhre, nimmt alsdann auch diesen weg und stellt die Chlorcalciumröhre aufrecht (die Kugel nach oben) hin. Nach Verlauf einer halben Stunde wägt man den Kaliapparat und die Chlorcalciumröhre und schreitet alsdann zur Berechnung der Resultate. Dieselben fallen im Ganzen sehr befriedigend aus. Den Kohlenstoff erhält man fast ganz genau, jedoch eher etwas zu gering, etwa 0,1 Proc., als zu hoch. Es kommen hier einige Fehlerquellen in Betracht, von denen jedoch keine das Resultat erheblich ändert, und die sich gegenseitig theilweise compensiren. Erstens wird durch die die Kalilauge während der Verbrennung und zuletzt beim Durchsaugen durchströmende Luft eine Spur Feuchtigkeit aus ersterer weggeführt. Dieser Fehler wird vermehrt, wenn die Gasentwickelung sehr rasch ist, in welchem Falle die Kalilauge sich erwärmt, sowie wenn Stickgas oder Sauerstoffgas durch den Kaliapparat streichen (vergl. §. 147 und §. 151). Er lässt sich beseitigen, wenn man vor den Kaliapparat ein mitgewogenes Rohr mit festem Kalihydrat oder mit Chlorcalcium bringt. — Zweitens werden mit der zuletzt hindurchgesaugten Luft Spuren von Kohlensäure aus der Atmosphäre in den Kaliapparat hineingesaugt. Dieser Umstand lässt sich beseitigen, wenn man beim Durchsaugen den Schnabel der Röhre mit einem Kalirohr durch einen Kork verbindet. — Drittens wird bei an Wasser oder Wasserstoff sehr reichen Verbindungen das Gewicht des Kaliapparates dadurch nicht selten ein wenig vermehrt, dass die Kohlensäure im Chlorcalciumrohr nicht absolut getrocknet wird, ein Fehler, dem man dadurch vorbeugen könnte, dass man hinter das Chlorcalciumrohr eine Röhre mit Asbest bringt, der mit Schwefelsäurehydrat befeuchtet ist.
Den Wasserstoff erhält man in den meisten Fällen etwas zu hoch und zwar durchschnittlich um 0,1 bis 0,15 Proc., was hauptsächlich daher rührt, dass zuletzt mit der Luft ein wenig Feuchtigkeit in das Chlorcalciumrohr gesaugt wird, eine Sache, der durch ein beim Durchsaugen aufgestecktes Kalirohr vorgebeugt werden kann. — Ich bemerke ausdrücklich, dass es bei Weitem in den meisten Fällen höchst überflüssig ist, zur Vermeidung dieser Fehlerquellen das Verfahren complicirter zu machen, zumal man ihren Einfluss auf die Resultate durch unzählige Versuche kennt.
2. Bunsen's Modification des in 1. beschriebenen Verfahrens[76].
§. 144.
Das Wesen dieser Modification besteht darin, dass man das Kupferoxyd in einer verschlossenen Röhre erkalten lässt, dass die Mischung der Substanz mit dem Kupferoxyde nicht in einer Reibschale, sondern in der Röhre selbst geschieht, und dass somit — da bei dieser Art des Mischens dem Kupferoxyde die Gelegenheit benommen ist, Wasser aus der Luft anzuziehen — das Auspumpen der Röhre erspart wird.
Das Abwägen der getrockneten Substanz geschieht in einem etwa 20 Ctm. langen, am einen Ende zugeschmolzenen, dünnwandigen Glasröhrchen von etwa 7 Millim. innerem Durchmesser, dessen offenes Ende durch einen kleinen glatten Kork während des Wägens verschlossen wird.
Ausser diesem Röhrchen erfordert das Bunsen'sche Verfahren: Verbrennungsrohr, Kaliapparat, Chlorcalciumrohr, vulcanisirtes Kautschukröhrchen, durchbohrten Kork, Saugrohr, Verbrennungsofen und Kupferoxyd (siehe §. 142).
Um das frisch ausgeglühte Kupferoxyd erkalten zu lassen und es in die Verbrennungsröhre einzufüllen, ohne dass es Feuchtigkeit aus der Luft aufnehmen kann, bedient man sich einer 45 Ctm. langen und 2,5–3 Ctm. weiten Glasröhre (Fig. 75), welche am einen Ende zugeschmolzen, am anderen ausgezogen und so weit verengt ist, dass ihre Oeffnung nur noch 1 Ctm. Weite besitzt. Mit dieser innen sorgfältig gereinigten und getrockneten Röhre wird das frisch ausgeglühte, noch heisse Kupferoxyd aus dem Tiegel selbst geschöpft, indem man sie, von der einen Hand unten mit einem Tuche gefasst, mit dem offenen Ende stossweise in rascher, zugleich drehender Bewegung in das Kupferoxyd eingräbt, wobei man den Tiegel mit der anderen Hand, mit Hülfe einer Zange, in stark geneigter, fast horizontaler Richtung hält. — Nachdem die Röhre fast ganz gefüllt ist, verschliesst man sie mit einem kleinen glatten Korke. Es ist zeitersparend, wenn man gleich so viel Kupferoxyd einfüllt, als man zu mehreren Analysen bedarf. Bei gutem Verschluss ist der Inhalt nach mehreren Tagen noch brauchbar, auch wenn man davon bereits einen Theil verbraucht und die Röhre schon mehrmals geöffnet hat.
Das Füllen der getrockneten und mit etwas Kupferoxyd ausgespülten Röhre geschieht auf folgende Weise. Man bringt zuerst in das hintere Ende derselben eine 7–10 Ctm. lange Schicht Kupferoxyd, dadurch dass man das Füllrohr mit seiner Mündung auf ihre Oeffnung setzt, beide alsdann umkehrt und so vereinigt einige Mal auf- und abbewegt. — Diese Manipulation erfordert einige Vorsicht, weil die Spitze des Füllrohrs leicht abbricht, wenn man es bei dem Auf- und Abbewegen oder Drehen nicht in gleicher Richtung mit der Verbrennungsröhre hält. —
Kurz zuvor ist das die Substanz enthaltende Röhrchen mit dem Korke genau gewogen worden. Nachdem man den Kork behutsam abgenommen hat, so dass kein Stäubchen dabei verloren geht, führt man es mit dem offenen Ende so tief wie möglich in die Verbrennungsröhre ein und giesst daraus, während beide, wie in Fig. 76, ein wenig abwärts geneigt sind, durch Drehen desselben nach Gutdünken die zur Analyse nöthige Quantität aus. Man drückt hierbei den Rand des Röhrchens gelinde gegen die obere Wand des Verbrennungsrohres, um zu verhindern, dass er mit dem bereits ausgeschütteten Pulver weiter in Berührung kommt.
Sobald man auf diese Weise eine genügende Menge davon ausgegossen hat, bringt man die Verbrennungsröhre wieder in die horizontale Lage, so dass das Röhrchen dadurch eine etwas geneigte Stellung bekommt, nämlich mit dem verschlossenen Ende abwärts gekehrt ist. Wenn man es alsdann langsam, drehend herauszieht, so fallen die pulverförmigen Theile, welche am Rande der Oeffnung liegen, wieder ins Röhrchen, so dass die Stelle frei wird, welche den Kork umschliesst. Es wird darauf augenblicklich wieder verkorkt und gewogen, während dem man die Verbrennungsröhre ebenfalls durch einen Kork verschlossen hält. Die Gewichtsdifferenz ergiebt die Menge der ausgeschütteten, zur Verbrennung angewandten Substanz.
Man giesst alsdann aus dem Füllrohr eine der vorigen gleiche Menge Kupferoxyd in die Verbrennungsröhre, und spült damit zugleich die an den Wänden derselben noch haftenden Partikelchen der Substanz hinunter, so dass sich nun im hinteren Theile des Rohres eine etwa 20 Ctm. lange Lage von Kupferoxyd befindet, in deren Mitte die Substanz angehäuft liegt.
Die Mischung geschieht vermittelst eines korkzieherförmig (einmal) gewundenen, vorn zugespitzten, blanken Eisendrahts, Fig. 77, durch rasche, theils drehende, theils auf- und abwärts gehende Bewegung. Sie ist in wenigen Minuten beendet, und bei pulverförmigen Körpern, welche nicht zusammenbacken, so vollständig, dass die kleinsten Theilchen mit dem Auge nicht mehr unterschieden werden können. — Die Verbrennung geschieht alsdann wie in §. 143.
β. Schwer verbrennliche, nichtflüchtige Körper, z. B. manche harzartige und extractive Substanzen, Steinkohle etc.
Wenn man dieselben nach den in §. 143 und 144 angegebenen Methoden behandelt, so bleiben leicht kleine Theile abgeschiedenen Kohlenstoffs unverbrannt. Um dies zu verhüten, wendet man eine der folgenden Methoden an.
1. Verbrennung mit chromsaurem Bleioxyd.
§. 145.
Von den §. 142 genannten Gegenständen braucht man 1–13., 14–17. nicht. Dagegen hat man chromsaures Bleioxyd (§. 45. 2.) nöthig. Man erhitzt eine zur Füllung der Röhre, welche man (da das chromsaure Bleioxyd bei gleichem Volumen eine viel grössere Menge verwendbaren Sauerstoff enthält, als das Kupferoxyd) ziemlich eng wählen kann, mehr als hinreichende Menge in einer Platin- oder Porzellanschale über der Berzelius'schen Lampe bis zum Braunwerden und sorgt, dass dasselbe bis zum Gebrauch auf etwa 100° oder auch noch weiter abgekühlt ist. — Das Verfahren ist dem in §. 143 beschriebenen vollkommen gleich, mit der einzigen Ausnahme, dass man die Röhre nicht auspumpt. Diese Operation ist nämlich bei Anwendung von chromsaurem Bleioxyd völlig überflüssig, da dieses nicht hygroskopisch ist wie das Kupferoxyd. —
Da das chromsaure Bleioxyd hauptsächlich dadurch vollständiger oxydirend wirkt als das Kupferoxyd, dass es bei gehöriger Hitze schmilzt, so hat man zuletzt die Temperatur durch Anfachen der Kohlen etc. so zu steigern, dass der ganze Inhalt der Röhre — soweit die Substanz gelegen hat — zum völligen Schmelzen kommt. Den vorderen Theil der Röhre so stark zu erhitzen, ist unzweckmässig, da hierdurch das chromsaure Bleioxyd alle Porosität verliert und etwa entwichene noch unverbrannte Zersetzungsproducte nicht mehr gehörig zu verbrennen vermag.
Weil auch das nicht geschmolzene chromsaure Bleioxyd in letzterer Beziehung vermöge seiner schweren Beschaffenheit Manches zu wünschen übrig lässt, so füllt man den vorderen Theil der Röhre statt mit solchem zweckmässiger mit grob gepulvertem Kupferoxyd, welches durch sehr starkes Glühen seine hygroskopischen Eigenschaften verloren hat, oder auch mit Kupferdrehspänen, welche man durch Glühen in einem Tiegel, bei Luftzutritt, oberflächlich oxydirt hat.
Bei sehr schwer verbrennlichen Substanzen ist es wünschenswerth, dass die Masse nicht allein leicht zusammenbacke, sondern auch zuletzt etwas mehr Sauerstoff ausgebe, als dies bei dem chromsauren Bleioxyd der Fall ist. Man setzt daher in solchen Fällen dem chromsauren Bleioxyd zweckmässig 1⁄10 seines Gewichtes nach dem Schmelzen gepulvertes saures chromsaures Kali zu. Mit Hülfe dieses Zusatzes gelingt es, auch ganz schwierig verbrennende Körper vollständig zu oxydiren (Liebig).
2. Verbrennung mit Kupferoxyd und chlorsaurem oder überchlorsaurem Kali.
§. 146.
Man bedarf hierzu aller der in §. 142, beziehungsweise §. 144 genannten Gegenstände und ausserdem einer kleinen Menge chlorsauren Kalis. Um es von Wasser zu befreien, erhitzt man dasselbe, bis es eben schmilzt, zerstösst es nach dem Erkalten zu grobem Pulver und bewahrt es an einem warmen Ort bis zum Gebrauche auf. —
Das Verfahren ist dasselbe wie in §. 143 oder 144 mit dem Unterschiede, dass man die Schicht Kupferoxyd im hintersten Theil der Röhre etwas gross (5 Ctm. lang) macht und durch Umschütteln mit etwa ⅛ (3–4 Grm.) chlorsauren Kalis mischt. Man füllt dann 2 Ctm. reines Kupferoxyd und sodann die Mischung ein. — Wenn man beim Erhitzen sich der Stelle nähert, an der das chlorsaure Kali liegt, so muss man beim Auflegen der Kohlen ausserordentlich vorsichtig sein, so dass sich das chlorsaure Kali nur ganz allmälig zersetzt; im anderen Falle wird durch den zu heftigen Gasstrom ein Theilchen der Kalilauge herausgeworfen und die Analyse ist verloren.
Das aus dem chlorsauren Kali entwickelte Sauerstoffgas treibt die die Röhre erfüllende Kohlensäure vor sich her, verbrennt alle unverbrannten Kohletheilchen und oxydirt das reducirte Kupfer. Es kann daher erst dann Sauerstoffgas durch den Kaliapparat austreten, wenn alles Oxydirbare oxydirt worden ist.
Ist in dieser Weise zuletzt viel Gas unabsorbirt durch den Kaliapparat hindurchgegangen, so ist es unnöthig, die Spitze der Röhre abzukneipen und Luft durch dieselbe zu saugen, da in derselben nur Sauerstoff, aber keine Kohlensäure und kein Wasserdampf mehr enthalten ist. Durch das Chlorcalciumrohr und den Kaliapparat muss aber jedenfalls Luft durchgesaugt werden (am besten getrocknete und von Kohlensäure befreite), da ja sonst diese Apparate mit Sauerstoffgas erfüllt gewogen werden würden.
Das chlorsaure Kali zersetzt sich, wie bekannt, etwas stürmisch. Man kann daher statt desselben auch das ruhigerer Zersetzung unterliegende, durch Erhitzen des chlorsauren Kalis dargestellte, überchlorsaure Kali anwenden, wie dies Bunsen zuerst vorgeschlagen hat. Man bringt es im geschmolzenen Zustande und noch heiss in den hintersten Theil der Röhre, setzt einen lockeren Pfropf frisch ausgeglühten Asbestes darauf und füllt dann wie gewöhnlich. Befolgt man die in §. 144 angegebene Bunsen'sche Mischungsmethode, so muss stets nach dieser Angabe verfahren werden.
Da das den Kaliapparat durchstreichende trockene Sauerstoffgas etwas Wasserdampf aus der Kalilauge wegführt, so verbindet man die Ausgangsröhre des Kaliapparates zweckmässig mit einer kleinen, mitzuwägenden, mit Kalihydrat gefüllten Röhre und zwar entweder mittelst eines Korkes oder durch ein kleines Röhrchen von vulcanisirtem Kautschuk. Die Gewichtszunahme des Kaliapparates sammt der dieses Röhrchens, ist gleich der aufgenommenen Kohlensäure.
3. Verbrennung mit Kupferoxyd und gasförmigem Sauerstoff.
§. 147.
Viele Chemiker sind gegenwärtig bei der Analyse organischer Körper von den im Vorhergehenden beschriebenen Verfahrungsweisen abgewichen und verbrennen mit Kupferoxyd und Sauerstoffgas, welches aus einem Gasometer zugeleitet wird. Hess, Dumas und Stass, Erdmann und Marchand, Wöhler und Andere haben Verfahrungsweisen beschrieben, welche sich auf dieses Princip gründen. Sie wenden dieselben nicht nur zur Verbrennung schwer verbrennlicher Substanzen, sondern ganz allgemein zur Kohlenstoff- und Wasserstoffbestimmung in organischen Substanzen an.
Da diese Methoden ausser dem mit Sauerstoff gefüllten Gasometer, Vorrichtungen erfordern, um das Sauerstoffgas vollkommen zu trocknen und von Kohlensäure zu befreien, so ersieht man leicht, dass ihr Apparat complicirter ist als der so einfache Liebig'sche oder Bunsen'sche. Sie empfehlen sich daher hauptsächlich dann, wenn grössere Reihen organischer Elementaranalysen nach einander ausgeführt werden sollen, sowie insbesondere bei der Analyse von Substanzen, die, weil sie nicht pulverisirbar sind, mit dem Kupferoxyd nicht innig gemischt werden können.
Zur Erhitzung des Verbrennungsrohres bedienen sich Hess, sowie Erdmann und Marchand des Weingeistes. Man kann dazu auch eine geeignete Gasfeuerung anwenden (wie solches in den englischen Laboratorien geschieht)[77] oder sich glühender Kohlen bedienen. Die Fig. 78 stellt einen Apparat mit Kohlenfeuerung dar
A ist ein Gasometer mit Sauerstoff, der Hahn i ist durch ein Messingrohr mit dem Kugelapparate h verbunden, der concentrirte Schwefelsäure enthält. In dem genannten Messingrohr befindet sich ein seitlicher Ansatz, welcher mittelst eines Schlauches von vulcanisirtem Kautchuk mit einem atmosphärische Luft enthaltenden Gasometer in Verbindung steht (diese Einrichtung ist in der Figur weggelassen). Die Röhre g enthält festes Kalihydrat. — a b stellt die an beiden Enden offene etwa 60 Ctm. lange Verbrennungsröhre dar. Dieselbe ist mittelst durchbohrter Korkstopfen hinten mit dem Kalirohr, vorn mit dem Chlorcalciumrohr c verbunden. d ist ein Kaliapparat (dessen kleinere Kugel, da hier ein Zurücksteigen der Kalilauge nie vorkommen kann, am besten mit dem Chlorcalciumrohr verbunden wird), e enthält festes Kalihydrat.
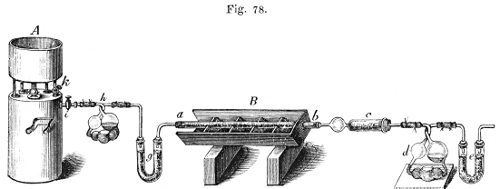
Das Ausglühen des Kupferoxyds geschieht in der Röhre selbst. Man versieht dieselbe am Ende b mit einem ziemlich dichten Stopfen von Kupferdrehspänen, füllt sie darauf bis zu zwei Drittel ihrer Länge mit Kupferoxyd, verbindet die Mündung a mit g und h, wie es die Zeichnung angiebt, und erhitzt das Rohr seiner ganzen Länge nach zum gelinden Glühen, während man einen langsamen Strom von atmosphärischer Luft hindurchleitet. Nach vollständigem Ausglühen entfernt man die Kohlen, verbindet das vorher offen gelassene Ende b mit einem kleinen Chlorcalciumrohr und lässt in langsamem Luftstrome erkalten. Man öffnet jetzt die kalte Röhre, am hinteren Ende, bringt die Substanz mit Hülfe eines langen Röhrchens hinein (vergl. §. 144), mischt mittelst des in Fig. 77 S. 359 abgebildeten Drahtes rasch, füllt den hinteren Raum mit ausgeglühtem und in dem Rohre Fig. 75 S. 358 erkalteten Kupferoxyd an (doch nur so, dass noch einige Zoll leer bleiben), klopft die Röhre etwas, damit sich ein Canal bildet, setzt alsdann a mit g wieder in fest schliessende Verbindung, nimmt das während des Erkaltens angesetzte Chlorcalciumrohr weg, ersetzt es durch das gewogene c[78] und fügt auch die gewogenen Apparate d und e an.
Man dreht nun den Hahn i (des Sauerstoffgasometers) ein wenig auf[79], so dass das Gas in ganz langsamem Strome durch den Apparat geht, schliesst dann plötzlich den Hahn und überzeugt sich vom vollkommenen Schliessen des Apparates, indem man beobachtet, ob der Stand der Flüssigkeiten in den Kugelapparaten sich längere Zeit gleich bleibt.
Ist dies geschehen, so erhitzt man zuerst den vorderen Theil der Röhre, soweit das reine Kupferoxyd liegt, zum Glühen, sodann auch das hintere, nur Kupferoxyd enthaltende Ende, während man den die Mischung enthaltenden Theil zweckmässig durch zwei Schirme schützt. Das Sauerstoffgas leitet man dabei fortwährend, aber im langsamsten Strome, durch den Apparat.
Nunmehr fängt man an auch den Theil zu erhitzen, welcher die Mischung enthält, indem man von vorn nach hinten langsam vorschreitet. Man verstärkt allmälig den Sauerstoffstrom etwas, doch nie soweit, dass Sauerstoffgas durch den Kaliapparat d hindurchgeht. Wenn endlich die Röhre ihrer ganzen Länge nach glüht, und keine Gasentwickelung mehr stattfindet, öffnet man den Hahn etwas weiter, bis zuletzt (wenn alles reducirte Kupferoxyd wieder oxydirt ist) das Gas unabsorbirt durch den Kaliapparat zu gehen anfängt. Man schliesst jetzt den Sauerstoffhahn, öffnet dagegen den Hahn des Luftgasometers ein wenig, entfernt die Kohlen, soweit möglich, lässt das Ganze im langsamen Luftstrome erkalten und wägt dann das Chlorcalciumrohr, den Kaliapparat und das dazu gehörige Kalirohr.
Ein ungemeiner Vortheil dieser Methode liegt darin, dass die Verbrennungsröhre nach Beendigung der ersten Analyse für die zweite vollkommen vorbereitet ist.
γ. Flüchtige Körper, oder solche, die bei 100° eine Veränderung erleiden, z. B. Wasser verlieren.
§. 148.
Würde man mit denselben so verfahren, wie §. 143 angegeben, so entwiche, bei dem Mischen mit warmem Kupferoxyd und beim Auspumpen der mit heissem Sand umgebenen Röhre, ein Theil der Substanz oder des Wassers, und die Resultate könnten somit unmöglich genau werden. Würde man hingegen auf dieselbe Art kalt mischen, so zöge die Mischung eine erhebliche Menge Wasser an.
Man verfährt daher entweder nach §. 144 oder nach §. 147. — Auch mit chromsaurem Kali lassen sich solche Substanzen recht gut verbrennen; doch hat man die Vorsicht zu gebrauchen, dasselbe in einem verschlossenen Rohre erkalten zu lassen.
b. Flüssige Körper.
α. Flüchtige (z. B. ätherische Oele, Alkohol etc.).
§. 149.
1. Zur Analyse flüchtiger Körper bedarf man der sämmtlichen in §. 142 angeführten Gegenstände mit Ausnahme der zum Abwägen, Mischen und Auspumpen dienenden. Dafür hat man erstens ein Rohr zur Aufnahme des Kupferoxyds nöthig, wie in §. 144, und ferner kleine Glaskugeln zur Aufnahme der zu verbrennenden Flüssigkeit. Diese Kugeln verfertigt man in folgender Art:
Man zieht eine stark federkieldicke Glasröhre von leicht schmelzbarem Glas mit mässig dicken Wänden, in der Art aus, wie es Fig. 80 zeigt (die Enden denke man sich jedes einen Fuss länger), schmelzt die Röhre bei b ab, bläst den verdickten Theil, wenn nöthig, ein wenig auf, und schneidet alsdann bei c ab. Auf diese Art macht man sich 2–3 Kugeln von der Gestalt, wie sie Fig. 81 zeigt. — Dass das Ende der Glasröhre beim Aufblasen noch lang sei, ist deswegen nothwendig, weil sonst die Kugeln innen feucht werden. — Man wägt von diesen Kugeln zwei zuerst leer, füllt sie alsdann mit Flüssigkeit, schmelzt sie zu und wägt wieder. Das Füllen vollbringt man, indem man das Kügelchen über der Lampe ein wenig erwärmt und alsdann seine Spitze in die zu untersuchende Flüssigkeit taucht. Beim Erkalten tritt ein Theil derselben hinein. Ist nun die Flüssigkeit sehr flüchtiger Natur, so verwandelt sich die in das noch warme Kügelchen eindringende Portion in Dampf, welcher die Flüssigkeit wieder hinaustreibt; sobald sich aber der Dampf verdichtet, füllt sich die Kugel jetzt um so vollständiger an. — Ist die Flüssigkeit minder flüchtig, so dringt zuerst nur ein wenig ein. Man erhitzt die Kugel neuerdings, so dass der eingedrungene Tropfen in Dampf verwandelt wird, und steckt jetzt die Spitze wiederum in die Flüssigkeit. Bei dem Abkühlen füllt sich alsdann die Kugel völlig an. Man bewirkt jetzt durch eine schnellende Bewegung, dass die in dem Halse des Kugelröhrchens etwa befindliche Flüssigkeit vollständig herausgeworfen wird, und schmelzt alsdann die Spitze zu. — Die Beschickung der Röhre geschieht in der Weise, dass man aus dem Rohre, in welchem das Kupferoxyd erkaltete, zuerst eine 6 Ctm. lange Schicht Kupferoxyd in das Verbrennungsrohr bringt. Alsdann versieht man eins der gefüllten Kügelchen in der Mitte des Halses mit einem feinen Feilstriche, bricht die Spitze rasch ab und lässt Kugel und Spitze in die Röhre fallen. Man bringt nun eine 6–9 Ctm. hohe Schicht Kupferoxyd, alsdann in gleicher Art die zweite Kugel hinein, füllt endlich das Rohr mit Kupferoxyd fast voll, klopft auf und schreitet zur Verbrennung. (Es ist zweckmässig, in die vordere Hälfte des Rohres etwas gröberes, aus kleinen Stückchen bestehendes Kupferoxyd (vergl. §. 45. 1.) oder auch aussen oxydirte Kupferdrehspäne zu bringen, so dass die Gase ungehindert passiren können, auch wenn nur ein enger Canal vorhanden; denn ist derselbe weit, so streicht etwas Dampf unverbrannt durch die Röhre.)
Die Ausführung der Verbrennung erfordert bei sehr flüchtigen Körpern viele Aufmerksamkeit und macht einige Modificationen nöthig. Zuerst erhitzt man die kleinere, durch einen Schirm geschiedene vordere Hälfte der Röhre zum Glühen (bei sehr flüchtigen Substanzen bringt man statt eines Schirmes zwei an), legt dann eine glühende Kohle hinter die Röhre, damit der Schnabel heiss werde und sich kein Dampf darin verdichten kann, und nähert alsdann der ersten Kugel eine glühende Kohle. Man bewirkt dadurch ein Ausfliessen und Verdampfen des Inhalts. Der Dampf streicht über das Kupferoxyd, verbrennt, und somit beginnt die Gasentwickelung. Durch sehr allmäliges Erwärmen der ersten, dann der zweiten Kugel, erhält man sie im Gange und zwar zweckmässiger in etwas zu langsamem, als zu schnellem. — Erhitzt man nicht allmälig, sondern plötzlich, so wird die Kalilauge ohne Weiteres aus dem Apparat geschleudert. — Zuletzt umgiebt man die ganze Röhre mit Kohlen und verfährt wie gewöhnlich. — Schmeckt die durchgesaugte Luft nach dem verbrannten Körper, so war die Verbrennung unvollständig.
Da sich bei Flüssigkeiten von hohem Siedepunkte und grossem Kohlenstoffgehalt, z. B. bei ätherischen Oelen, auf das in der Umgebung derselben vollständig reducirte Kupfer leicht etwas Kohlenstoff absetzt, so vertheilt man die zur Analyse erforderliche Quantität, welche etwa 0,4 Grm. beträgt, besser in drei Kügelchen, die durch Kupferoxydschichten zu trennen sind.
2. Fürchtet man, dass die Verbrennung des Kohlenstoffs durch das Kupferoxyd nicht vollständig geschehen möchte, so beendet man das Verbrennen im Sauerstoffstrome, den man aus im hinteren Theil der Röhre liegendem chlorsauren oder überchlorsauren Kali entwickelt (vergl. §. 146).
3. Soll die Verbrennung in dem in §. 147 beschriebenen Apparate (im Sauerstoffstrom) ausgeführt werden, so müssen die Kügelchen in eine feine lange Spitze ausgezogen und fast ganz mit der Flüssigkeit angefüllt werden. Man schmelzt alsdann die Spitze zu und bringt die Kügelchen, ohne sie zu öffnen, in das Verbrennungsrohr. Sobald der vordere und hinterste Theil des Rohres im Glühen ist, nähert man der Stelle, an welcher das erste Kügelchen liegt, eine glühende Kohle und bewirkt so, dass es durch die Ausdehnung der Flüssigkeit platzt. Nachdem der Inhalt des ersten verbrannt ist, erhitzt man das zweite etc. — Diese Methode für ganz flüchtige Flüssigkeiten, wie z. B. Aether, anzuwenden, ist jedoch nicht wohl möglich, da bei solchen Explosionen nicht zu vermeiden sind.
β. Flüssige, nicht flüchtige Körper (z. B. fette Oele).
§. 150.
Zu ihrer Verbrennung wendet man stets entweder 1) chromsaures Bleioxyd oder Kupferoxyd mit chlorsaurem, beziehungsweise überchlorsaurem Kali an, oder man vollführt sie 2) in dem in §. 147 beschriebenen Apparate.
1. Im Falle 1. verfährt man im Allgemeinen nach §. 145 oder 146. Die Substanz wägt man in einem kleinen Röhrchen ab und verfährt beim Mischen also: Zuerst bringt man in die Röhre eine 6 Ctm. lange Lage Kupferoxyd mit chlorsaurem Kali, oder aber chromsaures Bleioxyd, alsdann wirft man das Röhrchen mit der Substanz hinein und lässt das Oel in die Röhre vollständig ausfliessen. Durch geeignetes Neigen bewirkt man, dass es in der Röhre herumfliesse, und zwar in der Art, dass das erste ¼ bis ⅓ der Röhre rein bleibt und ebenso die obere für den Canal bestimmte Seite derselben. Man füllt sie alsdann mit — in einer Röhre erkaltetem — Kupferoxyd oder chromsaurem Bleioxyd fast voll, trägt Sorge, dass das Röhrchen mit diesen Verbrennungsmitteln völlig angefüllt werde, legt zwischen heissen Sand, damit das hierdurch dünnflüssig werdende Oel vollständig von dem Verbrennungsmittel aufgesaugt werde, pumpt, wenn nöthig, aus und schreitet zur Verbrennung. Es ist zweckmässig, eine ziemlich lange Röhre zu nehmen. Chromsaures Bleioxyd ist in der Regel vorzuziehen. Bei seiner Anwendung giebt man zuletzt vorsichtig ganz starke Hitze, so dass der Inhalt der Röhre schmilzt. Hat man feste Fette, oder wachsartige Körper, die sich nicht pulvern und demzufolge nicht auf die gewöhnliche Art mischen lassen, so verfährt man in ähnlicher Weise, wie bei fetten Oelen. Zum Abwägen bringt man dieselben in einen kleinen gewogenen Glasnachen, welchen man aus einer der Länge nach gespaltenen Röhre darstellt, Fig. 82, schmelzt sie darin, wägt wieder und lässt diesen dann in die 6 Ctm. weit mit chromsaurem Bleioxyd oder (mit chlorsaurem Kali gemischtem) Kupferoxyd gefüllte Röhre gleiten. Man bringt alsdann die Substanz zum Schmelzen, verbreitet sie ebenso wie die Oele in der Röhre und verfährt im Uebrigen überhaupt, wie bei diesen angegeben.
2. Sollen Fette oder ähnliche Körper im Sauerstoffstrom in dem in §. 147 beschriebenen Apparate verbrannt werden, so wägt man sie in einem Glas- oder Platinschiffchen, schiebt sie darin in die Röhre ein und füllt den hinteren Theil der Röhre, wie oben angegeben, mit Kupferoxyd. Die Verbrennung muss sehr sorgfältig geleitet werden. Sobald das im vorderen und hintersten Theil der Röhre befindliche Kupferoxyd glüht, nähert man der Substanz eine Kohle. Die bei der trockenen Destillation entstehenden flüchtigen Producte verbrennen auf Kosten des Kupferoxyds. Wenn man merkt, dass dieses an der Oberfläche reducirt ist, lässt man mit dem Erhitzen der Substanz nach und fährt erst dann wieder fort, wenn sich das Kupfer im Sauerstoffstrom wieder oxydirt hat. Zuletzt sorgt man, dass alle im Schiffchen gebliebene Kohle im Sauerstoffgase verbrenne.
B. Analyse von Verbindungen, die aus Kohlenstoff, Wasserstoff, Sauerstoff und Stickstoff bestehen.
Das Princip des bei solchen Verbindungen einzuschlagenden Verfahrens ist im Allgemeinen folgendes: Man bestimmt in einer Portion der Substanz den Kohlenstoff als Kohlensäure, den Wasserstoff als Wasser, — in einer zweiten den Stickstoff im gasförmigen Zustande, als Platinsalmiak, oder durch Neutralisation des aus dem Stickstoff entstandenen Ammons, und findet den Sauerstoff aus dem Verlust.
Da die Gegenwart des Stickstoffs auf die Bestimmung des Kohlenstoffs und Wasserstoffs einen Einfluss ausübt, so haben wir in diesem Abschnitte nicht allein die Methode der Stickstoffbestimmung, sondern auch die Abänderungen zu betrachten, welche durch die Gegenwart des Stickstoffs bei der Bestimmung des Kohlenstoffs und Wasserstoffs nöthig werden.
a. Bestimmung des Kohlenstoffs und Wasserstoffs in stickstoffhaltigen Körpern.
§. 151.
1. Glüht man stickstoffhaltige Substanzen mit Kupferoxyd oder chromsaurem Bleioxyd, so entweicht mit der Kohlensäure und dem Wasserdampf ein Theil des Stickstoffs als Gas, ein anderer, sehr geringer, bei sehr sauerstoffreichen Körpern aber doch nicht unbedeutender Theil verwandelt sich in Stickoxydgas, welches von der im Apparate befindlichen Luft ganz oder theilweise in salpetrige Säure übergeführt wird. Würde man demnach bei stickstoffhaltigen Substanzen die oben (§. 143 etc.) beschriebenen Verfahrungsweisen ohne Weiteres beibehalten, so bekäme man einen zu hohen Gehalt an Kohlenstoff, indem im Kaliapparat nicht allein die Kohlensäure, sondern auch die gebildete salpetrige Säure und ein Theil des Stickoxyds (welches sich mit Kali langsam in salpetrige Säure und Stickoxydul umsetzt) zurückgehalten würde. Man beseitigt diesen Uebelstand einerseits, indem man recht innig mischt, langsam verbrennt und chromsaures Bleioxyd, sowie die Mitanwendung chlorsauren Kalis vermeidet, denn bei ihrem Gebrauch und raschem Verbrennen ist die Stickoxydentwickelung bedeutender als bei der Anwendung reinen Kupferoxyds und bei langsamem Erhitzen des innigen Gemenges, andererseits, indem man eine um 12–15 Ctm. längere Verbrennungsröhre anwendet, dieselbe wie gewöhnlich füllt und alsdann eine 9–12 Ctm. lange, lockere Schicht blanker und feiner Kupferdrehspäne (§. 45. 6.) hineinbringt. Bei der Verbrennung erhitzt man dieselben zuerst zum Glühen und erhält sie darin während der ganzen Operation. In allen übrigen Stücken bleiben sich die oben beschriebenen Methoden gleich. — Die Wirkung des Kupfers beruht darauf, dass es im glühenden Zustande alle Oxydationsstufen des Stickstoffs zerlegt in Sauerstoff, mit dem es sich zu Oxyd verbindet, und in reines Stickgas. — Da diese Wirkung nur von ganz glühendem Kupfer ausgeübt wird, so hat man Sorge zu tragen, dass der vordere Theil der Röhre immer gehörig im Glühen bleibe. — Da das metallische Kupfer, frisch reducirt, Wasserstoffgas, nach längerem Aufbewahren, Wasserdampf an seiner Oberfläche verdichtet zurückhält, so muss dasselbe heiss — wie es aus dem auf 100° erhitzten Trockenschranke kommt — in die Röhre gebracht werden. Liebig empfiehlt, den Kupferdrehspänen durch Einpressen in eine Röhre cylindrische Form zu geben. Sie können so leicht und rasch in die Verbrennungsröhre gebracht werden.
2. Sollen stickstoffhaltige Körper in dem in §. 147 beschriebenen Apparate verbrannt werden, so müssen Röhren von etwa 75 Ctm. Länge angewendet werden. Der vordere Theil derselben wird alsdann ebenfalls mit einer 9–12 Ctm. langen Schicht blanker Kupferdrehspäne gefüllt. Man hat Sorge zu tragen, dass wenigstens der vordere Theil derselben sowohl während des Ausglühens im Luftstrom, als auch bei der Verbrennung unoxydirt bleibt. — Ist die Operation beendigt, so schliesst man den Sauerstoffhahn, sobald eine sichtbar fortschreitende Oxydation des metallischen Kupfers eintritt, und öffnet statt dessen den des Luftgasometers ein wenig, so dass die Röhre im langsamen Luftstrome erkaltet.
b. Bestimmung des Stickstoffs in organischen Verbindungen.
Zur Bestimmung des Stickstoffs sind, wie oben bereits angedeutet, zwei wesentlich verschiedene Methoden im Gebrauch. Nach der einen wird der Stickstoff im reinen Zustande abgeschieden, und sein Volum gemessen, — nach der anderen wird er in Ammoniak verwandelt, und dieses als Platinsalmiak oder durch Neutralisation bestimmt.
α. Bestimmung des Stickstoffs aus dem Volum.
Die vielen Methoden, welche zur Erreichung des in Rede stehenden Zweckes in Vorschlag gekommen sind, lassen sich alle unter zwei Rubriken zusammenfassen. Die einen bezwecken das Auffangen der ganzen in einer gewogenen Portion der Substanz enthaltenen Stickstoffmenge, — die anderen bestimmen bloss das relative Verhältniss zwischen dem entwickelten Kohlensäure- und Stickgas und lassen aus diesem die Menge des Stickstoffs berechnen, wozu also unter allen Umständen erfordert wird, dass man zuvor die Menge des Kohlenstoffs in der Substanz kenne. — Die auf das erstere Princip gegründeten Methoden nennt man quantitative, die anderen qualitative. Ich hebe von beiden Arten je eine heraus, und zwar diejenigen, die sich am leichtesten ausführen lassen und die genauesten Resultate liefern.
1. Qualitative Stickstoffverbindung aus dem Volum, nach Liebig.
§. 152.
Dieselbe ist nur bei Substanzen anwendbar, die keine zu geringe Menge Stickstoff im Verhältniss zu ihrem Gehalt an Kohlenstoff enthalten. Das Nähere siehe am Ende dieses Paragraphen.
Zu ihrer Ausführung sind folgende Gegenstände erforderlich:
1. 6–8 etwa 30 Centimeter lange, 15 Millimeter im Durchmesser haltende, genau graduirte Röhren von starkem Glas.
2. Ein hoher, oben erweiterter Cylinder von starkem Glas, siehe unten Fig. 84.
3. Eine Pipette, deren untere Mündung aufwärts gebogen ist, siehe unten Fig. 84.
4. Quecksilber, und zwar eine zum Anfüllen des Glascylinders mehr als hinreichende Menge.
5. Eine Quecksilberwanne.
6. Kalilauge.
7. Ein 60 Ctm. langes, hinten rund zugeschmolzenes Verbrennungsrohr nebst Gasleitungsröhre (siehe unten Fig. 83), ferner ein langer Verbrennungsofen.