II. Abschnitt Rohstoffe und Produkte der chemischen Industrie. Das Kaliumcarbonat. (continued 6)
Reading edition
Die Herstellung der Seifensiederlauge aus Holzasche geschieht auf folgende Weise: Man bringt die gesiebte Asche auf den gepflasterten Boden, besprengt dieselbe mit so viel Wasser, dass sie zusammenballt, arbeitet sie mit einer Schaufel durcheinander und bildet daraus einen Haufen. Nachdem man in den Aschenhaufen eine Vertiefung gemacht hat, bringt man 1⁄10–1⁄12 Th. gebrannten Kalk in dieselbe und begiesst ihn mit so viel Wasser, dass er sich löscht, während des Löschens wird er mit Asche bedeckt. Nachdem der gelöschte Kalk mit der Asche gut durcheinandergearbeitet ist, kommt die Masse zum Auslaugen in den Aescher, ein aus Fassdauben oder auch aus Gusseisen bestehendes Geräth, welches die Gestalt eines ¼ von der Spitze abgeschnittenen Kegels besitzt; an seinem Boden, nach der vordern Seite zu, befindet sich ein Hahn. Inwendig trägt der Boden ein etwa fünf Zoll hohes Holzkreuz, auf welchem ein zweiter durchlöcherter Boden liegt, so dass zwischen den beiden Böden die Lauge sich ansammeln kann. Unter dem Hahne befindet sich in der Regel ein grosser Behälter aus Holz oder Eisen, welcher zum Aufnehmen der abfliessenden Lauge bestimmt ist. Die fest gedrückte Masse in dem Aescher wird mit etwas Stroh bedeckt und so oft mit Wasser begossen, bis nichts mehr davon aufgenommen wird. Darauf wird der Hahn geöffnet und die abfliessende Lauge in dem Sumpfe angesammelt. Man giesst von Zeit zu Zeit Wasser auf den Aescher nach, bis das zuletzt abfliessende reines Wasser ist. Gewöhnlich gewinnt man drei verschiedene Sorten von Lauge, nämlich 1) die Feuer- oder Meisterlauge mit 18–20 Proc. Kaligehalt, 2) die Abrichtelauge, welche 8–10 Proc. Kali, und 3) die schwache Lauge, welche nur 1–4 Proc. davon enthält. Die letztere Lauge wird bei der Anstellung eines neuen Aeschers statt des blossen Wassers auf die auszulaugende Asche gegossen. Das bei der Kryolithzersetzung auftretende Natrium-Aluminat findet in Nordamerika unter dem Namen „Natrona refined Saponifier“ zum Verseifen Anwendung. Anstatt der ätzenden Alkalien lässt sich auch Schwefelnatrium zur Verseifung anwenden.
Theorie der Seifenbildung.
Theorie der Seifenbildung. Man nahm früher an, dass die Fette und Oele als solche die Eigenschaft besässen, sich mit den Alkalien zu verbinden, bis Chevreul in seiner Untersuchung über die Fettsubstanzen die Entdeckung machte, dass die Fette, wenn sie aus ihrer Seifenverbindung ausgeschieden werden, andere Eigenschaften besitzen, als vorher. Dieser Chemiker wies nach, dass alle Fette aus eigenthümlichen Säuren, der Stearinsäure, Palmitinsäure (Margarinsäure) und Oelsäure als nicht flüchtigen Säuren und gewisse riechende Fette ausserdem aus einer gewissen Anzahl flüchtiger Fettsäuren, wie der Buttersäure, Caprin-, Capron-, Capryl-, Valeriansäure u. s. w. und einer süssschmeckenden Substanz bestehen, die zwar schon früher von Scheele entdeckt und Oelsüss genannt, von Chevreul aber genauer untersucht und mit dem Namen Glycerin bezeichnet wurde.
In Folge der Forschungen Berthelot's und anderer Chemiker nimmt man an, dass alle in der Seifenfabrikation in Betracht kommende Oele und Fette Aether des Glycerins C3H8O3 seien, welches letztere als ein trivalenter Alkohol C3H5 H3 } O3 angesehen wird. So ist z. B. das Palmitin, welches den Hauptbestandtheil des Palmöles ausmacht, Glyceryltripalmitat oder Tripalmitin, d. h. Glycerin, in welchem 3 Atome Wasserstoff durch das Radical der Palmitinsäure ersetzt sind: C3H5 3C16H31O } O3. Analog sind Stearin (Tristearin) und Oleïn (Trioleïn) constituirt. Verseift man die Fette, z. B. Palmöl, mit ätzenden Alkalien, z. B. mit Aetznatron, so zerfällt das Fett (d. i. der Aether) in Alkohol (d. i. Glycerin) und in Natriumpalmitat (d. i. Seife) nach folgender Gleichung:
Tripalmitin C3H5 O3 geben Glycerin C3H5 O3
3C16H31O H3
und Aetznatron 3NaOH und Seife (Natriumpalmitat) 3 C16H31O O
Na
Das bei dem Verseifungsprocess (Saponification) sich bildende Glycerin bleibt, nachdem die Seife abgeschieden, in der Lauge, die gegenwärtig das Hauptmaterial zur Darstellung des werthvollen Glycerins abgiebt. Fette, welche, wie die tropischen Pflanzenfette (Palmöl und Cocosnussöl), die fetten Säuren zum Theil schon im freien Zustande enthalten, lassen sich begreiflicherweise weit leichter verseifen, als vollkommen neutrale Fette, wie Talg und Olivenöl, bei welchen die Lauge zunächst erst eine Umsetzung in fette Säuren und Glycerin zu bewirken hat. Die Oelsäure, das Nebenprodukt der Stearinkerzenfabrikation, lässt sich schon durch Alkalicarbonat in Seife überführen, ebenso das Colophonium, welches wesentlich aus einer Harzsäure, der Pininsäure, besteht. Die Seifenbildung vermittelst Oelsäure und Colophonium ist demnach kein eigentlicher Verseifungsprocess, weil das Charakteristische desselben, die Glycerinbildung, fehlt. Die Zerlegung eines Fettes durch Alkali geschieht nicht plötzlich und durch die ganze Masse hindurch, wie die Zersetzung eines unorganischen Salzes, sondern hat mehrere Phasen zu durchlaufen. Nachdem zuerst eine emulsionähnliche Mischung der Fettsubstanz mit der Lauge sich gebildet hat, entstehen saure fettsaure Salze, die die übrige Fettsubstanz suspendirt enthalten, bis endlich nach und nach auch das freie Fett der Einwirkung des Alkalis unterliegt und die sauren Salze in neutrale, in Seife übergehen.
Mit Kaliumhydroxyd (Kalilauge) verseift bilden die Fette stets weiche, mit Natriumhydroxyd (Natronlauge) stets harte Seifen. Man theilt demnach die Seifen ein
α) in harte oder Natriumseifen,
β) in weiche oder Kaliumseifen;
man unterscheidet ferner je nach der angewendeten Fettsubstanz Talgseife, Oelseife, Palmölseife, Oelsäureseife, Cocosnussölseife, Thranseife, Harzseife u. s. w. In technischer Hinsicht kann man die Seifen (die harten oder Natriumseifen) eintheilen in
1) Kernseife,
2) geschliffene Seife,
3) gefüllte Seife.
Die Kernseife hat davon ihren Namen, dass die fertige Seife nach der Scheidung aus ihrer Lösung durch Kochsalz (durch das Aussalzen) zum Kern zu sieden, d. h. zu einer gleichförmig geschmolzenen blasenfreien Masse zu vereinigen ist, in welcher nach dem Erstarren feine Krystallfäden wahrgenommen werden können. Die der Seife immer in kleinen Mengen anhängenden Unreinigkeiten setzen sich in dem nicht krystallisirenden Theile der Seife ab und bilden die natürliche Marmorirung (Fluss oder Faser). Die regelrecht ausgesalzene Seife sondert sich zuerst von der Unterlauge in Gestalt halbflüssiger, rundlicher Klümpchen oder Kerne. Die Kernseife allein ist reine Seife, indem sie durch die Operation des Aussalzens vom Glycerin und der überschüssigen Lauge und anderen Unreinigkeiten, ferner von überschüssigem Wasser befreit wurde. Die grosse Mehrzahl der Seifenfabrikanten stellt gegenwärtig die Kernseife nicht mehr dar. Die geschliffene oder glatte Seife entsteht durch das sogenannte Schleifen der Kernseife. Lässt man nämlich die fertige Kernseife in dem Siedekessel mit Wasser oder sehr schwacher Lauge sieden, so nimmt die Seife einen Theil Wasser auf, verliert dagegen die Fähigkeit zu krystallisiren oder eine Marmorirung anzunehmen. Es findet demnach bei der Herstellung der geschliffenen Seife ebenso das Aussalzen und die Abscheidung der hauptsächlichsten Unreinigkeiten statt, wie bei der Kernseife, von welcher sich die geschliffene Seife nur durch einen grösseren Wassergehalt unterscheidet. Die gefüllte Seife, gegenwärtig leider die gebräuchlichste, ist die geringste aller Seifensorten, indem eine solche Seife bei ihrer Bereitung nicht so weit ausgesalzen wurde, dass sich die Unterlauge von der Seife getrennt hätte, wo also der ganze Inhalt des Siedekessels zusammenbleibt, um als Seife verkauft zu werden. Beim Erkalten erstarrt nämlich das Ganze zu einer festen Seife, welche den bedeutenden Wassergehalt durch ihr Ansehen nicht verräth. Diese Eigenthümlichkeit, selbst bei grossem Wassergehalt trocken und hart zu erscheinen, besitzt besonders die Cocosnussölseife, weshalb denn auch seit der allgemeinen Verbreitung des Cocosnussöles die Anfertigung der gefüllten Seifen einen um so grössern Aufschwung erhalten musste, als sie ihre wasserbindende Eigenschaft auch anderen Seifen (Palmölseife, Talgseife u. s. w.) mittheilen. Seifen dieser Art sind oft so stark gefüllt, dass eine Produktion von 250–300 Th. frischer Seife aus 100 Th. Fett etwas ganz Gewöhnliches ist.
Hauptsorten von Seife.
Hauptsorten von Seife. Die deutsche Talgkernseife ist wesentlich ein Gemenge von Natriumstearat mit Natriumpalmitat und wird meist auf indirectem Wege dargestellt durch Verseifen von Talg mit Kalilauge und Ueberführen des so entstandenen Kaliumstearates und -palmitates durch Kochsalz (durch das Aussalzen) in die Natriumverbindung.
Der Siedekessel ist von der Form eines an der Spitze abgerundeten Kegels; der untere Theil, der die Abrundung des Kegels bildet und mit dem Feuer in Berührung kommt, besteht entweder aus genietetem Eisenblech oder ist von Eisen gegossen. Der obere kegelförmige Theil, der sogenannte Sturz, ist in der Regel aus Tannenholz gebildet und hat die Gestalt eines sich nach oben erweiternden Fasses ohne Boden; in neuerer Zeit besteht der Sturz nicht selten aus einer mit Cement verputzten Mauerung. Der Sturz hat hauptsächlich zum Zweck, der während des Siedens stark schäumenden Masse Raum zum Steigen zu verschaffen. Man beabsichtige z. B. 10 Ctr. Talg in Seife umzuwandeln, so füllt man den Kessel mit der erforderlichen Menge Feuerlauge (ungefähr 500 Liter) von 20 Proc. (= 1,226 spec. Gewicht), giebt den Talg hinzu, bedeckt den Kessel mit einem beweglichen Deckel und kocht die Masse unter bisweiligem Umrühren fünf Stunden lang und trägt noch nach und nach Feuerlauge nach. In diesem Zustande zeigt die Masse eine durchsichtige, gallertartige Beschaffenheit und wird Seifenleim genannt. Wenn der Seifenleim die gehörige Consistenz hat, so darf er auf Zusatz frischer Lauge nicht dünner werden, von dem Rührspaten nicht tropfenweise, sondern als ein zusammenhängender Strahl abfliessen, auf eine kalte Stein- oder Metallplatte gegossen, zu einer dichten Gallerte erstarren. Die Seifenleimbildung wird befördert, wenn man nicht auf einmal, sondern nur nach und nach die Lauge zugiebt. Nach den Untersuchungen von Mège-Mouriès kann man jedoch das ganze Laugenquantum auf einmal zusetzen, wenn man das Fett zuvor durch Eigelb, Galle, eiweissartige Körper oder Seife emulsionirt oder in den kugelförmigen Zustand (état globulaire) versetzt hat. Wie Fr. Knapp gezeigt, ist es auf alle Fälle vortheilhaft, das Fett mit der erforderlichen Laugenmenge in Emulsion zu verwandeln, die Mischung längere Zeit ohne Erwärmen oder bei etwa 50° C. stehen zu lassen und die so auf kaltem Wege vorgebildete Seife durch eine kurze nachträgliche Behandlung in der Siedehitze nun zu vollenden. Nimmt man die Verseifung mit Natronlauge vor, so bedient man sich einer Lauge von 10–12° B. (= 1,072–1,088 spec. Gewicht). Nachdem die Verseifung erfolgt ist, schreitet man zum Aussalzen, welches darin besteht, der heissen Masse Kochsalz zuzusetzen. Man rechnet auf 100 Pfd. Talg 12–16 Pfd. Salz. Die Masse wird im Sieden erhalten, bis der Seifenleim zu einer weissen griesartigen Masse geronnen ist und sich unter derselben eine klare Flüssigkeit, die sogenannte Unterlauge, abscheidet, welche abgelassen wird. Ist eine Vorrichtung zum Ablassen nicht vorhanden, so schöpft man die Seife in den Kühlbottich. Der Zweck des Aussalzens ist, die Kaliumseife durch das Kochsalz zum Theil in Natriumseife zu verwandeln, indem sich Chlorkalium bildet, das neben im Ueberschusse angewendetem Kochsalze in der Mutterlauge gelöst bleibt; ausserdem bewirkt das Aussalzen, dass die Seife von der Unterlauge und dadurch von einer Wassermenge befreit wird, welche die späteren Laugenzusätze bis zur Unwirksamkeit verdünnen würde. Der gewonnene Seifenleim kommt darauf in den Kessel zurück; es wird schwächere Lauge, die Abrichtelauge, darauf gegossen und bis zum Sieden erhitzt. Die Seife löst sich abermals zu einem klaren Leime auf, der aber zum grössten Theil aus Natronseifenleim besteht. Während des Siedens wird fortwährend Abrichtelauge zugegeben. Ehe dies aber geschieht, ist ein wiederholtes Aussalzen erforderlich. Früher, bei Anwendung roher und sehr unreiner Materialien, war man oft genöthigt, das Aussalzen vier bis fünf Mal zu wiederholen. Durch das Einkochen wird die Seife immer mehr und mehr concentrirt, sie wird zuerst weich, blasenwerfend (zach) und aufsteigend. Sobald das Schäumen aufhört, die Seife aufpoltert und im Kerne siedet, schöpft man sie von Neuem von der Unterlauge hinweg in die Kühlbütte. Der Zweck dieses zweiten Siedens ist, die Seife, welche bis dahin eine schaumige Beschaffenheit besass, zu einer gleichmässig geschmolzenen und blasenfreien Masse zu vereinigen. Diese Vereinigung befördert man, indem man die Masse vor dem Erkalten mit einem eisernen Stabe schlägt (Kerben der Seife). Durch das Schlagen wird die Seife marmorirt und erhält die sogenannten Mandeln oder Blumen. Die fertige Seife wird nun gefärbt. Zu diesem Zwecke bringt man sie noch flüssig in die Seifenform oder Lade, einen viereckigen Kasten aus Tannenholz, der zum Auseinandernehmen eingerichtet ist, und lässt sie darin erkalten. Der durchlöcherte Boden der Form ist mit Leinwand bedeckt, damit die der Seifenmasse noch beigemengte Lauge abfliessen kann. Nach dem Erkalten wird die Form auseinandergenommen, die fertige Seife mittelst eines Lineals abgetheilt und mit dem aus Draht gefertigten Seifenschneider in Tafeln oder Riegel geschnitten, die zum völligen Austrocknen einem luftigen Orte ausgesetzt werden. In neuerer Zeit wendet man auch eine Maschine von Lesage zum Zerschneiden der Seife in Stücke an. 10 Ctr. Talg geben durchschnittlich 16⅔ Ctr. Seife, die an der Luft noch um 10 Proc. eintrocknet.
Da selbst durch wiederholtes Aussalzen eine vollständige Umwandlung der Kaliumseife in Natriumseife nicht stattfindet, so ist die gewöhnliche deutsche Kernseife immer mit einer grossen Menge Kaliumseife gemengt, welche ihr eine beim Gebrauch angenehme Geschmeidigkeit verleiht. Nach von A. C. Oudemans (1869) angestellten Versuchen wird sogar nur etwa die Hälfte des Kaliums durch Natrium ersetzt.
Baumölseife.
Die Baumölseife, auch Marseiller, venetianische oder spanische Seife genannt, wird in südlichen Gegenden, in denen der Oelbaum cultivirt wird, mit Baum- oder Olivenöl bereitet, zu welchem man häufig andere Oele, wie Leinöl, Mohnöl, Sesamöl, Erdnussöl, Baumwollsamenöl etc. gesetzt hat. Man wendet bei der Herstellung der Baumölseife zwei Arten von Lauge an: die eine davon enthält nur Aetznatron und wird zum Vorsieden benutzt; die zweite enthält neben Aetznatron noch Kochsalz und dient zum Abscheiden des Seifenleims und zum Klarsieden der Seife. Das Vorsieden soll die Bildung einer Emulsion, aus Oel und verdünntem Alkali bestehend, bewirken; diese Emulsion befördert, wie man lange vor Mège-Mouriès' Untersuchungen wusste, die Seifenbildung, indem sie das mit Wasser nicht mischbare Oel in einem fein vertheilten Zustande enthält, wodurch die Berührungspunkte mit dem Alkali beträchtlich vergrössert werden. Um den Seifenleim von einem grossen Theil des mit der Natronlauge zugesetzten Wassers zu befreien, wendet man kochsalzhaltige Natronlauge an, durch welche sich der Seifenleim, ein Gemenge von fertiger Seife und Oelemulsion, von dem Wasser trennt (das Ausscheiden des Seifenleims, relargage). Die dritte Operation, das Klarsieden endlich, vollendet die Verseifung des Seitenleims. Durch die Anwendung von kochsalzhaltiger Natronlauge ist man im Stande, die Seifenmasse in einem solchen Zustande zu erhalten, in welchem sie Alkali aufnehmen kann, ohne jedoch dabei Wasser zu binden.
Das Vorsieden geschieht mit einer Aetznatronlauge von 6 bis 9° B. (= 1,041–1,064 spec. Gewicht) in grossen Kesseln mit geneigten Wänden und kupfernen Boden, welche gegen 250 Ctr. fassen können. Man erhitzt die Lauge bis zum Sieden und setzt dann das zu verseifende Oel hinzu. Zur Beförderung der Verbindung wird von Zeit zu Zeit umgerührt. Die Masse gelangt bald ins Sieden und schäumt. Nach und nach nimmt der Schaum ab und verschwindet endlich gänzlich. Durch fortgesetztes Sieden erlangt die Masse Consistenz und es steigen schwärzliche Dämpfe auf, von der Zersetzung eines kleinen Theiles des consistenten Seifenleimes durch den überhitzten Kupferkessel herrührend; sowie dieser Zeitpunkt eingetreten ist, verdünnt man die Masse mit stärkerer Lauge von 20° B. (= 1,157 spec. Gewicht). Beabsichtigt man die Fabrikation von bläulichweisser Seife, so setzt man gegen das Ende des Siedens etwas Eisenvitriol in den Kessel; je mehr man Eisenvitriol anwendet, desto dunkler fällt die blaue Farbe der Seife aus. Nachdem die Masse die gehörige Consistenz erlangt hat und vollkommen homogen geworden ist, ist die Operation des Vorsiedens beendigt. Wollte man die Verseifung nun dadurch zu vollenden suchen, dass man der Masse stärkere Lauge hinzusetzte, so würde man zu keinem Resultate gelangen, weil die grosse Wassermenge, welche man in Gestalt von Vorsiedelauge der Masse zuzusetzen genöthigt war, die starke Lauge bis zur Unwirksamkeit verdünnen würde. Es folgt daraus die Nothwendigkeit, diese Wassermenge abzuscheiden, was durch den Zusatz von kochsalzhaltiger Lauge geschieht. Durch das Aussalzen scheidet sich der Seifenleim in Flocken und zwar nach einigen Stunden so vollständig ab, dass die Unterlauge durch eine am Boden des Kessels befindliche Oeffnung, die gewöhnlich mit einem hölzernen Zapfen verschlossen ist, abgelassen werden kann. Nach dem Abziehen beginnt das Klarsieden der Seife mit kochsalzhaltiger Lauge von 18–20°. Nachdem das Gemenge einige Stunden lang gekocht hat, wird die Unterlauge abermals abgezapft und durch neue kochsalzhaltige Lauge von 20–28° ersetzt. Durch fortgesetztes schwaches Kochen erlangt die Seife nach und nach eine gewisse Consistenz; sie ist aber bei weitem noch nicht gargesotten. Sobald die Lauge alles Alkali an das Oel abgegeben hat, wird die Unterlauge zum dritten Male abgezogen und neue Lauge zugegeben. Das Ablassen und Nachgiessen wird nach Umständen 4–6 Mal wiederholt. Ist die Seife gargesotten, so lässt sie ein cohärentes Korn wahrnehmen; sie hat ferner den Oelgeruch verloren und einen angenehmen, entfernt an Veilchen erinnernden dafür angenommen. Der Kern auf der Hand plattgedrückt, breitet sich nach dem Erkalten zu einer festen, schuppigen Masse aus. Nach dem letzten Laugenzusatz soll das Sieden des Seifenleims während des Winters 10–12 Stunden lang, während des Sommers 12–18 Stunden lang fortgesetzt werden. Die gargesottene Seife erstarrt beim Erkalten zu einer homogenen blaugraugefärbten Masse, deren Farbe von Schwefeleisen (entstanden durch den zugesetzten Eisenvitriol und das Schwefelnatrium der Natronlauge) und Eisenseife herrührt. Diese bläuliche Färbung ist aber für das Auge nicht angenehm, man sucht deshalb diese Färbung in Adern hervorzubringen, was durch Marmoriren geschieht. Die Eisenseife ist bei niedriger Temperatur in dem gargesottenen Seifenleime nicht löslich, sie scheidet sich deshalb beim ruhigen Stehen der Seifenmasse am Boden des Gefässes aus, während der obere Theil aus weisser Seife besteht. Rührt man nun die Seife, anstatt sie während des Erkaltens ruhig stehen zu lassen, zu der rechten Zeit um, so wird sich die gefärbte Eisenseife, anstatt sich am Boden abzusetzen, in der Masse verbreiten und bläuliche Adern bilden, welche man durch das Marmoriren zu erhalten sucht. In englischen Fabriken geschieht das Marmoriren dadurch, dass man zu der fast gargesottenen Seife eine concentrirte Lösung von roher schwefelnatriumhaltiger Soda setzt; durch Umrühren der vorher mit Eisenvitriol versetzten Masse entsteht die Marmorirung. Die fertige Seife wird aus dem Kessel genommen, in lange, hölzerne, etwas geneigt gestellte Formen geschöpft und in denselben erkalten gelassen. Nach acht bis zehn Tagen hat die Seife die erforderliche Consistenz erlangt. Durch die Einwirkung der atmosphärischen Luft gehen das Schwefeleisen und die Eisenseife allmälig in Eisenoxydseife über, wodurch die Adern oberflächlich eine bräunlich gelbe Färbung annehmen. Bei sorgfältiger Arbeit liefert eine Millerole Olivenöl (= 64 Liter oder 58–60 Kilogr.) 90–95 Liter Kernseife. Bei der Fabrikation der weissen Oelseife ist der Gang derselbe, nur müssen Lauge und Oel besonders rein sein.
Eine normale Marseiller Marmorseife soll enthalten:
I. II.
Fette Säuren 63 62
Alkali 13 11
Wasser 24 27
100 100
Oelsäureseife.
Die Oelsäureseife oder Oleïnseife wird aus der rohen Oelsäure dargestellt, die als Nebenprodukt der Stearinkerzenfabrikation auftritt, falls man sich zur Verseifung des Talgs und des Palmöles des Kalkes bedient. Die nach dem Destillationsverfahren erhaltene Oelsäure ist zur Seifendarstellung minder geeignet. Die Oelsäure wird entweder mit kohlensaurem Natrium oder mit Aetznatron in Seife übergeführt. Das erstere Verfahren hat den Uebelstand, dass durch die Kohlensäureabgabe ein starkes Aufschäumen stattfindet, was leicht ein Uebersteigen zur Folge hat. Nach Pitman soll man die Oelsäure mit trockenem krystallisirten Natriumcarbonat durch Erhitzen in Seife überführen. Dies geschieht in einem Kessel, welcher entweder durch freies Feuer erhitzt wird oder besser mit einem Morfit'schen Quirl, durch welchen sowol mit Hülfe des durch die Röhren des Quirls geleiteten Dampfes die Erhitzung, als auch das Umrühren der Masse erfolgt, versehen ist. Der Kessel wird bis zu einem Drittheil mit Oelsäure angefüllt und diese erhitzt, wobei man 5 Proc. Harz zusetzt. Für feinere Seifen nimmt man von dem Harz Umgang. Ist das Harz in der Oelsäure vollständig gelöst, so setzt man nach und nach das gepulverte Natriumcarbonat hinzu, indem man den Quirl langsam sich umdrehen lässt und mit dem Erhitzen fortfährt. Ist das erforderliche Quantum Soda zugesetzt, hat das Schäumen aufgehört und ist die Masse dick geworden, so füllt man sie in eine Form, in welcher sie beim Erkalten zu fester Seife erstarrt. Bei Anwendung von Aetznatron bringt man die Hälfte der erforderlichen Lauge von 20–25° B. (= 1,15–1,20 spec. Gewicht) in den Kessel und erhitzt bis zum Sieden. Dann setzt man unter Umrühren die Oelsäure zu. Nachdem die Leimbildung vor sich gegangen, siedet man unter Zusatz von neuer Lauge weiter, bis die Seife sich ausscheidet, was durch Kochsalzzusatz wesentlich erleichtert wird. Sowie die Unterlauge sich abgeschieden, wird die Seife in die Form geschöpft und gekrückt, bis sie starr zu werden beginnt. Nicht selten setzt man der Oelsäureseife, um ihr grössere Härte zu geben, ein kleines Quantum (5–8 Proc.) Talg zu. 100 Kilogr. bei der Kalkverseifung erhaltene Oelsäure geben 150–160 Kilogr. Seife. Durch Destillation gewonnene Säure giebt stets etwas weniger. Eine gute französische Oelsäureseife enthält:
Fette Säuren 66
Natron 13
Wasser 21
100
Harztalgseife.
Gelbe Harztalgseife. Das Colophonium und das gewöhnliche Fichtenharz verbinden sich in der Siedehitze leichter als die Fette mit Alkalien und selbst mit kohlensauren. Die auf diese Weise erhaltene Verbindung ist aber nur uneigentlich Seife zu nennen. Sie hat keine Consistenz und kann nicht ohne Nachtheil zum Einseifen gebraucht werden. Ein ganz anderes Produkt wird erhalten, wenn man zu dem Harz eine gewisse Menge Talg mischt; man erhält dann die sogenannte gelbe Harztalgseife. Diese in England in grosser Menge fabricirte Seife ist sehr consistent und in Wasser leicht löslich. Zu ihrer Darstellung bereitet man zuerst gewöhnliche Talgseife und erst wenn dieselbe gargesotten worden ist setzt man 50–60 Proc. ausgesuchtes Harz, das vorher zur Beschleunigung der Verbindung in kleine Stücke geschlagen worden ist, hinzu. Man rührt die Masse um, bis das Harz vollständig aufgelöst und verseift ist. Der Seifenleim nimmt eine schöne gelbe Farbe an und wird etwas dünnflüssig und gleichartig. Ist gargesotten, so zieht man die Unterlauge ab und giesst den Seifenleim in einen Kessel, wo er mittelst einer Lauge von 7–8° geschmolzen und auf gleiche Weise wie die weisse Seife gereinigt wird. Es scheiden sich Eisen- und Thonerdeseife ab, der entstandene Schaum wird abgenommen und die Seife in hölzerne oder weissblechene Formen zum Erstarren gegossen. Man verbessert die braune Farbe der Harztalgseife gewöhnlich durch Zusatz von Palmöl zum Talg, wodurch die Seife auch einen angenehmen Geruch erhält. Das Palmöl wird gewöhnlich nur als Zusatz zum Talg benutzt, jedoch stellt man auch aus reinem Palmöl Seife unter gleichzeitigem Zusatz von Colophonium dar. Die in Deutschland häufig dargestellte Palmölseife ist hinsichtlich der Bereitung der Harztalgseife sehr ähnlich. Man verseift ein Gemenge von 2 Th. Talg und 3 Th. Palmöl mit Kali- oder Natronlauge auf die gewöhnliche Weise und mischt die fertige Seife mit einer Harzseife, aus 1 Th. Harz und der nöthigen Menge Kalilauge bereitet.
Gefüllte Seifen.
Gefüllte Seifen. Die Thatsache, dass dem mit Natronlauge bereiteten Seifenleim eine gewisse Menge Wasser einverleibt werden kann, ohne sein Aussehen wesentlich zu beeinträchtigen, sowie das Bestreben des Publikums, trotz der gesteigerten Preise der in der Seifenfabrikation angewendeten Fette, den Bedarf an Seife so wohlfeil als möglich sich zu verschaffen, hat die Veranlassung gegeben, dass viele Seifenfabrikanten nur noch gefüllte Seifen (vergl. Seite 269) fabriciren und auf die Herstellung von Kernseife geradezu verzichten. Die gefüllten Seifen sind nicht so weit ausgesalzen, dass sich die Unterlauge von dem Seifenleim abgeschieden hätte; es bleibt demnach der ganze Kesselinhalt beisammen, um als Seife verkauft zu werden. Da die der Seife einverleibte Unterlauge nun wesentlich neben Glycerin und Salzen aus Wasser besteht, so ist demnach Wasser derjenige Stoff, durch den sich der Seifenfabrikant für den gesteigerten Preis der Fettsubstanzen schadlos zu halten sucht. Diese Art Seife, auch Eschweger Seife (Schweizerseife, künstliche Kernseife) genannt, erscheint in ihrem frischen, wasserreichen Zustande vollkommen hart und trocken und hat durch die geringere Quantität des verwendeten Fettes einen im Vergleich mit der Kernseife geringeren Preis, ein Umstand, der ihr zahlreiche Freunde zugeführt hat. Man versteht es, aus 100 Kilogr. Fettsubstanz über 300 Kilgr. anscheinend guter und harter Seife zu erzielen; wenn nun auch die gegenwärtig im Handel vorkommenden Seifen nicht so stark gefüllt sind, so ist doch eine Produktion von 200–220 Th. frischer Seife aus 100 Th. Fett etwas ganz Gewöhnliches. Namentlich das Cocosnussöl, welches seit dem Jahre 1830 in grösserer Menge in der deutschen Seifenfabrikation verbraucht wird, eignet sich zu gefüllten Seifen, indem es anderen Fetten die Eigenschaft ertheilt, gefüllte Seifen zu bilden.
Der Verlauf bei der Fabrikation der Cocosnussölseife ist ein etwas anderer, als bei den vorher erwähnten Seifen. Mit schwachen Laugen bildet das Cocosnussöl nicht jenes milchartige Gemisch, das man bei anderen Seifensorten bemerkt, sondern das Oel schwimmt als klares Fett obenauf, nur wenn durch fortgesetztes Sieden die Lauge die gehörige Consistenz erreicht hat, tritt die Verseifung ein und geht plötzlich und rasch vor sich. Deshalb wendet man zur Darstellung dieser Seifensorte sogleich eine starke Natronlauge an. Die Cocosnussölseife lässt sich nicht von der Unterlauge trennen, weshalb nie Kalilauge angewendet werden darf, weil sonst alles beim Aussalzen entstehende Chlorkalium mit in die Seife übergehen würde. Man muss, da hierbei eine Trennung der Seife von der Lauge nicht stattfindet, nur die genau nothwendige Menge Aetzlauge anwenden. Reine Cocosnussölseife erhärtet schnell. Sie ist weiss, alabasterartig, durchscheinend, leicht und gut schäumend, jedoch von widrigem Geruch, der bis jetzt noch durch kein Mittel entfernt werden konnte. Gegenwärtig wird indessen das Cocosnussöl nur selten für sich, sondern als Zusatz zu Palmöl und Talg verseift. Man kann auf diese Weise Seife ohne alles Sieden, durch blosse Erwärmung bis auf 80° C. durch Einleiten von Dampf bis zum Schmelzen des Fettes, mit starker Natronlauge und durch fleissiges Umrühren in kurzer Zeit in grosser Quantität darstellen (Seife auf kaltem Wege, chemische Seife). Die so erhaltene Seife ist, obgleich sehr wasserhaltig, hart und vollkommen trocken. Bei längerem, monatelangem Liegen an der Luft tritt allerdings eine nicht unbeträchtliche Gewichtsabnahme und eine geringe Volumenverminderung ein und es entstehen auf der Oberfläche reichliche Efflorescenzen. B. Unger (1869) schlägt vor, die Eschweger Seife in folgender Weise darzustellen: Man verseift einerseits Palmöl mit Natronlauge und salzt wie gewöhnlich aus. Das Produkt ist Natriumpalmitat. Andererseits verseift man Cocosöl mit kohlensäurehaltiger Aetznatronlauge, fügt die Palmölseife hinzu und kocht. In der Regel nimmt man auf 2 Th. Palmöl 1 Th. Cocosöl. Auf 100 Th. Cocosöl rechnet man 14,3 Th. Aetznatron (Na2O) und 12,8 Th. Natriumcarbonat. Letzteres ist unumgänglich nöthig zur Seifenbildung. Nach Unger's Ansicht besteht die Eschweger Seife aus 5 Mol. fettsaurem Natrium, 1 Mol. Natriumcarbonat und x Mol. Wasser, wobei x eine hohe, aber keineswegs schwankende Zahl ist. Den gefüllten Seifen giebt man häufig eine künstliche Marmorirung, welche natürlich nicht auf eine Bildung von Kern sich gründet, sondern eine einfache Färbung ist, die in folgender Weise ausgeführt wird: Man bringt die färbende Substanz (Eisenroth, Braunroth, Frankfurter Schwarz) in eine kleine Menge der Seife, so dass diese durch und durch gleichmässig gefärbt erscheint. Diese Masse wird nun abwechselnd mit der nicht gefärbten so in die Form geschöpft, dass Schichten von ungleicher Dicke sich bilden, denen durch Umrühren leicht eine Marmorirung ertheilt werden kann. Eine solche Marmorirung lässt sich indessen leicht von der durch natürlichen Fluss gebildeten unterscheiden.
Weiche Seifen.
Wie oben erwähnt, bildet das Kali mit den Fetten, sowohl mit den festen, als auch mit den Oelen, nur weiche Seifen (Schmierseifen), welche an der Luft nicht austrocknen, sondern aus derselben Wasser an sich ziehen und eine Gallerte bilden. In der Regel sind diese sogenannten Seifen unreine Lösungen von Kaliumoleat in überschüssiger Kalilauge, gemengt mit dem bei der Verseifung ausgeschiedenen Glycerin. Die weichen Seifen können daher nur mit Kalilauge bereitet werden, obgleich man aus praktischen Gründen fast immer einen Theil Kalium durch Natrium ersetzt. Das Aussalzen fällt hinweg, da sonst die weiche Seife in harte Natriumseife übergeführt würde, was man nicht beabsichtigt; es erfolgt somit keine Trennung des Seifenleims von der Unterlauge, die mit all' ihren Unreinigkeiten der Seife einverleibt bleibt.
In Folge der grossen Löslichkeit und der alkalischen Beschaffenheit der weichen Seife, erhält sie für gewisse Anwendungen den Vorzug vor der Natriumseife, so unter Anderem zum Walken und Entfetten des Tuches und anderer Wollzeuge. Zur Herstellung der Lauge wendet man nie Holzasche, sondern immer die weit reinere Potasche an; man macht sie auf die gewöhnliche Weise mit Aetzkalk kaustisch und bereitet Laugen von verschiedenem Gehalt; die schwächere, sogenannte Verbindungslauge, darf blos Aetzkali enthalten, die stärkere, die Sprenglauge, enthält neben Aetzkali auch noch Kaliumcarbonat, da die Praxis gelehrt hat, dass die Verseifung der Oele leichter geschieht, wenn die Laugen eine gewisse Menge Kaliumcarbonat enthalten. Von den Fettarten wendet man folgende an: Thran (namentlich Südseethran), Hanföl, Rüböl, Leinöl und Leindotteröl. Die Wahl der Fette richtet sich theils nach dem Preise, theils nach der Jahreszeit; im Winter verarbeitet man die sogenannten weichen oder warmen Oele, welche bei 0° noch nicht gestehen wie das Hanföl, das Lein- und Leindotteröl, das Sommerrübsenöl u. s. w.; im Sommer dagegen die harten Oele, wie Winterrübsenöl, Südseethran und Häringsthran. Damit demnach die weiche Seife im Sommer keine zu weiche Beschaffenheit habe, muss in derselben mehr Kaliumpalmitat im Verhältniss zum Oleat sein als bei der Winterseife. Häufig verseift man ein Gemenge verschiedener Oele oder von Hanföl mit Palmöl oder Talg, von Thran und Talg u. s. w.
Das Sieden der weichen Seife beginnt mit einer mässig starken Lauge von 8–10 Proc. Kaligehalt, wobei sich anfänglich eine Art Emulsion bildet, die nach und nach ihre trübe Beschaffenheit verliert und zugleich mehr fadenziehend wird. Das Ueberschäumen der Seife wird durch Schlagen mit einem Rührscheit (das Wehren) verhindert. Sobald alles Kali der Lauge gebunden ist, wird neue und zwar stärkere Lauge zugesetzt und mit dem Sieden und dem Laugenzusatz fortgefahren, bis die Seife beim Erkalten nicht mehr trübe wird und zu einer klaren zähen Masse erstarrt. Enthält die Seife einen zu grossen Ueberschuss an Aetzkali, was am einfachsten durch den Geschmack wahrgenommen werden kann, so setzt man eine entsprechende Menge Oel zu. Nachdem das Vorsieden vorüber, beginnt das Klarsieden, durch welches das überschüssige Wasser entfernt werden soll. Zur Vermeidung des langwierigen Abdampfens ziehen es mehrere Fabrikanten vor, sogleich concentrirte Lauge zum Verseifen anzuwenden. Sobald die Seife während des Klarsiedens einen Theil des Wassers verloren hat, bemerkt man statt des blossen Aufwallens auf der Oberfläche die Bildung handgrosser Blätter, welche sich über- und ineinanderschieben (das Blättern der Seife). Nimmt eine herausgenommene Probe der Seife beim vollkommenen Erkalten auf einer Glasplatte eine so zähe Beschaffenheit an, dass sie von dem Glase abgezogen werden kann, so ist die Seife fertig. Nach dem Erkalten wird sie, in Tonnen gefüllt, in einem Kellerlokale aufbewahrt.
Der Schmierseife kann ein ziemliches Quantum Natronwasserglaslösung einverleibt werden, ohne dass ein Aussalzen eintritt oder die Seife ein verändertes Ansehen zeigt. In neuerer Zeit wendet man zum Füllen von Schmierseifen auch Lösungen von Kaliumsulfat, ferner ein Gemenge von Alaun und Kochsalz oder auch, und zwar vorzugsweise, Kartoffelstärke an.
Verschiedene andere Seifen.
Verschiedene andere Seifen. Andere weiche Seifen sind eine aus Schweinefett dargestellte, welche mit dem ätherischen Oele der bittern Mandeln oder der Mirbanessenz (Nitrobenzol) versetzt als Mandelseife kosmetischen Zwecken dient; ferner eine in England versuchsweise fabricirte Fischseife aus Fischen, Talg und Harz; Wollseife, nach Chaptal aus Scheerwolle, Kalilauge u. s. w. Die sogenannte Knochenseife ist nichts als ein Gemenge von gewöhnlicher Harz- oder Cocosnussölseife mit Knochengallerte. Zur Fabrikation dieser Seife worden Knochen mit Salzsäure behandelt, um das darin enthaltene Calciumphosphat aufzulösen und die zurückbleibende, mit Wasser gut ausgewaschene Gallerte zu dem Seifenleim während des Siedens gegeben. Eine andere Art Knochenseife ist die Liverpool-Armenseife, welche sämmtliche Bestandtheile der Knochen, also nicht nur die Gallerte, sondern auch die Knochenerde enthält. Die in Stücke zerschlagenen Knochen werden mit Kalilauge erweicht und die erweichte Masse unter fortwährendem Sieden mit dem zu verseifenden Oele gemischt. Da es bei der Knochenseife darauf abgesehen ist, dem Unbemittelten für wenig Geld ein grosses Stück Seife zu liefern, so fällt natürlicherweise bei deren Fabrikation das Aussalzen und Abscheiden von der Mutterlauge weg. Die Kieselseife ist gewöhnliche Oel- oder Talgseife, in welche man, um sie ersparender zu machen, Kieselerde eingerührt hat. Anstatt der Kieselerde setzt man auch gepulverten Bimsstein hinzu und erhält die Bimssteinseife. In England und in Nordamerika stellt man die Kieselseife dar, indem man die Kieselerde nicht mechanisch, sondern als Wasserglaslösung der Seife zumischt. Nach Versuchen von Seeber kann jedoch eine Vormischung der harten Talg- und Oelseifen mit Wasserglas nur in geringem Grade stattfinden, da bei grösseren Mengen ein Aussalzen eintritt. Anders verhält sich die Cocosnussölseife, welche bei einem Gehalt von 24 Proc. kieselsaurem Natron und 50 Proc. Wasser noch eine merkwürdige Härte zeigt. Wie Storer angiebt, stellt man in den Vereinigten Staaten wasserglashaltige Seifen in der Weise dar, dass man das Wasserglas zu der aus dem Kessel in die Form geschöpften noch heissen Seifenlösung setzt und hierauf die Mischung bis beinahe zum Erstarrungsmomente tüchtig durcheinander rührt. Von dem Wasserglas, welches eine Dichte von 35° B. (= 1,31 spec. Gewicht) hat, werden 25 bis 40, ja sogar 60 Proc. zu der Seifenlösung gesetzt. Diese Art der Wasserglasseife soll die Harzseife vollständig ersetzen können. Seitdem durch die Verarbeitung des Kryoliths Natrium-Aluminat massenhaft auftritt, bedient man sich einer Lösung desselben zur Herstellung einer thonerdehaltigen Seife.
Toiletten-Seifen.
Toilettenseifen. In England bereitet der Toilettenseifenfabrikant in Folge der Steuergesetze seine Seife nur in seltenen Fällen selbst, sondern bezieht sie von dem eigentlichen Seifenfabrikanten und verwandelt sie durch Umschmelzen, Parfümiren und Formen in die Toilettenseife. Die feineren Sorten der englischen Toilettenseife besitzen daher neben den ihnen eigenthümlichen Vorzügen auch noch alle guten Eigenschaften der gewöhnlichen Seife. In Frankreich und Deutschland dagegen wird die Seifenmasse in der Regel von dem Parfümisten selbst und zwar meist durch das sogenannte kalte Verfahren erzeugt, nach welchem es äusserst schwierig ist, eine gute Toilettenseife zu erzielen. Denn abgesehen davon, dass das Produkt bei unvollkommener Verseifung nicht schäumt, hat die Gegenwart von freiem Alkali erfahrungsgemäss noch den Uebelstand, dass sich die verwendeten ätherischen Oele unter dessen Einfluss vielfach rasch verändern und dass das Aroma der Seifen nach kurzer Zeit abstirbt. Eine völlig neutrale, kein überschüssiges Fett und Alkali enthaltende Seife kann durch das kalte Verfahren nur nach langer Erfahrung gewonnen werden, indem man stets bedacht ist, die Materialien von immer gleicher Beschaffenheit zu wählen.
Man stellt die Toilettenseife auf dreierlei Weise dar, nämlich:
1) durch Umschmelzen von Rohseife,
2) durch die sogenannte kalte Parfümirung von fertiger geruchloser Seife.
3) durch directe Bereitung.
Die Methode des Umschmelzens wird einfach auf diese Weise ausgeführt, dass man die feingehobelte Seife unter fortwährendem Umkrücken in einem Kessel schmilzt und nach dem vollständigen Schmelzen der Seife die Riechstoffe zusetzt und das Ganze gehörig mischt, ehe man es in die Form bringt. Nach dem Verfahren der kalten Parfümirung wird die kalte geruchlose Seife in Riegel geschnitten, diese werden auf einer Maschine in Späne verwandelt, diese mit den Riechstoffen übergossen, mit den Pigmenten versehen und zwischen Walzen malaxirt, bis die Seife gleichmässig gefärbt und parfümirt erscheint. Die Maschine verwandelt die Seifenmasse in breite Tafeln von beliebiger Dicke. Eine hierzu verwendbare Maschine — Pilirmaschine — ist von Fr. Struve in Leipzig construirt worden. Die vermittelst derselben dargestellten Seifen heissen gestossene oder pilirte Seifen. Bei der directen Bereitung der Toilettenseifen wird der aus den reinsten Materialien selbst bereiteten Seife das Aroma und das Pigment in noch weichem Zustande einverleibt. Als Materialien wendet man an Zinnober, Corallin und Fuchsin für Roth, die violetten Theerfarben für Violett, Ultramarin für Blau, eine Lösung von Krümelzucker in Lauge für Braun oder besser Caramel. Die pfirsichblüthfarbigen Adern, welche gewisse Sorten von englischer parfümirter Seife durchziehen, sollen durch Zusatz von etwas Weinstein zu der mit Bittermandelöl parfümirten Seife entstehen.
Wir führen beispielsweise die Vorschrift zur Bereitung einiger Toilettenseifen an: Die Windsorseife erhält man auf folgende Weise: Man verseift 40 Pfd. Hammeltalg und 15 bis 20 Pfd. Olivenöl mit Natronlauge von 19° und macht die Seife mit 15grädiger, zuletzt mit 20grädiger Lauge fertig und richtet sie ebenso ab wie eine Kernseife, doch muss sie neutral sein und darf keinen Laugenüberschuss haben. Nachdem die Seife gargesotten ist, lässt man sie 6 bis 8 Stunden im Kessel ruhig stehen, damit sich die Unterlauge möglichst vollständig absondere, und bringt sie in eine flache Form und drückt sie so lange, bis sich kein Fluss mehr zeigt. Man parfümirt sie mit einem Gemisch von Kümmelöl, Bergamottöl, Lavendelöl, spanischem Hopfenöl und Thymianöl. Die gewünschte braune Farbe ertheilt man ihr mit gebranntem Zucker. Die Rosenseife (savon à la rose) stellt man durch Zusammenschmelzen von 3 Th. Oelseife mit 2 Th. Talgseife und etwas Wasser dar; der Seifenkörper wird durch Rosenöl, Nelkenöl u. s. w. parfümirt und durch Zinnober gefärbt. Die als Rasirseife angewendete Bartseife muss schäumen, darf aber kein freies Alkali enthalten. Man stellt sie zuweilen durch Kochen von Fettsäuren mit einem Gemenge von Natrium- und Kaliumcarbonat und Parfümiren der Seife mit Pfeffermünzöl dar. Häufig sind die Bartseifen mit Kali bereitete Schmierseifen. Die leichte oder Schaumseife (montirte Seife) hat bei gleichem Volumen nur die Hälfte weniger Substanz als die übrigen Seifen. Um sie zu bereiten, wird Oelseife (Palmöl- oder Olivenölseife) unter Zusatz von ⅓–⅛ Volumen Wasser geschmolzen und ununterbrochen mit einem mit Flügeln versehenen Rührapparat gerührt, bis die schäumende Masse das doppelte Volumen erreicht hat. Darauf wird sie in Formenkästen geschöpft. Bemerkenswerth ist, dass nur Oelseifen, nicht aber Talgseifen Schaumseifen bilden können. Die Schaumseifen werden mit verschiedenen ätherischen Oelen parfümirt. Die transparenten oder durchscheinenden Seifen stellt man dar, indem man in Späne geschnittene, vollkommen getrocknete Talgseife mit einem gleichen Gewicht Alkohol übergiesst und das Gemenge in einer Destillirblase erhitzt, bis die Seife gelöst ist. Darauf lässt man die geschmolzene Masse erkalten, damit alle Unreinigkeiten sich absetzen, und giesst nach einigen Stunden die klare Flüssigkeit in weissblechene Formen, in welchen den Seifentafeln verschiedene Erhabenheiten aufgedrückt werden. Die Seife wird erst nach 3–4 Wochen fest und brauchbar. Zur Färbung der transparenten Seife wendet man einen alkoholischen Auszug von Cochenille und Alkanna oder auch Anilinfarben für Roth und Pikrinsäure oder auch Martiusgelb für Gelb an. Das Parfümiren geschieht sehr häufig mit Zimmetöl, nicht selten jedoch auch mit einem Gemisch von Thymianöl, Majoranöl und Sassafrasöl. Die seit einigen Jahren aufgekommenen Glycerinseifen werden noch anders dargestellt, indem man eine alkoholische Lösung von gewöhnlicher Seife mit Glycerin versetzt und vor der Mischung den Alkohol durch Erwärmen verdunstet; oder, indem man 5 Ctr. Seife in einer gleichen Menge Glycerin in einem mittelst Dampf geheizten Kupferkessel löst und die Lösung auf übliche Weise in Formen giesst, worauf die erstarrte durchscheinende Seife zu kleinen Stückchen zerschnitten wird, welche dann noch beschnitten und in beliebige Formen gepresst werden können. Eine Lösung von Seife in überschüssigem Glycerin (35 : 30) bildet die flüssige Glycerinseife, welche klar und von der Farbe und Consistenz gereinigten Honigs ist. Beide Seifenvarietäten werden mit ätherischen Oelen parfümirt.
Anwendung der Seife.
Anwendung und Wirkungsweise der Seife. Die Seife wendet man bekanntlich an zum Reinigen der Haut, der Wäsche, der Tuche, der Wollzeuge, zum Bleichen, als Schmiermittel, um die Reibung zu verhindern, zur Darstellung lithographischer Tinte u. s. w. Die reinigende Eigenschaft der Seife hat man vielfach dem in ihr enthaltenen Kali zugeschrieben und die Frage, warum man nicht lieber geradezu Alkalien, kohlensaure oder ätzende, anwende, dahin beantwortet, dass freies Alkali wol im Allgemeinen zu ätzend sein möchte. Das Alkali, obwol es durch seine Verbindung mit den fetten Säuren wesentlich milder geworden ist, hat doch seine Fähigkeit nicht verloren, sich mit Schmutz mancherlei Art, namentlich mit fettigen Substanzen zu verbinden. Die chemische Erklärung dieses eigenthümlichen Verhaltens lässt sich in der von Chevreul beobachteten Thatsache finden, dass sich die neutralen Salze der Alkalien der fetten Säuren (Stearinsäure, Palmitinsäure, Oelsäure) bei ihrer Auflösung in Wasser zersetzen, wobei zweifach-fettsaures Salz sich unlöslich ausscheidet, während Alkali frei wird. Durch das freie Alkali wird die anhängende Unreinigkeit von der Faser entfernt und durch die ausgeschiedenen fettsauren Salze eingehüllt und so ein erneutes Niederschlagen derselben verhindert. Der Seifenschaum hält die Schmutztheilchen ebenfalls suspendirt. Die Fettsäuren in der Seife sind als Einhüllungsmittel und Träger der Alkalien anzusehen, wie zugleich als Schutzmittel gegen den Uebergang der Alkalien in den kohlensauren Zustand.
Seifenprobe.
Seifenprobe. Wenn man die im Vorstehenden entwickelten Ansichten über die Wirkungsweise der Seife festhält, so sind auch schon im Allgemeinen die Principien gegeben, auf welchen die richtige Beurtheilung der Werthbestimmung der Seife beruht. Je grösser in einer gegebenen Seife die Quantität der eigentlichen fettsauren Verbindung ist, desto grösser ist ihr Werth. Eine normale Seife sollte neben dem fettsauren Alkali nur noch freies Wasser enthalten und es giebt demnach die Wasserbestimmung schon einen werthvollen Anhaltepunkt der Bestimmung des Werthes der Seife. Da es nun der Seifenfabrikant in seiner Macht hat, je nach der Natur der angewendeten Fettsubstanzen aus 100 Th. Fett 300 Th. anscheinend guter und harter Seife zu fabriciren, so zeigt sich die Wichtigkeit der Wasserbestimmung. Mit der Wassermenge in genauer Beziehung steht eine andere Eigenschaft der Seifen, die bei ihrer Werthbestimmung nicht unberücksichtigt gelassen werden darf. Wenn der Wassergehalt der Seife so gering ist, dass er eine gewisse für jede andere Seifensorte besondere Grenze überschritten hat, so werden die Seifen so hart, dass es grosse Mühe kostet, durch Reiben die nöthige Menge abzulösen, wobei, abgesehen von dem unnöthigen Kraftaufwande, die zu reinigenden Stoffe beträchtlich leiden. Dieser Uebelstand ist jedoch von untergeordneter Bedeutung, da der materielle Werth einer derartigen Seife um so grösser ist, und man erinnere sich, wie es früher „zur Zeit der Kernseife“ in geordneten Haushaltungen Gebrauch war, Kernseife Jahrzehnte hindurch aufzubewahren, ehe man sie in Gebrauch nahm. Auf der andern Seite wird die Seife bei zu grossem Wassergehalt zu leicht löslich in Wasser, wodurch ein grosser Verlust herbeigeführt wird. Der Härtegrad der Seife bildet demnach einen zweiten Faktor, der bei der Werthbestimmung der Seife zu berücksichtigen ist. Viele Seifen enthalten 2 bis 3 Proc. Glycerin. Aber nicht der Wassergehalt und der Zustand der Härte einer Seife sind als die einzigen Kriterien bei der Beurtheilung einer Seife in Betracht zu ziehen. Es kommen noch andere Umstände in Betracht. Die nach dem Austrocknen der Seife zurückbleibende Substanz muss, wenn die untersuchte Seife als Kernseife verkauft worden war, neutrales fettsaures Alkali sein und darf weder freies Alkali, noch Kochsalz, noch unverseiftes Fett enthalten. Das Vorhandensein von freiem Alkali nach W. Stein durch Calomel, durch Quecksilberchlorid, nach Naschold auch durch salpetersaures Quecksilberoxydul nachweisbar — ist in den meisten Fällen nachtheilig, in einzelnen wieder vortheilhaft; unverbundenes Fett dagegen verhindert die Bildung von reichlichem Seifenschaum und ertheilt der Seife nach einiger Zeit einen ranzigen Geruch.
Aus dem Vorstehenden folgt, dass die richtige Werthbestimmung der Seife eigentlich eine chemische Analyse einschliesst. Da, wie früher hervorgehoben, an die Stelle der Kernseifen gefüllte Seifen und zwar übermässig stark gefüllte getreten sind, so wäre es an der Zeit, dem Missbrauche mit der Seife eine Grenze zu stecken. Ebenso gut, wie in den meisten Ländern gesetzliche Bestimmungen über erlaubte und nicht erlaubte Zusätze zu den edlen Metallen und zum Zinn bestehen, würden ähnliche Bestimmungen über den erforderlichen Gehalt der Kernseife und der gefüllten Seife sich aus dem Grunde rechtfertigen, weil die Beurtheilung der Seifen nach dem äusseren Ansehen so ungemein schwer ist, dass schon die Unterscheidung der beiden Hauptabtheilungen, der Kernseife und der gefüllten und geschliffenen, grosse Uebung und Kenntniss voraussetzt. (Hinsichtlich der Details der Seifenprüfung sei auf die Lehrbücher der technischen Untersuchungsmethoden von P. Bolley und von Alex. Bauer, sowie auf die treffliche Abhandlung von A. Span — 1869 — verwiesen.)
Unlösliche Seifen.
Unlösliche Seifen. Alle Seifen, welche nicht Kali oder Natron zur Base haben, sind in Wasser unlöslich. Viele dieser unlöslichen Seifen sind für die Technik von grosser Wichtigkeit und dürften noch ausgedehnterer Anwendung fähig sein.
Die Calciumseife spielt eine wichtige Rolle in der Stearinkerzenfabrikation. Man erhält sie entweder direct durch Verseifen von Fett mit Kalkhydrat oder Aetzkalk oder durch Zerlegen von in Wasser löslicher Seife mit einem löslichen Kalksalze; sie bildet sich daher fortwährend, wenn Seife in hartem Wasser gelöst worden soll. Die Barium- und die Strontiumseife sind der Calciumseife sehr ähnlich. Magnesiumseife bildet sich nur schwierig auf directem Wege, indirect bildet sie sich unter Anderem beim Auflösen von gewöhnlicher Seife in Meerwasser. Die Aluminiumseife ist ohne Zweifel eine der wichtigsten unlöslichen Seifen; Thonerde verseift die Fette nicht, wenn man aber Kalium- oder Natrium-Aluminat anwendet, so bildet sich Aluminiumseife, welche wiederholt vorgeschlagen worden ist, um Gewebe, Holz u. dgl. wasserdicht zu machen. So schlägt Jarry vor, Holz (Eisenbahnschwellen) durch Tränken mit Aluminiumoleat oder -stearat vor Feuchtigkeit zu schützen, was wol beachtet zu werden verdient. Das in den letzten Jahren vielfach zur Anwendung gekommene Mittel, Zeuge durch Behandeln mit Aluminiumacetat und dann mit Seifenlösung wasserdicht zu machen, beruht gleichfalls auf der Bildung von Aluminiumseife. Beim Aviviren mit Thonerdesalzen gebeizter und gefärbter und bedruckter Zeuge mit einer Lösung von Seife bildet sich auch Aluminium-Oleat, das auch zuweilen als Leim in der Papierfabrikation Anwendung findet.
Die Manganseife wird durch Zersetzen von Mangansulfat mit gewöhnlicher Seife oder durch Auflösen von Mangancarbonat in Oelsäure durch Kochen dargestellt. Sie findet als Siccativ Anwendung. Die Zinkseife, durch doppelte Zersetzung aus Zinksulfat und Seife oder durch Verseifen aus Zinkweiss (Zinkoxyd) mit Olivenöl oder Fett in der Wärme dargestellt, bildet eine gelblichweisse Masse, die, nach der ersten Methode erhalten, schnell zu einer zerreiblichen Masse eintrocknet, durch Verseifen von Zinkweiss bereitet dagegen als pflasterähnliche Substanz (Zinkpflaster) erscheint. Die Zinkseife bildet sich ferner bei der Anwendung von Zinkweiss als Oelfarbe. Die Bleiseife (Bleipflaster) wird durch Verseifen von Bleiglätte oder Bleiweiss mit Olivenöl oder durch Zersetzung von Bleiacetat mit löslicher Seife erhalten. Eine gelblichweisse pflasterähnliche Masse, die auch in dem Bleiglättfirniss enthalten ist. Die Zinnseife, durch doppelte Zersetzung von Zinnchlorür oder Zinnchlorid mit Seife erhalten, bildet sich beim Aviviren der mit Zinnlösung vorgeheizten und mit Krapppräparaten ausgefärbten Zeuge. Die Kupferseife entsteht durch Fällen von Kupfervitriollösung mit Seife; sie ist eine grüne, trockene und spröde werdende, wenig in Alkohol, leichter in Aether und Oelen lösliche Masse, welche man auch durch Kochen von Oelsäure mit Kupfercarbonat darstellen kann. Sie macht einen Bestandtheil des Glühwachses aus. Ein Gemenge von Kupfer- und Eisenseife, durch Fällen einer Lösung von Kupfer- und Eisenvitriol mit Seife dargestellt, dient mit Bleiglättfirniss und Wachs zusammengeschmolzen, um Gypsabgüssen einen sehr dauerhaften grünen, bronzeähnlichen Ueberzug zu geben. Die Quecksilberseife, aus Quecksilberchlorid und Seife dargestellt, ist klebrig, schwierig trocknend, weiss, wird durch Luft und Licht grau und in der Wärme flüssig; ist schwer in Alkohol, leicht in Oel löslich. Nach den Versuchen von Deyeux liefert Quecksilberlösung mit Oel und Wasser gekocht Quecksilberpflaster. Quecksilberseife findet sich ferner in alter Quecksilbersalbe und Quecksilberpflaster der Officinen, während die frisch bereiteten Präparate das Quecksilber metallisch und höchst fein zertheilt enthalten. Die Silber-, Gold- und Platinseife, durch doppelte Zersetzung dargestellt, haben bis jetzt keine Anwendung gefunden. Die Goldseife möchte zur Erzeugung von Glanzvergoldung auf Porcellan, die Silberseife als haarschwärzendes Mittel Beachtung verdienen. —
Die Borsäure und der Borax.
Borsäure.
Die Borsäure kommt in der Natur vor in dem Sassolin H3BO3 aus
Borsäureanhydrid (B2O_{3}2) 56,45
und Wasser 43,55
100,00
bestehend, ferner in folgenden Mineralien:
Boracit (Magnesiumborat mit Chlormagnesium)[72] mit 62,5 Proc. Borsäure
Rhodicit (Calciumborat) „ 62,5 „ „
Tiza oder Boronatrocalcit „ 30–44 „ „
Hydroboracit „ 47 „ „
Tinkal oder Borax (Natriumborat) „ 36,53 „ „
Datolith (Boro-Silicat) „ 18 „ „
Botryolith (desgl.) „ 20,35 „ „
Axinit (desgl.) „ 2–6,6 „ „
Turmalin (Schörl) (desgl.) „ 2–11,8 „ „
In geringer Menge kommt die Borsäure auch in vielen Mineralwässern und im Meerwasser vor. Der Larderellit (Ammonborat) und der Lagonit (Ferricumborat), die beide in geringen Mengen in Toscana gefunden wurden, haben nur mineralogisches Interesse.
Die Borsäure findet sich als Sassolin in mehreren vulkanischen Gegenden, besonders auf einer der liparischen Inseln (Volcano) in Gesellschaft von Schwefel, in den heissen Quellen von Sasso bei Siena und vor Allem in einem Landstrich zwischen Volterra und Massa maritima in Toscana, in welchem an vielen Punkten borsäurehaltige Wasserdämpfe aus Klüften und Spalten des Bodens (Soffioni) hervorströmen. Höffer und Mascagni wiesen zuerst 1776 die Borsäure in diesen Dämpfen nach. Es bilden sich kleine Sümpfe[73] und die Ausbeute dieser Lagoni wurde für Toscana eine reiche Erwerbsquelle. Die Borsäurelagunen liegen zerstreut auf einem Raume von etwa sechs Meilen im Umfange. Seit dem Jahre 1818 wurden künstliche Lagunen angelegt, um die Borsäure der Soffioni fabrikmässig zu gewinnen. Die ersten Lagunen entstanden um Monte Cerboli und somit war der Grund gelegt zu dem Orte, welcher später nach dem Besitzer Larderel, Larderello genannt wurde. Später entstanden noch mehrere andere Borsäurefabriken, so zu Lustignano, am Monte rotondo, zu San Federigo, Castel nuovo, Sasso, Serrazano und Lago, von denen eine jede 8, 15, 17, 30, selbst 35 Lagunen besitzt. Es wird die Hitze der Soffioni zum Abdampfen der Borsäurelösung angewendet. 1839 betrug die Produktion der Borsäure auf den Werken der Erben Larderel's 717,333 Kilogr., 1867 betrug sie 2,350,000 Kil. 100 Kilogr. Borsäure kosten gegenwärtig 10–50 fl. Seit 1854 ist die Borsäuregewinnung in Toscana in ein neues Stadium getreten, indem auf die Anregung hin von Gazzeri in Florenz durch Durval künstliche Soffioni angelegt werden dadurch, dass man einfach in den borsäurehaltigen Grund bohrte. Durval hatte in der Nähe von Monte rotondo auf Tiefe von 150–18O Fuss (1862) bereits 18 künstliche Soffionen erbohrt, welche jährlich über 200,000 Kil. Borsäure liefern.
Der Boden der natürlichen Lagunen ist aus Schlamm gebildet, der durch ein scheinbares Sieden ununterbrochen bewegt wird, eine Erscheinung, die von der unausgesetzten Bildung von Fumarolen herrührt. In der Regel finden sich die Mündungen der Dampfquellen an den tiefsten Stellen der Thäler; das daraus durch Abkühlung condensirte Wasser verbreitet sich dann über das umliegende Terrain und bildet daraus einen Sumpf, in welchem sich alle in den Fumarolen enthaltenen verdichtbaren Stoffe absetzen. Nach einer Untersuchung von Payen bestehen die Dämpfe der Fumarolen aus durch Abkühlung verdichtbaren und nicht verdichtbaren Stoffen. Die ersteren bestehen aus Wasser, schwefelsaurem Kalk, schwefelsaurer Magnesia, schwefelsaurem Ammoniak, Chloreisen, Salzsäure, organischer Substanz, einem ätherischen Oele von Fischgeruch, Thon, Sand und kleiner Menge von Borsäure; der nicht condensirte gasförmige Theil der Fumarolen bestand aus
Kohlensäure 0,573
Stickstoff 0,348
Sauerstoff 0,0657
Schwefelwasserstoff 0,0133
Den Angaben Payens, dass die Fumarolen fast keine Spur von Borsäure enthielten, zuwider, fand C. Schmidt (aus Dorpat), dass in den Fumarolen, noch ehe sie in das Wasser der Lagunen treten, Borsäure enthalten sei, dass die unmittelbar ohne Wasserzutritt verdichteten Dämpfe präformirte Borsäure neben Kohlensäure und Ammoniak in grosser, Schwefelwasserstoff in kleiner Menge enthalten. Das Fumarolenliquidum enthält ungefähr 0,1 Proc. Borsäure.
Theorie der Bildung der natürlichen Borsäure.
Dumas und mit ihm Payen stellen zur Erklärung der Bildung der vulkanischen Borsäure die Hypothese auf, dass im Innern der Erde ein Lager von Schwefelbor (B2S3) sich befinde, welches, wenn es mit dem Meerwasser in Berührung kommt, sich mit dem Wasser zu Borsäure und Schwefelwasserstoff umsetze. Allerdings ist eine Schwefelwasserstoffentwickelung in den Lagunen stets zu bemerken, welche aber wahrscheinlich nur in einem zufälligen Zusammenhange mit der Borsäure steht. P. Bolley erklärte die Bildung der Borsäure und des Sassolins aus dem Verhalten des Borax zu Salmiak, da sich ebenso wie der Borax, auch der Boracit, Datolith, Turmalin und Axinit verhält. In vulkanischen Gegenden ist bekanntlich das Vorkommen des Salmiaks etwas sehr Gewöhnliches; es bedarf daher nur zur Borsäurebildung des gleichzeitigen Vorkommens eines solchen Minerals. Bei überschüssigem Salmiak wird nämlich der Borax vollständig in Chlornatrium und Borsäure zerlegt, wahrscheinlich geschieht dasselbe auch bei andern Borsäureverbindungen. Die Hypothese Bolley's nimmt zur Erklärung der Bildung der vulkanischen Borsäure den Salmiak, ebenfalls ein vulkanisches Produkt, zu Hülfe, welches indessen, andern Beobachtungen zufolge, nicht vor der Borsäure schon da war, sondern sich gleichzeitig mit derselben bildete. Nach einer zuerst von mir im Jahre 1851 ausgesprochenen Ansicht, die 1854 durch Prof. Becchi in Florenz als eine gegründete Anerkennung fand, befindet sich im Erdinnern Borstickstoff (BN), welcher ebenso wie der von Wöhler künstlich dargestellte durch heisse Wasserdämpfe in Borsäure und Ammoniak zerlegt wird. Auch Warington (1854) und Popp (1870) leiten die Entstehung der Borsäure und des Ammoniaks in Vulkanen aus der Zersetzung von Borstickstoff durch Wasserdämpfe ab; ersterer will an der Borsäure und dem Salmiak von der liparischen Insel Volcano noch unzersetzten Borstickstoff gefunden haben. Es unterliegt keinem Zweifel, dass auch durch die Zerlegung borsäurehaltiger Gesteine durch Salzsäure oder Schwefelsäure in vulkanischen Gegenden sich Borsäure bilden kann. Neuerdings (1862) neigt sich Becchi mehr der Ansicht zu, dass die Borsäure das Resultat der Zersetzung von Calciumborat sei. Specielle Versuche haben ihn gelehrt, dass ein Strom überhitzten Dampfes über rothglühendes Calciumborat geleitet, reichliche Mengen von Borsäure mit sich fortreisst. In den Serpentinen und Kalkgesteinen, welche in der Nähe der Soffioni sich finden, hat C. Schmidt allerdings Borsäure nachgewiesen. Das gleichzeitig auftretende Ammoniak hält er für ein Produkt der stickstoffhaltigen organischen Körper, die in reichlicher Menge in den Gebirgen Toscanas vorkommen[74].
Gewinnung der Borsäure.
Um die Borsäure zu gewinnen, stellt man über den natürlichen Zerklüftungen, aus welchen sich die Fumarolen entwickeln, oder den künstlichen von Durval angelegten Soffionis, mit Wasser angefüllten Bassins (künstliche Lagunen) her, in welche so viel als möglich Soffioni münden. Die Soffioni verdichten sich in diesem Wasser. Sobald das Wasser die nöthige Menge von Borsäure aufgenommen hat, wird sie aus den verschiedenen Lagunen in eine grosse gemauerte Cisterne abgelassen. Aus dieser Cisterne fliesst die Lösung in die Abdampfpfannen. Zum Abdampfen der Borsäurelösung benutzt man die Wärme derjenigen Soffioni, welche wegen ungünstiger Lage sich nicht zur Anlegung von Lagunen eignen. Man umgiebt die Dampfquellen mit einem hölzernen Kamin und leitet sie in gemauerten unterirdischen Kanälen unter die Abdampfbatterien. In den Pfannen setzen sich noch verschiedene Unreinigkeiten, namentlich Gyps ab. Sobald die Lösung ein spec. Gewicht von 1,070–1,08 bei 80° zeigt, bringt man sie in hölzerne, mit Blei ausgefütterte Krystallisirgefässe, in welchen sich die Borsäure krystallinisch absetzt; man lässt in Körben die Mutterlauge abtropfen und trocknet sie in einem Trockenofen, der ebenfalls durch die Wärme der Soffioni geheizt wird.
Auf vorstehende Weise wird im Allgemeinen in Toscana die Borsäure gewonnen. Es lassen sich aber nicht alle Borsäure führenden Terrains nach dem gewöhnlichen Verfahren ausbeuten; man hat deshalb zur Gewinnung der Borsäure aus dem Wasser des Monte-rotondo-Sees mit Erfolg ein neues Verfahren eingeführt. Der Borsäuregehalt dieses Wassers betrug ursprünglich nur etwa 1⁄2000 und wegen dieses geringen Gehaltes wurde dasselbe nicht zur Borsäuregewinnung benutzt. Das den See umgebende Terrain lässt hier und da schwache Dampfströme hervortreten, die, wenn sie in gewöhnlicher Weise benutzt worden wären, keine erhebliche Menge von Borsäure gegeben haben würden; das Abdampfen des Wassers mittelst Brennmaterial war aber bei dem geringen Gehalt desselben nicht statthaft. Der See wurde daher mit einem Graben umgeben, der das Quellwasser, welches sonst in den See floss, sowie den grössern Theil des sonst in den See fliessenden Regenwassers, auffängt. In Folge dieser Einrichtung enthält das Wasser des Sees nun etwa 2 pro Mille Borsäure, also in gleichem Gewichte 4 Mal so viel als früher. Man hat ferner durch die oben erwähnten Durval'schen Bohrlöcher (künstliche Soffioni) der toscanischen Borsäuregewinnung mächtig Vorschub geleistet. In neuester Zeit endlich hat man eine Verbesserung des Betriebes dadurch eingeführt, dass man einen Theil der aus den natürlichen und künstlichen Soffioni verdichtet und mit der so erhaltenen Flüssigkeit die Lagunen speist. In dem Grade, als der Verbrauch der Borsäure zugenommen hat, macht man bezüglich ihrer Reinheit immer grössere Ansprüche. Früher begnügte man sich mit einer Säure, welche 70–80 Proc. Borsäurehydrat enthielt, gegenwärtig will man nur gereinigte Säure, die höchstens 10 Proc. Unreinigkeiten enthält. Man reinigt sie durch Umkrystallisiren und Behandeln der Lösung mit Thierkohle. Clouet schlägt vor, die rohe Borsäure behufs ihrer Reinigung mit 5 Proc. gewöhnlicher Salpetersäure zu vermischen, die Masse einige Stunden lang liegen zu lassen und sie dann in einem Ofen zu erhitzen. Durch diese Behandlung werden sowol die organischen Stoffe als auch die Ammoniaksalze, welche in der rohen Borsäure enthalten sind, zerstört und verflüchtigt, und man erhält aus derselben einen viel reineren Borax als bei der Anwendung der rohen Säure. Ausser Toscana liefert die Insel Vulcano Borsäure in den Handel; man schätzt die von Vulcano stammende Borsäuremenge auf 3000 Kilogr. jährlich. Ehedem, als die Borsäure nur mehr pharmaceutische Verwendung fand, bereitete man die Borsäure, indem man 1 Th. Borax in 4 Th. siedendem Wasser löste und ⅓ Th. Schwefelsäure oder besser ½ Th. Salzsäure von 1,2 spec. Gew. zusetzte. Die Säure scheidet sich dabei beim Erkalten ab und wird durch Umkrystallisiren gereinigt.
In 100 Th. käuflicher toscanischer Borsäure fand H. Vohl (1866):
1. 2. 3. 4. 5.
Borsäure 45,1996 47,6320 48,2357 45,2487 48,1314
Krystallwasser 34,8916 35,6983 37,2127 34,9010 38,0610
Angezogenes Wasser 4,5019 2,5860 1,0237 4,4990 1,5240
Schwefelsäure 9,6135 7,9096 8,4423 9,5833 7,8161
Kieselsäure 0,8121 1,2840 0,6000 0,2134 0,0861
Sand 0,2991 0,5000 0,1000 0,7722 0,4154
Eisenoxyd 0,1266 0,1631 0,0920 0,1030 0,0431
Manganoxydul 0,0031 Spuren Spuren Spuren Spuren
Thonerde 0,5786 0,0802 0,0504 0,1359 0,1736
Kalk 0,0109 0,3055 0,5178 Spuren Spuren
Magnesia 0,6080 Spuren Spuren Spuren Spuren
Kali 0,1801 0,2551 0,5178 0,6140 0,4134
Ammoniak 2,9891 3,5165 3,5169 3,7659 3,0890
Natron 0,0029 Spuren Spuren Spuren Spuren
Chlornatrium 0,1012 0,0595 0,0401 0,1671 0,0321
Organische Substanzen und Verlust 0,0918 0,0101 0,0101 — 0,0449
100,0000 100,0000 100,0000 100,0000 100,0000
Eigenschaften und Verwendung der Borsäure.
Die gereinigte krystallisirte Borsäure krystallisirt in perlmutterglänzenden Blättchen, verliert bis über 100° erhitzt die Hälfte ihres Krystallwassers, ohne zu schmelzen, während die andere Hälfte erst in der Glühhitze und Schmelzen unter starkem Aufblähen ausgetrieben werden kann. Nach dem Erkalten erscheint die wasserfreie Säure als ein durchsichtiges, hartes, sprödes Glas von 1,83 spec. Gewichte. 1 Th. Borsäure löst sich in 25,6 Th. Wasser bei 15° C. und in 2,9 Th. bei 100°. Eine bei 8° gesättigte Lösung hat ein spec. Gewicht von 1,014. Die Borsäure ist eine feuerbeständige Säure und treibt, mit schwefelsauren Salzen erhitzt, aus letzteren die Schwefelsäure aus. Mit Wasser- und Alkoholdämpfen verflüchtigt sie sich. Sie ertheilt der Alkoholflamme eine grüne Färbung. In chemischer Hinsicht verhält sie sich der Kieselsäure sehr ähnlich. Die Borsäure wird hauptsächlich zur Fabrikation des Borax, zum Glasiren gewisser Porcellanarten und als Zusatz zur Masse einiger Thonwaaren und in wässeriger Lösung mit Schwefelsäure vermischt zum Tränken der Dochte bei der Stearin- und Paraffinkerzenfabrikation verwendet. Ausserdem dient sie zum Färben des Goldes, zum Aetzen von Eisen und Stahl zum Zweck der Verzierung, zur Darstellung von Flintglas, und künstlichen Edelsteinen. Seit dem Jahre 1859 benutzt man auch die Borsäure bei der Fabrikation desjenigen Chromoxydhydrates, welches unter dem Namen Smaragdgrün, Pannetier's Grün, Vert-Guignet, im Handel sich findet.
Borax.
Der Borax oder das borsaure Natrium enthält im wasserfreien Zustande Na2B4O7 und besteht in 100 Th. aus
Borsäureanhydrid (B2O3) 69,05
Natron (Na2O) 30,95
100,00
Er findet sich fertig gebildet in der Natur in einigen alpinischen Seen in den Schneegebirgen von Indien, China, Persien, auf Ceylon, namentlich in dem See Teschu-Lumbu in Gross-Thibet, welcher fünfzehn Tagereisen von dem Orte gleiches Namens liegt und früher grosse Mengen von Borax lieferte. Ausserdem kommt er in grösserer Quantität bei Potosi in Bolivien und (wie es scheint in unerschöpflicher Menge) im Borax Lake[75] und im Pyramid Lake (letzterer in Humboldt-County, Nevada) in Californien vor. Der durch freiwillige Verdunstung durch die Sonnenwärme aus dem Wasser der Boraxseen herauskrystallisirte Borax wurde früher in grosser Menge unter dem Namen Tinkal, Tinkana, Swaga oder Pounxa in Europa eingeführt. Es erschien in kleinen sechsseitigen, mehr oder minder abgeplatteten Krystallen, die bisweilen farblos, bald aber auch gelblich oder grünlich waren und immer eine erdige Rinde zeigten, die sich fettig anfühlte und seifenähnlich roch. Die Raffinirung des rohen Borax geschah in Venedig, welches lange Zeit ausschliesslich im Besitz des Geheimnisses der Raffinationsmethode war, und später in Holland. Am Boraxsee oder Clear Lake in Californien (50 deutsche Meilen nördlich von S. Francisco) wird der boraxhaltige Schlamm aus dem See durch Baggern gewonnen, an der Sonne getrocknet und dann ausgelaugt[76].
Die Reinigung des Tinkal lässt sich auf verschiedene Weise ausführen. Nach der älteren Methode bringt man ihn auf einen Spitzbeutel und wäscht ihn mit einer Lösung von Natron, welche 5 Proc. davon enthält, so lange, als die Flüssigkeit noch gefärbt hindurchläuft; durch dieses Auswaschen wird der Borax von der anhängenden Fettsubstanz befreit, welche mit der Soda zu einer im Wasser leicht löslichen Seife zusammentritt. Nachdem der Borax gut abgetropft ist, löst man ihn in siedendem Wasser und giebt auf 100 Th. des zu raffinirenden Salzes 12 Th. krystallisirtes Natriumcarbonat zu und filtrirt dann die Lösung. Nach dem Filtriren wird die Lösung durch Abdampfen bis auf 18–20° B. gebracht und in hölzernen, mit Blei ausgefütterten Gefässen krystallisiren gelassen. Damit keine Krystallkrusten, sondern einzelne, wol ausgebildete Krystalle sich bilden, ist es nothwendig, dass die Flüssigkeit sehr langsam sich abkühle. Nach einem andern Verfahren übergiesst man denselben mit einer kleinen Menge kalten Wassers und setzt nach und nach unter Umrühren 1 Proc. Kalkhydrat hinzu. Nach einiger Zeit wird siedendes Wasser zugesetzt und die Flüssigkeit durchgeseiht. Es bleibt hierbei die Fettsubstanz, welche den Tinkal verunreinigte, als unlösliche Calciumseife zurück. Zu der Flüssigkeit setzt man 2 Proc. Chlorcalcium, seiht wieder durch, dampft die Flüssigkeit ab und lässt krystallisiren. Clouet zertheilt den Tinkal, um ihn zu reinigen, zu Pulver, mischt ihn mit 10 Proc. Natriumnitrat und calcinirt die Mischung bei mässigem Feuer in einer gusseisernen Pfanne, wobei die Fettsubstanzen zerstört werden. Man löst die calcinirte Masse nachher in Wasser auf und trennt die Lösung von der zurückgebliebenen Kohle, worauf man aus ihr durch Abdampfen und Krystallisiren ohne Weiteres rohen Borax enthält.
Borax aus Borsäure.
Seit dem Jahre 1818 begann in Frankreich die Fabrikation von Borax mittelst Borsäure, wodurch sich der Preis des Borax um ¾ erniedrigte. Dieses Verfahren ist gegenwärtig das allein übliche. Je nach dem Wassergehalt des krystallisirten Borax und seiner Krystallform unterscheidet man 1) den gewöhnlichen (natürlichen oder künstlichen) oder prismatischen Borax, 2) den octaëdrischen Borax, welcher nur die Hälfte des Krystallwassers des prismatischen Borax enthält:
Der prismatische Borax (Na2B4O7 + 10H2O) besteht aus
Borsäure 36,6
Natron 16,2
Krystallwasser 47,2
100,0
Der octaëdrische Borax (Na2B4O7 + 5H2O) aus
Borsäure 69,36
Natron
Krystallwasser 30,64
100,0
Fig. 118.
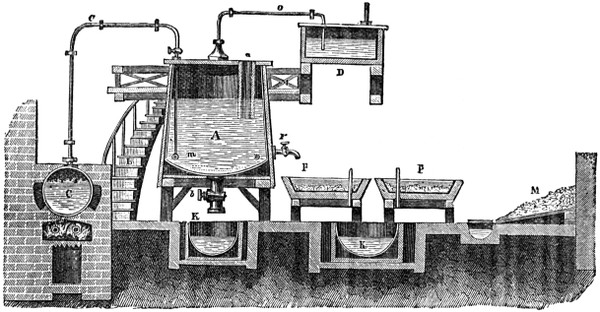
Die Fabrikation des prismatischen Borax geschieht auf folgende Weise: Man löst in einem mit Bleiblech ausgefütterten Bottich A (Fig. 118), der durch Wasserdämpfe erwärmt werden kann, 26 Ctr. krystallisirtes Natriumcarbonat in etwa 1500 Litern Wasser und erhitzt bis zum Sieden. Der Dampfkessel C dient zur Bildung der Wasserdämpfe, die durch das Dampfrohr c in den Bottich geleitet werden und bei m ausströmen. Durch die Hähne b und r wird die Flüssigkeit aus A abgelassen. Durch das weite Rohr a, das durch einen Deckel genau verschlossen werden kann, trägt man die aufzulösenden Substanzen ein. Nachdem die Lösung vor sich gegangen und die Flüssigkeit siedet, wird die Borsäure in Quantitäten von 8–10 Pfd. eingetragen. Neben der Kohlensäure entwickeln sich auch kleine Mengen von Ammoncarbonat, welche durch das in dem Deckel des Apparates A befindliche Ableitungsrohr o in ein Gefäss mit verdünnter Schwefelsäure gelangen, von welcher das Ammoniak zurückgehalten wird. Zur Sättigung der erwähnten 26 Ctr. Soda hat man gegen 24 Ctr. roher Borsäure nothwendig. Die siedend gesättigte Lösung zeigt 21–22° B. und hat eine Temperatur von 104°. Wäre sie dichter, so setzt man etwas Wasser hinzu; zeigte sie sich dagegen zu verdünnt, so löst man eine kleine Menge von rohem Borax in ihr auf, um sie bis auf 21° B. zu bringen. Die Lösung bleibt in dem Bottich A ruhig stehen, damit sich alle unlöslichen Substanzen daraus abscheiden. Die geklärte Lauge gelangt dann durch den Hahn r in die Krystallisirgefässe P P, der abgeschiedene Schlamm durch b in das untergesetzte Gefäss K. Die Krystallisirgefässe sind aus Holz und mit Bleiblech ausgefüttert. Nach 2–3 Tagen ist die Krystallisation beendigt. Die Mutterlauge wird aus allen Krystallisirbottichen in das Gefäss H gelassen. Die Krystalle kommen zum Abtropfen auf die geneigte Ebene M. Der so erhaltene Borax erscheint in kleinen zerbröckelten Krystallen, die behufs der Reinigung umkrystallisirt werden müssen. Die hierbei gewonnene Mutterlauge dient zum Lösen neuer Mengen von Soda. Nach drei bis vier Operationen enthält die Mutterlauge eine genügende Quantität Glaubersalz, um aus den Laugen sich krystallinisch abscheiden zu können. Zu diesem Behufe lässt man die Lauge bis auf 30° sich abkühlen. Da die Löslichkeit des Glaubersalzes in Wasser bei einer Temperatur von 33° ihr Maximum erreicht, so ist es klar, dass die Krystallisation des Glaubersalzes erst beginnen kann, sobald die des Borax beendigt ist. Nach der Krystallisation des Glaubersalzes giebt die in einem eisernen Kessel abgedampfte Mutterlauge noch eine Krystallisation von Borax, deren Mutterlauge wieder auf Glaubersalz verarbeitet wird. Die letzten Mutterlaugen geben beim Eindampfen bis zur Trockne eine Salzmasse, die in der Glasfabrikation noch benutzt werden kann. Bischof wirft die Frage auf, ob es nicht vortheilhafter sein möchte, dem Wasser der Lagunen Natron zuzusetzen und an Ort und Stelle in Toscana Borax darzustellen, als in Frankreich und Liverpool aus der toscanischen Borsäure Borax zu fabriciren. Es würde auch dadurch der Verlust an Borsäure vermindert, welcher in Larderel's Fabrikanlagen durch deren Verflüchtigung entsteht. Jean macht den Vorschlag, in der Boraxfabrikation das Natriumcarbonat durch Schwefelnatrium zu ersetzen und das sich bei der Boraxbildung entwickelnde Schwefelwasserstoffgas (das doch jedenfalls eine Quelle von Inconvenienzen für die Boraxfabrik sein wird) auf Schwefelsäure oder auf Schwefel zu verarbeiten.
Reinigen des Borax.
Fig. 119.
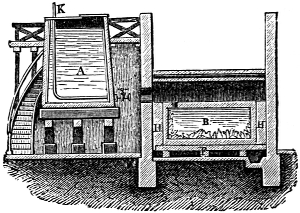
Um den rohen Borax zu reinigen, löst man ihn in dem mit Blei ausgefütterten hölzernen Bottich A (Fig. 119), welcher durch eingeleitete Wasserdämpfe erhitzt wird. Man füllt den Bottich mit Wasser und hängt den zu reinigenden Borax in einem Drahtsiebe unter die Oberfläche der Flüssigkeit. Auf je 100 Th. Borax setzt man 5 Th. krystallisirtes Natriumcarbonat hinzu und fährt mit dem Auflösen neuer Quantitäten fort, bis die Lauge 22° B. zeigt. Nachdem die Lösung durch Absetzen sich geklärt hat, lässt man sie durch den Hahn C in das Kühlschiff B fliessen. Um jeden Verlust an Lauge zu verhüten, besteht der Boden unter B aus wasserdichtem Cäment und ist geneigt, damit die etwa verschüttete Lauge in einen Kanal abfliesse. Die Krystallisirgefässe bestehen aus starkem Holz und enthalten im Innern ein Bleigefäss; sie werden mit der Lauge bis auf einen Zoll vom Rande angefüllt und mit einem Deckel dicht verschlossen. Beim Erkalten entsteht nun durch Verdichtung der Wasserdämpfe auf der Oberfläche der Lauge eine geringe Wasserschicht, wodurch der Entstehung kleiner Krystalle auf der Oberfläche vorgebeugt wird. Geschähe dies nicht, so würden diese Krystalle zu Boden fallen und sich daselbst zu Krystallkrusten vereinigen. Da man grosse Krystalle zu erhalten sucht, so muss die Abkühlung der Flüssigkeit möglichst langsam geschehen. Zu diesem Zwecke sind die Zwischenräume H mit einem schlechten Wärmeleiter, gewöhnlich mit Wolle ausgestopft.
Die Krystallisation erfordert je nach der Temperatur der äusseren Luft 16–28 Tage. Nach dieser Zeit hat die Lauge immer noch eine Temperatur von 27–28° C. Wollte man die Flüssigkeit noch weiter sich abkühlen lassen, so würden auch fremde Substanzen mit dem Borax sich abscheiden. Die Mutterlauge wird dann mit Hülfe eines Hebers möglichst schnell von den Krystallen abgezogen und in flache Krystallisirgefässe gegeben, wo sich noch kleine Krystalle bilden. Die in dem Gefäss B erzielten grossen Boraxkrystalle werden mit Hülfe eines Schwammes von der anhängenden Mutterlauge befreit; darauf wird das Krystallisirgefäss schnell wieder mit dem Deckel bedeckt. Ohne diese Vorsichtsmaassregel würden die Krystalle zu schnell abkühlen und Sprünge und Zerklüftungen erhalten. Nach einigen Stunden bricht man die Krystalle aus dem Gefässe heraus, ohne jedoch dabei die Krystalle und das Blei der Gefässe zu beschädigen. Die Krystalle werden auf hölzernen Tafeln getrocknet und nach dem Sortiren verpackt. Früher pflegte man den Krystallen zuvor durch Rütteln in Sieben die abgestumpften Kanten und Ecken, und das weisse Pulver, womit der raffinirte Tinkal in Folge des Transportes überzogen war, zu geben, da die Consumenten darin Kennzeichen einer guten Qualität zu sehen glaubten. Gegenwärtig ist dieses Vorurtheil besiegt.
In englischen Fabriken wendet man bei der Darstellung von Borax aus Borsäure folgendes Verfahren an: Man schmilzt die rohe Borsäure mit ihrem halben Gewichte calcinirter Soda auf dem Herde eines Muffelofens ein; die Masse frittet zunächst und geräth dann in schaumigen Fluss, wobei sie fortwährend durch Rührkrücken umgearbeitet wird. Das Ammoniak, welches als schwefelsaures Salz einen erheblichen Bestandtheil der rohen Borsäure ausmacht, entweicht bei diesem Processe, mit Kohlensäure verbunden, durch eine Oeffnung im Gewölbe des Ofens nach einer Verdichtungskammer (vergl. Seite 261). Die aus dem Ofen kommende Schmelze wird in eisernen Kesseln in der Wärme ausgelaugt, die Lösung durch Absetzen von den suspendirten Theilchen geklärt und dann in kleineren Gefässen möglichst langsam abgekühlt, um schöne Krystalle zu erhalten. Wie Seite 222 erwähnt wurde, hat man auch in Frankreich angefangen, mit der Fabrikation von rauchender Schwefelsäure die von Borax zu verbinden. Zu diesem Zwecke destillirt man ein Gemenge von calcinirtem Glaubersalz und Borsäure und verarbeitet den in der Retorte bleibenden Rückstand von Borax durch Auflösen und Krystallisirenlassen. Nach der Methode von Köhnke wendet man zur Neutralisation der Borsäure nicht Natriumcarbonat, sondern Natriumhydroxyd (Aetznatron) an und lässt den Borax aus einer sehr alkalischen Lösung krystallisiren.
In neuerer Zeit stellt man Borax aus dem oben erwähnten natürlichen Calcium-Borat oder Calcium-Natrium-Borat (Tiza oder Boronatrocalcit)[77] dar, welches gegenwärtig in grosser Menge aus Tarapaca in Peru und von der Westküste Afrika's nach Europa gelangt. Da die Aufschliessung des Minerals mit Schwefelsäure nur ungenügende Resultate gegeben, so wendet man (nach den Vorschlägen von Lunge) zur Darstellung von Borax aus Tiza die Zersetzung mit Salzsäure an. Zu dem Ende übergiesst man das gemahlene und geschlämmte Material mit zwei Dritteln seines Gewichtes käuflicher Salzsäure und der doppelten Menge Wasser, und digerirt in mässiger Wärme, noch besser bei Siedehitze, so lange, bis die Zersetzung vollständig ist, was bald eintritt. Besonders zu Ende der Digestion muss man die Wärme steigern, um sicher alle Borsäure in Lösung zu behalten; auch muss man zu diesem Zwecke das verdampfte Wasser bis auf sein ursprüngliches Volumen ergänzen. Man lässt nun in der Hitze absetzen und trennt die klare Lösung von dem unbedeutenden Rückstande durch Decantiren oder Abhebern. Beim Erkalten krystallisirt die Borsäure fast vollständig heraus, während Chlornatrium und Chlorcalcium in der Mutterlauge bleiben, nebst einer geringen Menge überschüssiger Salzsäure. Die angegebene Menge von zwei Dritteln des Minerals an Salzsäure bezieht sich übrigens auf einen Mittelgehalt desselben von 40 Proc. an Borsäure und muss bei erheblicher Abweichung davon entsprechend abgeändert werden. Die herauskrystallisirte Borsäure lässt man abtropfen, presst oder schleudert sie aus, wäscht sie einmal mit kaltem Wasser, schleudert sie nochmals aus und erhält sie dann fast vollkommen rein, so dass sie nach der Behandlung mit Soda schon bei der ersten Krystallisation reinen Borax giebt. Die Rückstände von der Digestion mit Salzsäure sammelt man an und behandelt sie noch einmal für sich mit heisser Salzsäure. In der Mutterlauge von der Borsäurekrystallisation, welche mit den anderen Salzen fast gesättigt ist, bleibt so wenig Borsäure, dass ihre Gewinnung kaum lohnen dürfte; man kann sie aber auch noch hieraus fast vollständig durch Niederschlagen mit Kalk erhalten. — Die Aufschliessung des Boronatrocalcits mit Soda bietet vielfache Schwierigkeiten dar, doch wird sie in England fabrikmässig ausgeübt. Auch auf die Verwendbarkeit der Stassfurter Boracite oder Stassfurtite zur Darstellung von Borax ist aufmerksam gemacht worden.
Der prismatische Borax bildet fast farblose und durchsichtige Krystalle von 1,75 spec. Gewicht, welche sich in 12 Th. kaltem und 2 Th. siedendem Wasser zu einer schwach alkalisch reagirenden Flüssigkeit auflösen. An der Luft verwittern die Krystalle nur oberflächlich, zerspringen meistens beim Erwärmen und blähen sich dann zu einer schwammigen Masse auf (calcinirter Borax), die in der Glühhitze zu einem durchsichtigen Glase (Boraxglas) schmilzt, welches aus der Luft nur sehr langsam Wasser aufnimmt und dabei seine Durchsichtigkeit verliert.
Octaëdrischer Borax.
Der octaëdrische Borax (Na2B4O7 + 5H2O) wird auf folgende Weise erhalten: Man löst prismatischen Borax in siedendem Wasser, bis die siedende Lösung 30° B. (= 1,260 spec. Gewicht) zeigt. Darauf überlässt man die Flüssigkeit einer langsamen und regelmässigen Abkühlung. Wenn die Temperatur bis auf 79° C. gesunken ist, fangen die octaëdrischen Krystalle an sich zu bilden und dies dauert fort, bis die Temperatur nur noch 56° beträgt. Von dieser Zeit an giebt die Mutterlauge nur noch prismatische Krystalle. Versäumt man die Mutterlauge zu gehöriger Zeit abzugiessen, so erhält man ein Gemenge von prismatischem und octaëdrischem Borax. Buran verfährt bei Darstellung des octaëdrischen Borax auf ähnliche Weise. Er verdampft die Auflösung bis zu 32° B. (= 1,282), darauf verschliesst er den Kessel, um die Abkühlung möglichst zu verlangsamen. Wenn 10 Ctr. in Arbeit genommen worden waren, so öffnet er nach Verlauf von 6 Tagen den Kessel, giesst den noch flüssigen Theil ab und nimmt den gebildeten octaëdrischen Borax heraus, der als dichte Rinde sich abgelagert hat. Auf ihrer Oberfläche sieht man einen Anfang prismatischer Krystallisation, welche durch mechanische Mittel abgesondert wird.
Indischer Tinkal und chinesischer halbraffinirter Borax soll bisweilen aus octaëdrischem Borax bestehen. Der octaëdrische Borax kommt im französischen Handel unter dem Namen calcinirter Borax, Juwelierborax, Rindenborax u. s. w. vor. Er unterscheidet sich von dem prismatischen Borax ausser durch die Krystallform und den Wassergehalt dadurch, dass er ein spec. Gewicht von 1,81 hat und die Krystalle eine weit grössere Härte besitzen, denn der gewöhnliche Borax wird durch den octaëdrischen geritzt. Der prismatische Borax zerklüftet sich und zerspringt schon bei einem Temperaturwechsel, der 15° beträgt, der octaëdrische aber behält unter gleichen Umständen seinen Zusammenhang. Während der gewöhnliche Borax im Wasser sowol als in feuchter Luft durchsichtig bleibt und in trockener Luft an der Oberfläche verwittert, werden die Krystalle des octaëdrischen Borax, dem Wasser und der feuchten Luft ausgesetzt, undurchsichtig, wobei sie nach und nach fünf Aequivalente Wasser aufnehmen und in den prismatischen Borax übergehen. Beim Erhitzen schmilzt er leicht und bläht sich während des Schmelzens weit weniger auf als der prismatische Borax.
Anwendung des Borax.
Die Anwendung des Borax ist eine sehr mannigfaltige. Geschmolzener Borax hat die Eigenschaft, bei hoher Temperatur Metalloxyde zu lösen und mit denselben durchsichtige, nicht gefärbte Gläser zu bilden, so wird z. B. Borax durch Kobaltoxydul blau, durch Chromoxyd grün gefärbt. Auf diese Eigenschaft, welche man in der analytischen Chemie zum Erkennen und Unterscheiden gewisser Metalloxyde vor dem Löthrohr benutzt, ist auch seine Anwendung zum Löthen basirt. Der Borax ist ferner ein häufiger Bestandtheil des Strass, einiger Glassorten und Emails, sowie vieler Glas- und Porcellanfarben. In grösster Menge benutzt man ihn zur Glasur der feineren Fayence und irdener Thonwaaren, auch zuweilen als Zusatz zur Masse gewisser Thonarten. Bei der Ausscheidung vieler Metalle aus ihren Erzen kann der Borax als Flussmittel benutzt werden; in der That benutzt man den rohen Borax in Südamerika (unter dem Namen Quemason) zum Kupferschmelzen. Der Borax bildet mit Schellack (in dem Verhältnis von 1 Th. Borax auf 5 Th. Harz) einen in Wasser löslichen Firniss, welcher in der Hutfabrikation (gewöhnlich mit Anilinschwarz gemengt, wenn es sich um schwarze Hüte handelt) zum Steifen der Filzhüte Anwendung findet; mit Caseïn giebt er eine Flüssigkeit, die sich durch grosse Klebekraft auszeichnet und anstatt einer Lösung von arabischem Gummi gebraucht werden kann. Man hat ferner den Vorschlag gemacht, den Borax statt der Seife zum Entschälen der Seide, statt der Soda bei der Wäsche, zum Reinigen der Haare, zu kosmetischen Zwecken etc. zu verwenden. In der Zeugdruckerei und Färberei hat man ihn wiederholt zur Fixation der mineralischen Mordants (namentlich Thonerde und Eisenoxyd), so wie als Menstruum in Wasser unlöslicher Farbstoffe, endlich auch als Surrogat des Kuhkothbades anzuwenden vorgeschlagen. In Folge seiner Eigenschaft, die Fette zu emulsiren, kann der Borax zur Darstellung der Weissbäder dienen. Mit einer Lösung von arabischem Gummi giebt Borax eine sehr consistente Gallerte. Nach Clouet ist ein Gemenge von Borsäure und Kalium- oder Natriumnitrat in manchen Fällen ein besseres Flussmittel, als Borax. Er nimmt 100 Th. Borsäure und 100 Th. Kalium- oder Natriumnitrat, befeuchtet das Gemenge mit etwa 10 Proc. Wasser und lässt es in einem emaillirten eisernen Kessel flüssig werden, worauf er es auf Bleiplatten giesst. Nach dem Erkalten bildet die Masse weisse krystallinische Platten, die in den Handel gebracht werden können. Die mit Kaliumnitrat bereitete Masse ist namentlich für die Fabrikation von Krystallglas, die mit Natriumnitrat dargestellte für die Emailfabrikation geeignet. Borax ist das zweckmässigste Mittel zur Vertilgung der Schaben (Blatta orientalis). Wässerige Boraxlösung ist zum Imprägniren des Holzes behufs seiner Conservation in Vorschlag gebracht worden. Das Zink- und Manganborat finden als Siccativ in der Firnissbereitung Anwendung. Das Chromborat findet zur Darstellung der unter den Namen Vert-Guignet, Pannetier's Grün, Smaragdgrün bekannten grünen Farbe Anwendung.
Bordiamanten.
Wöhler und H. Deville haben 1857 nachgewiesen, dass das dem Kohlenstoff so überaus nahe stehende Bor ebenso wie der Kohlenstoff in zwei allotropischen Zuständen aufzutreten vermag, nämlich krystallisirt (diamantähnlich[78]) und amorph. Der Bordiamant wird auf zweierlei Weise dargestellt, nämlich durch Reduktion von geschmolzener Borsäure mit Aluminium:
Borsäure B2O3 geben Thonerde Al2O3
Aluminium 2Al Bor 2B
oder durch Ueberführen von amorphem Bor in krystallisirtes. Diese letztere Methode giebt ein besseres Resultat als die erstere. Man bringt ein Gemenge von 100 Grm. wasserfreier Borsäure mit 60 Grm. Natrium in einen kleinen, bis zum vollen Glühen erhitzten Tiegel von Gusseisen, schüttet darauf 40 bis 50 Grm. Kochsalz und bedeckt den Tiegel. Sobald die Reaktion vorüber ist, rührt man die Masse, welche das reducirte amorphe Bor in einem geschmolzenen Gemenge von Borsäure, Borax und Kochsalz vertheilt enthält, mit einem eisernen Stabe um und giesst sie dann in mit Salzsäure angesäuertes Wasser. Man filtrirt das Bor ab, wäscht es mit salzsäurehaltigem Wasser und lässt es auf porösen Steinen bei gewöhnlicher Temperatur trocknen. Geschmolzenes Eisen führt bekanntlich amorphen Kohlenstoff in krystallinischen (in Graphit) über; auf ähnliche Weise wird durch schmelzendes Aluminium amorphes Bor in krystallisirtes verwandelt. Man verfährt dabei auf folgende Weise: Ein kleiner hessischer Tiegel wird mit amorphem Bor angefüllt, dann wird bis zu einer gewissen Tiefe ein Loch ausgebohrt und in dieses eine 4–6 Grm. schwere Stange gestellt. Man setzt den Tiegel darauf 1½–2 Stunden lang einer Temperatur aus, welche hinreicht, um Nickel zu schmelzen. Nach dem Erkalten sind gewöhnlich schon an der Oberfläche des Aluminiums schöne Borkrystalle zu bemerken. Man löst die Masse in verdünnter Salzsäure auf, wobei alle eingeschlossenen Borkrystalle zum Vorschein kommen. Von dem zugleich mit entstandenen Borgraphit lassen sich die Bordiamanten durch Schlämmen leicht trennen. Die Bordiamanten krystallisiren tetragonal, sind durchsichtig, bald granatroth, bald honiggelb, im vollkommen reinen Zustande jedoch vollkommen farblos und von grossem Lichtbrechungsvermögen, Glanz und einer Härte, welche der der Diamanten gleich ist oder dieselbe noch übertrifft; die Krystalle ritzen den Korund mit Leichtigkeit, greifen selbst den Diamant etwas an. Die Entdeckung der Bordiamanten kann mit der Zeit für die Technik möglicherweise von Wichtigkeit werden.
Die Fabrikation des Alauns, des Aluminiumsulfates und der Aluminate.
Alaun. Allgemeines.
Der Alaun ist ein aus Aluminiumsulfat, Kalium- oder Ammonsulfat und Krystallwasser bestehendes Salz, welches je nach der Natur des darin enthaltenen Alkalisulfates als Kaliumalaun und Ammonalaun unterschieden wird. Zu dem Alaun sind in dem letzten Jahrzehend Aluminiumsulfat und Natrium-Aluminat gekommen, um der Technik reines, namentlich eisenfreies Thonerdesalz zu liefern.
Vorkommen des Alauns in der Natur.
Der Alaun, besonders der Kaliumalaun Al2 K2 } 4SO4 + 24H2O findet sich als Ausblühung oder Auswitterung nicht selten auf dem Alaunschiefer, seltener in ausgebildeten Krystallen, als vielmehr als Federalaun (Federsalz, Haarsalz, Keramohalit). Er findet sich vorzugsweise in vulkanischen Gegenden, zumal in den Solfataren, in schwefelkieshaltigen Thonlagern, auf Stein- und Braunkohlenlagerstätten vor. In der Nähe der Vulkane entsteht der Alaun, indem die sich bildende schweflige Säure[79] bei Gegenwart von Luft und Feuchtigkeit in Schwefelsäure übergeht, welche auf die in den Laven enthaltene Thonerde und Kali einwirkt. Der natürliche Alaun hat indessen mehr mineralogisches als technisches Interesse, indem aller Alaun, der sich gegenwärtig im Handel findet, künstlich dargestellt ist.
Materialien der Fabrikation des Alauns.
Die fabrikmässige Darstellung des Alauns (des Aluminiumsulfates und des Natrium-Aluminats) gründet sich auf geeignetes und massenhaftes Vorkommen gewisser Thonerdeverbindungen, welche die Rohmaterialien dieses Industriezweiges abgeben. Je nach ihren Bestandtheilen zerfallen diese Materialien (Alaunerze) in folgende vier Gruppen:
1) In solche, in denen die zur Alaunbildung erforderlichen Bestandtheile (Aluminium, Kalium und Schwefelsäure) in solcher Menge vorhanden sind, dass eine Ausscheidung derselben ohne Zusatz von Alkalisalz lohnend erscheint. Hierher gehören der Alaunstein, so wie gewisse Sorten von Alaunschiefer;
2) In solche, in denen nur die Elemente zur Bildung des Aluminiumsulfates (Aluminiumsilicat und Schwefelkies) vorhanden sind, das Alkalisalz ganz oder doch zum grössten Theile zugesetzt werden muss. Zu dieser Gruppe gehören die Alaunschiefer und die Alaunerze aus der Braunkohlenformation oder die eigentliche Alaunerde;
3) In solche, welche nur das Aluminium enthalten und denen mithin Schwefelsäure und Alkalisalze zugesetzt werden muss. In diese Abtheilung gehören α) die Thone, β) der Kryolith (Fluoraluminium-Fluornatrium), γ) der Bauxit (eisenoxydhaltiges Thonerdehydrat), δ) die Hohofenschlacken, die man in neuerer Zeit auch auf Thonerdepräparate zu verarbeiten sucht;
4) Zu der vierten Gruppe würden alle jene Materialien der Alaunfabrikation zu rechnen sein, welche wie der Feldspath Aluminium und Kalium in einer zur Alaungewinnung geeigneten Menge enthalten und denen mithin nur Schwefelsäure zugesetzt werden muss.
Darstellung des Alauns aus Alaunstein.
1. Gruppe. Der Alaunstein oder Alunit kommt nur in vulkanischen Gegenden vor und ist das Produkt der Einwirkung von schwefligsauren Dämpfen auf trachitische oder andere Gebirgsarten, die reich an Feldspath (Feldspathlava) sind. Der am längsten bekannte Fundort des Alaunsteins ist Tolfa bei Civita-Vecchia im Kirchenstaate. Ferner findet sich der Alaunstein in grösserer Menge zu Munkács in Ungarn. Der krystallisirte Alaunstein besteht aus Kalium-Aluminium-Sulfat und Aluminiumhydroxyd (nach Al. Mitscherlich: K2SO4 + Al2(SO4)3 + 2(Al2O3, 3H2O)).
Der Alaunstein verliert schon bei angehender Rothglühhitze sein Wasser und geht in eine Verbindung über, aus welcher das Wasser Alaun auszieht, während auf ungebrannten Alaunstein das Wasser nicht einwirkt. Ist der Alaunstein zu stark erhitzt worden, so äussert das Wasser keine Wirkung mehr darauf, indem in starker Rothglühhitze sich das Aluminiumsulfat in Thonerde, schweflige Säure und Sauerstoff zersetzt, auch das Kaliumsulfat sich zerlegt, dessen Kalium mit der Kieselerde und Thonerde zusammentritt. Aus diesem Verhalten des Alaunsteines in der Hitze ergiebt sich dessen Behandlung, um daraus Alaun zu gewinnen. Es wird zu Tolfa das Mineral in Stücke zerschlagen und dann entweder in Haufen oder in Oefen, welche entweder unsern Kalköfen ähnlich oder Flammenöfen sind, geröstet, worauf der geröstete Stein in grossen länglich gemauerten Bühnen, die mit gemauerten Gräben umgeben sind, in mässig hohen Haufen ausgeschüttet und mit Wasser begossen wird. Der geröstete Alaunstein zerfällt dadurch zu einem blassröthlichen Brei, welcher nun mit heissem Wasser ausgelaugt wird, worauf die klare Lauge, ohne weitern Zusatz, zum Krystallisationspunkte versotten wird. Der römische Alaun hat die Eigenthümlichkeit, beim Erkalten der Lösung erst in Octaëdern und dann in Würfeln zu krystallisiren; man nennt ihn deshalb auch kubischen Alaun. Wenn man letzteren in Wasser löst und die Lösung bei 100° erhitzt, so setzt sich basischer Alaun ab und die darüber stehende Flüssigkeit giebt beim Abdampfen octaëdrischen Alaun. Lässt man aber die Flüssigkeit über dem Niederschlage stehen, so löst sich der letztere beim Erkalten wieder auf und die Lösung giebt beim Krystallisiren wieder kubischen Alaun. Erinnert man sich des Umstandes, dass bei der Fabrikation des römischen Alauns der Alaun beim Ausziehen des gerösteten Alaunfels mit überschüssiger Thonerde zusammenkommt, so ist es einleuchtend, dass man gewöhnlichen Alaun in kubischen umwandeln kann, wenn man die Lösung des ersteren mit Thonerdehydrat digerirt und die Lösung nur auf 40° erwärmt. Die fleischrothe Farbe des römischen, ebenso des neapolitanischen Alauns rührt von etwas mechanisch eingeschlossenem Eisenoxyd her, welches beim Lösen der Krystalle in Wasser ungelöst zurückbleibt.
Darstellung des Alauns aus Alaunschiefer und Alaunerde.
2. Gruppe. Weit wichtiger als die Gewinnung des Alauns aus dem Alaunstein ist die Fabrikation desselben aus den eigentlichen Alaunerzen, dem Alaunschiefer und der Alaunerde.
Alaunschiefer.
Der Alaunschiefer ist ein von Schwefelkies durchdrungener, durch Kohle stark gefärbter Thonschiefer oder Schieferthon, welcher sich häufig in der unmittelbaren Nähe von Steinkohlenflötzen findet. Er kommt vor in Oberbayern, im preussischen Regierungsbezirke Düsseldorf und Trier, in Sachsen, Böhmen, am Harze, in Belgien bei Lüttich u. s. w.
Nur an wenigen Orten, wo der Alaunschiefer Feldspath enthält, findet sich in dem Schiefer so viel Alkali, dass ein fernerer Zusatz von Alkalien zu der gesättigten Lauge behufs der Darstellung nicht mehr nöthig ist.
Alaunerde.
Die Alaunerde ist eine mit vielen erdigen Theilen und Schwefelkies (Vitriolkies) gemengte Braunkohle oder auch ein mit Bitumen und Schwefelkies gemengter Thon. Gewöhnlich ist sie erdig, im Grossen zuweilen schieferig. Sie findet sich in der norddeutschen Ebene in der Nähe der Oder bei Freienwalde, Gleissen, Schermeisel und in der Oberlausitz bei Muskau; sie kommt ferner vor zu Kreuzkirch bei Neuwied und auf der Rhön. Der Schwefel ist in der Alaunerde theils im freien Zustande (durch Schwefelkohlenstoff ausziehbar), theils als Vitriolkies und Eisenkies enthalten. Das Eisen befindet sich darin theils als Schwefelkies, theils als Eisenhuminat.
Darstellung des Alauns aus der Alaunerde und aus dem Alaunschiefer.
Die Darstellung des Alauns daraus zerfällt in folgende sechs Operationen:
Rösten der Alaunerde.
1) Die Röstung der Alaunerde ist die bei Weitem wichtigste aller Operationen, da ein grosser Theil der Alaunwerke nur durch möglichst billige Erzeugung des Aluminiumsulfates bei den theuren alkalischen Zuschlagsmitteln seine Existenz behaupten kann. Ob zur Erzielung des Maximums an Aluminiumsulfat die Erze einem wirklichen Röstprocesse unterworfen werden müssen, oder ob ein blosses Verwitternlassen derselben ausreicht, darüber muss die Beschaffenheit der einzelnen Erze und die Erfahrung entscheiden. Der Vorgang, welcher bei dem Verwitterungs- und Röstprocesse stattfindet, ist folgender: Bei dem Verwitterungsprocess wird das Eisenbisulfuret, das sich in der Alaunerde in Gestalt von Vitriolkies oder Wasserkies befindet, durch Aufnahme von Sauerstoff in Eisenvitriol und Schwefelsäure verwandelt, welche letztere, indem sie auf den Thon einwirkt, eine äquivalente Menge Aluminiumsulfat bildet. Durch des Rösten geht das Eisenbisulfuret in Monosulfuret und Schwefel über, welcher letztere ebenso wie der in der Alaunerde enthaltene freie Schwefel zu schwefliger Säure verbrennt, die zersetzend auf den Thon einwirkt und Aluminiumsulfit und -sulfat bildet. Erstere geht in Folge des Liegenlassens des gerösteten Haufens an der Luft nach und nach in schwefelsaure Thonerde über. Das Eisenmonosulfuret geht durch den Röstprocess in Eisenvitriol und letzterer in unlösliches Ferrisulfat über, wobei die Schwefelsäure frei wird, die einen neuen Antheil Thon zersetzt. Werden die Erze sogleich nach der Röstung verarbeitet, so geben sie etwa um ⅙ weniger Aluminiumsulfat, als solche, die nach der Röstung etwa noch ein Jahr der Luft ausgesetzt werden. Zu Ampsin bei Lüttich leitet man die beim Rösten von Zinkblende sich bildende schweflige Säure (nach dem Patente von de Laminne) nebst Wasserdämpfen in alte Alaunschieferhalden, wodurch sich reichlich Aluminiumsulfat bildet, das man durch Auslaugen gewinnt.
Auslaugen.
2) Das Auslaugen der gerösteten Alaunerze geschieht in den Auslaugekästen (dem Waschwerk), in welche das Erz gekarrt wird. Diese Kästen stehen in fünf Reihen neben einander: die erste Reihe ist um eine Kastenhöhe höher als die zweite und diese gleichfalls um eine höher als die dritte. Die Kästen haben eine Länge von etwa 6–7 Meter, eine Breite von 5 und eine Höhe von 1,3 Meter und stehen auf einem Boden von festgestampftem Thon. Sie werden zu ¾ mit Erz und darauf mit Wasser angefüllt. Entfernt man einen unten am Kasten befindlichen Zapfen, so fliesst die Lauge vermittelst einer Rinne in einen zweiten Auslaugekasten, von da in einen dritten und so fort. Hat die Lauge noch nicht ein spezifisches Gewicht von 1,16 erreicht, so wird sie auf frisches Erz geschüttet. Das ausgelaugte Erz, welches sich vorher nicht entzündet hatte, wird wieder auf Haufen geschüttet, der Verwitterung nochmals unterworfen und später noch einmal ausgelaugt. Man leitet die Lauge in Kästen, in welchen sie so lange stehen bleibt, bis die gröberen Unreinigkeiten sich abgesetzt haben, worauf aus diesen die geklärte Lauge durch einen gemauerten Kanal in einem vor dem Siedehaus befindlichen bedeckten Behälter oder auch in das Siedehaus selbst geführt wird.
Abdampfen der Lauge.
3) Das Concentriren der rohen Lauge durch Abdampfen geschieht in bleiernen Pfannen, welche man zuweilen durch gusseiserne ersetzt. Da diese aber leicht springen, ferner durch die saure Flüssigkeit leicht angegriffen werden, bleierne Pfannen dagegen leicht durchschmelzen, so hat man gegenwärtig auf den meisten Alaunwerken die zweckmässige Einrichtung getroffen, dass die Lauge in gemauerten Räumen, welche den Herd eines Flammenofens bilden, sich befindet und die Flamme und heisse Luft über die Oberfläche hinstreichen. Da hierbei die Rohlauge durch Russ und Flugasche verunreinigt wird, so verdient die von Bleibtreu auf den rheinischen Alaunwerken eingeführte Gasheizung alle Beachtung. Die Behandlung der rohen Lauge während des Concentrirens ist von ihrer Beschaffenheit und der Quantität des darin enthaltenen Eisenvitriols abhängig. Da gewöhnlich der Eisenvitriol in grosser Menge in der rohen Lauge enthalten ist, so sind in Deutschland viele Alaunwerke zugleich Vitriolwerke. Ist die Menge des Eisenvitriols in der rohen Lauge zu gering, als dass sich eine Verarbeitung derselben auf Vitriol verlohnte, so nimmt man keine Rücksicht darauf, sondern dampft die Rohlauge ab, bis sie ein spec. Gewicht von 1,40 zeigt. Während des Siedens der Lauge scheidet sich basisches Ferrisulfat aus und die Lauge nimmt eine rothgelbe Farbe und schlammige Beschaffenheit an, weshalb sie, ehe man „zum Alaunmachen“ schreitet, geklärt werden muss. Das Klären geschieht in den Sedimentir- oder Schlammkästen, grossen, aus hölzernen Bohlen zusammengefügten Kästen, deren Fugen wasserdicht verkittet sind. Nachdem darin der Vitriolschmand sich abgeschieden und die Lauge sich geklärt hat, wird sie in die Präcipitirkästen (Rüttel- oder Schüttelkästen) geleitet um dort gefällt zu werden.
Mehlmachen.
4) Die Präcipitation der Gut- oder Garlauge oder des Mehlmachen geschieht durch Zusatz eines Kaliumsalzes, wenn man Kaliumalaun, eines Ammonsalzes, wenn man Ammonalaun darstellen will. Die Lösung des Alkalisalzes wird der Fluss oder das Präcipitirmittel genannt. Indem das Aluminiumsulfat der Lauge mit dem Alkalisalze zusammentritt, bildet sich Alaun, welcher in dem Flüssigkeitsquantum, das in der Lauge und dem Fluss enthalten ist, in der Kälte sich nicht löst und daher zum grössten Theile sich abscheidet. Die Bildung grösserer Krystalle, welche Mutterlauge einschliessen und dadurch verunreinigt würden, sucht man durch Umrühren der Lauge zu verhindern. Der Alaun scheidet sich in Gestalt eines feinen krystallinisches Pulvers als Alaunmehl aus, welches von der anhängenden Mutterlauge durch Waschen befreit werden kann. Früher wendete man als Fällungsmittel Holzaschenlauge, gefaulten Harn u. s. w. an, jetzt benutzt man entweder Chlorkalium (aus Schlempekohle, aus Kelp oder Carnallit), oder das bei der Zersetzung des Kainits auftretende Kaliumsulfat. Chlorkalium ist nur dann mit Vortheil anwendbar, wenn die Lauge grössere Mengen von Eisenvitriol enthält, welcher sich damit zu Kaliumsulfat und Eisenchlorür umsetzt. Potasche ist nur dann möglich, wenn die Lauge die zur Neutralisation erforderliche Menge freier Schwefelsäure enthält, ausserdem würde sich ein Theil der schwefelsauren Thonerde als unlöslicher Alaun abscheiden. Als Ammonsalz wendet man fast nur das schwefelsaure Salz an. 100 Th. Aluminiumsulfat bedürfen zur Fällung
Chlorkalium 43,5 Th.
Kaliumsulfat 50,9 „
Ammonsulfat 47,8 „
Die über dem Alaunmehl stehende Mutterlauge ist schwach grünlich gefärbt und enthält nur noch wenig Alaun, dagegen Chloreisen (Eisenchlorür und -chlorid), Ferro- und Ferrisulfat, Magnesiumsulfat oder Chlormagnesium, je nachdem man zum Fällen des Alaunmehls sich der Sulfate oder der Chlormetalle bedient hatte. Man verarbeitet sie auf unreinen Alaun, Eisenvitriol oder benutzt sie zur Darstellung von Ammonsulfat.
Waschen und Umkrystallisiren.
5) Das so gewonnene Alaunmehl wird gewaschen, um es von anhängender Mutterlauge zu befreien. Zu diesem Zwecke benutzte man früher eine Waschbank, eine aus etwa 1,3 Meter breiten Bohlen gefertigte geneigte Ebene, die sich unter einem Winkel von etwa 15° gegen den Horizont neigt. Unter der Waschbank befindet sich ein Sumpf, zur Aufnahme des abfliessenden Waschwassers bestimmt. Hier wurde nun das den Präcipitirkästen entnommene Alaunmehl mit kaltem Wasser gewaschen. Das in den Sumpf ablaufende Wasser wurde mit neuer Alaunlauge versotten. Seit einiger Zeit führt man das Waschen des Mehls in einer Centrifuge mit 800–1000 Umdrehungen per Minute aus. Das gewaschene Alaunmehl wird 6) durch Umkrystallisiren in die Form von grösseren Krystallen gebracht, wodurch der Alaun grössere Reinheit erhält als in der Gestalt von Alaunmehl. In den deutschen Alaunwerken löst man zu diesem Zwecke das Alaunmehl in 40 Proc. seines Gewichtes siedendem Wasser in hölzernen, mit Blei ausgefütterten Bottichen (Wachspfannen) und leitet die heisse Lösung in die Krystallisir- oder Wachsfässer. Die Krystallisation des Alauns in denselben erfolgt sehr bald und ist je nach der Temperatur der Luft in 8–10 Tagen beendigt. Nach vollendeter Krystallisation findet sich nur in der Mitte des Fasses noch eine geringe Quantität flüssiger Lauge, während der ganze übrige Raum mit Alaunkrystallen angefüllt ist. Das Fass wird umgestürzt, um die Lauge abfliessen zu lassen. Um beim Transport des Alauns die Holzfracht zu sparen, welche durch Verpacken des Alauns in Fässer nothwendig veranlasst würde, zerschlägt man die fest zusammenhängende Krystallmasse nicht, sondern verschickt sie in der ursprünglichen Tonnenform. Man nennt die Krystallisation des Alauns das Wachsmachen oder Raffiniren und die reinen Krystalle die Wachskrystalle (oder raffinirten Alaun).
Darstellung des Alauns aus Thon.
3. Gruppe. Die Darstellung des Alauns und des Aluminiumsulfates aus solchen Materialien, welche nur Aluminium enthalten und denen mithin Schwefelsäure und Alkalisalz zugesetzt werden muss, hat gegenwärtig eine grosse Ausdehnung erlangt. Die aluminiumhaltigen Materialien, die hierzu Anwendung finden, sind α) der Thon; β) der Kryolith; γ) der Bauxit; δ) die Hochofenschlacken.
α) Darstellung von Alaun aus Thon. Man verwendet hierzu einen Thon, der möglichst frei sein muss von Calcium- und Ferrocarbonat, und glüht ihn bei Zutritt der Luft, theils um das Eisen darin in Eisenoxyd überzuführen und daraus das Wasser zu entfernen, theils aber auch, um die Thonerde löslicher in Säuren zu machen. Durch die Entfernung des Wassers wird nämlich der Thon porös und erlangt die Eigenschaft, die Schwefelsäure durch Capillarität aufzunehmen. Man trägt den schwach geglühten und pulverisirten Thon in Schwefelsäure von 50° B. (= 1,52 spec. Gew.) ein, die vorher in einer Bleipfanne bis nahe zum Sieden erhitzt worden ist. Die Masse schäumt auf und verdickt sich. Man lässt sie in eisernen Kästen erstarren. Sodann zieht man sie mit Wasser oder besser mit Lauge, die man beim Waschen des Alauns erhält, aus, lässt die Flüssigkeit absetzen und kocht sie nach dem Klären mit der nöthigen Menge Kaliumbisulfates. Man überlässt die Mischung in bleiernen Pfannen der ruhigen Krystallisation. Der so gewonnene Rohalaun wird mit Wasser gewaschen, sodann in Wasser gelöst und die Lösung während des Erkaltens in einer flachen Bleipfanne gerührt, wodurch man Alaunmehl erhält, das mit Wasser abgespült und dadurch von aller Mutterlauge befreit wird. Man verwendet dieses Alaunmehl, ohne es in Krystalle zu verwandeln. — Seit einigen Jahren kommt das Produkt der Einwirkung der Schwefelsäure auf Thon in fein gemahlenem Zustande in den Handel und findet unter dem Namen alum-cake oder tourteaux d'alun bei der Fabrikation von geringen Papiersorten Anwendung. Es enthält 13 bis 17 Proc. Thonerde.
Darstellung des Alauns aus Kryolith.
β) Darstellung des Alauns aus Kryolith. Seit dem Jahre 1857 stellt man dar Alaun und Aluminiumsulfat (neben Soda; vergl. Seite 206) aus dem grönländischen Mineral Kryolith oder Grönlandspath (Al2Fl6 + 6NaFl)[80] in 100 Th. bestehend aus
Fluor 54,5
Aluminium 13,0
Natrium 32,5
dar. Die hierbei angewendeten Methoden sind folgende:
a) Zerlegung des Kryoliths durch Calciumcarbonat auf trocknem Wege nach Thomsen's Methode. Man erhitzt ein Gemenge von 1 Mol. Kryolith mit 6 Mol. Calciumcarbonat. Es bildet sich unter Entweichen von Kohlensäure in Wasser lösliches Natriumaluminat und unlösliches Fluorcalcium: (Al2Fl6, 6NaFl) + 6CaCO3 = Al2O3, 3Na2O + 6CaFl2 + 6CO2. In Kopenhagen geschieht die Zersetzung des Gemenges von Kryolith und Kreide durch Steinkohlenfeuer, welches einestheils über das auf Steinplatten ausgebreitete Schmelzgut hinwegstreicht, dann aber auch unter den Steinplatten hindurchgeht. In Folge dieser gleichmässigen Erhitzung entstehen wenig oder gar keine Klumpen. In der Harburger Fabrik findet bei Anwendung eines gewöhnlichen Flammenofens an der Feuerbrücke gewöhnlich Sinterung statt, während an der Fuchsseite die Zersetzung nicht vollständig ist. Die beim Erkalten hart werdenden Klumpen lassen sich dann fast gar nicht auslaugen. Man zieht deshalb die glühenden Klumpen etwas früher, als die übrige Mischung, aus, zerdrückt dieselben, reibt sie mit eisernen Krücken durch ein Drahtsieb, zermalmt die Siebgröbe unter Kollermühlen, glüht nochmals, siebt wieder und erhält dann dieselben Resultate, wie in Kopenhagen. Das Mengen der Bestandtheile geschieht entweder blos unter Kollermühlen oder besser, indem man das unter solchen Mühlen Zerkleinte in einem grossen eisernen Rollirfass mit 25 Stück eisernen 24pfündigen Kanonenkugeln rotiren lässt. Man erhält dabei eine um 4 Proc. höhere Ausbeute. Man laugt alsdann das Natriumaluminat mit Wasser aus und leitet in die Lösung die bei der vorhergehenden Schmelze entwichene Kohlensäure, welche unter Bildung von Natriumcarbonat Aluminiumhydroxyd ausscheidet. Soll letzteres nicht gelatinös, sondern erdig und compact niederfallen, so fällt man nicht mit Kohlensäuregas, sondern mit Natriumbicarbonat. Die geklärte Sodalauge giesst man ab und versiedet sie auf Soda, während die ausgewaschene Thonerde in verdünnter Schwefelsäure gelöst wird. Diese Lösung wird entweder zur Bildung von Alaun mit einem Kaliumsalz versetzt oder für sich abgeraucht und das entstehende feste Salz unter dem Namen concentrirter Alaun oder Sulfat in der Färberei verwendet. 100 Pfd. Kryolith liefern 33 Pfd. Thonerde, welche 90 Pfd. englische Schwefelsäure zur Neutralisation erfordern. 100 Pfd. Kryolith können somit 305 Pfd. Alaun bilden; ferner liefern sie
calcinirte Soda 75 Pfd.
krystallis. kohlensaures Natrium 203 „
Aetznatron 44 „
Natriumbicarbonat 119,5 „
b) Zerlegung des Kryoliths durch Aetzkalk auf nassem Wege nach Sauerwein. Man kocht höchst fein gemahlenen Kryolith mit gebranntem und gelöschtem, möglichst eisenfreiem Kalk in einem Bleigefäss, so entsteht mit grosser Leichtigkeit eine Lösung von Natriumaluminat und unlöslichem Fluorcalcium: (Al2Fl6, 6NaFl) + 6CaO = Al2O3, 3Na2O + 6CaFl2. Nachdem sich das Fluorcalcium abgesetzt hat, decantirt man die klare Lauge, wäscht den Rückstand einige Male aus, giebt die ersten Waschwasser zur Hauptlauge und benutzt die letzten Laugen statt Wasser bei einer nächsten Operation. Zur Abscheidung der Thonerde behandelt man die Lösung in der Hitze mit höchst fein gepulvertem überschüssigem Kryolith unter stetem Umrühren, wobei die Zersetzung nach der folgenden Formel vor sich geht:
(Al2O3, 3Na2O) + (Al2Fl6, 6NaFl) = 2Al2O3 + 12NaFl.
Da die ausgeschiedene fein vertheilte Thonerde den Kryolith zu umhüllen strebt, so wendet man letzteren höchst fein zertheilt im Ueberschuss unter stetem Rühren an. Die Umwandlung der Stoffe hat stattgefunden, wenn sich in der Lösung kein Aetznatron mehr findet, dessen Vorhandensein bei Zusatz von Salmiaklösung zu einer filtrirten Probe an dem Thonerde-Niederschlag beim Erhitzen sich kund giebt. Ist diess nicht mehr der Fall, so lässt man sich die Lauge klären, zieht die klare Lösung des Fluornatriums ab, wäscht die rückständige Thonerde aus und verfährt damit wie oben angegeben. Durch Kochen der Fluornatriumlösung mit gebranntem und gelöschtem Kalk erzeugt man Aetznatron, welches von dem Fluorcalcium-Niederschlage getrennt und durch theilweises oder vollständiges Eindampfen in Natronlauge oder festes Aetznatron verwandelt wird. (Das bei der Verarbeitung des Kryoliths in grosser Menge abfallende Fluorcalcium wird neuerdings auf Glas verarbeitet.)
c) Zerlegung des Kryoliths durch Schwefelsäure. In der Fabrik von Weber in Kopenhagen gewinnt man durch Zersetzen von Kryolith mit Schwefelsäure und Behandeln des erhaltenen Natriumsulfates (nach Leblanc's Process) mit Kohle und Calciumcarbonat Soda und als Nebenprodukt eisenfreies Aluminiumsulfat. Der Kryolith erfordert zu seiner Zersetzung auf 238 Th. 240 Th. wasserfreie oder 321 Th. gewöhnliche englische Schwefelsäure des Handels und giebt dabei neutrales Aluminiumsulfat, Natriumsulfat und Fluorwasserstoff nach der Gleichung: