15. Das Emporblühen der physikalischen Chemie486.
Reading edition
15. Das Emporblühen der physikalischen Chemie486.
Die Chemie wurde zur Wissenschaft, als sie ihre Aufgabe in der Erforschung der Zusammensetzung der Stoffe erblickte. Das geschah unter der Führung Boyles im 17. Jahrhundert. Auch Scheele, einer der größten Chemiker des 18. Jahrhunderts, betrachtete es als den Hauptzweck der Chemie, die Stoffe in ihre Bestandteile zu zerlegen und neue oder schon bekannte Stoffe aus einfacheren zusammenzusetzen. In engere Beziehungen zur Physik trat die Chemie erst gegen das Ende des achtzehnten Jahrhunderts, als Lavoisier das Zeitalter der quantitativen Untersuchungsweise eröffnete. Mit diesem Augenblicke wurde die Chemie unter dem Einfluß der physikalischen Methoden zur messenden, wägenden, rechnenden, mit anderen Worten, zur exakten Wissenschaft. Von der immer enger werdenden Verknüpfung, welche die Chemie und die Physik seit den Tagen Lavoisiers und Gay-Lussacs und seit der Begründung der Elektrochemie durch Davy erfuhren, ist in früheren Abschnitten des dritten und des vorliegenden Bandes die Rede gewesen. Aus dieser Verknüpfung ging um die Mitte des 19. Jahrhunderts die physikalische Chemie als ein besonderer Wissenszweig hervor. Zeitlich und bis zu einem gewissen Grade auch ursächlich fällt die Begründung der neuen Disziplin mit der Entdeckung des Energieprinzips zusammen. Es war um 1840, als Kopp die systematische Erforschung der bis dahin nur vereinzelt wahrgenommenen Beziehungen zwischen der atomistischen Zusammensetzung und den physikalischen Eigenschaften der chemischen Verbindungen in Angriff nahm. Kopp wird daher mit Recht als der Begründer der physikalischen Chemie bezeichnet. Erschloß sich doch durch ihn ein Arbeitsfeld mit einer Fülle neuer, wichtiger Probleme und wohl geeignet, die Kräfte des einzelnen Forschers in vollem Maße in Anspruch zu nehmen487.
Zu den ersten Entdeckungen, die eine gesetzmäßige Beziehung zwischen chemischen und physikalischen Konstanten erkennen ließen, gehörte die Auffindung der Dulong-Petitschen Regel (1819), nach welcher die Atome der Elemente die gleiche Wärmekapazität besitzen. Anders ausgedrückt lautet das Gesetz: Die Atomwärme, d. h. das Produkt aus dem Atomgewicht und der spezifischen Wärme, ist für die im festen Zustande befindlichen Grundstoffe nahezu konstant 6,4.
Es lag nahe, die Untersuchung auf chemische Verbindungen auszudehnen. Diesen Weg beschritt Kopp488. Seine Arbeit über die spezifische Wärme der Salze ließ erkennen, daß die Molekularwärme (d. h. das Produkt aus der spezifischen Wärme und dem Molekulargewicht einer Substanz) gleich der Summe der Atomwärmen der in dem Molekül enthaltenen Elemente ist.
Nachdem man einmal durch Dulong und Petit auf eine solch unvermutete Beziehung zwischen scheinbar in keinem engeren Zusammenhange stehenden Konstanten aufmerksam geworden war, zögerte man nicht, nach ähnlichen Beziehungen zwischen anderen chemischen und physikalischen Konstanten zu forschen. Auf Einzelheiten kann hier nicht eingegangen werden. Erwähnt seien nur Kopps Untersuchungen über Siedepunktsregelmäßigkeiten. Es ergab sich beispielsweise, daß die Glieder homologer Reihen organischer Verbindungen annähernd gleiche Unterschiede zwischen den Siedepunkten aufweisen.
Auch aus der Erstarrungstemperatur hat man Schlüsse auf die chemische Zusammensetzung zu ziehen gesucht. Von dem größten Erfolge waren diese Bemühungen, als man sie auf Lösungen ausdehnte. Man erkannte, daß der Erstarrungspunkt des Lösungsmittels durch molekulare Mengen der gelösten Stoffe um den gleichen Wert herabgesetzt wird. Dies von Raoult im Jahre 1887 gefundene Erstarrungsgesetz wird sehr oft an Stelle der gasometrischen Methoden zur Ermittlung des Molekulargewichtes chemischer Verbindungen benutzt. Auch das optische Verhalten, wie die Brechung und die Polarisation des Lichtes, hat man zur Aufklärung der chemischen Konstitution herangezogen.
Zu einer ganz außergewöhnlichen Bedeutung gelangte die physikalische Chemie, als sich die Aussicht bot, mit Hilfe der von ihr geschaffenen Methoden zu einer Lösung des wichtigsten aller chemischen Probleme, des Affinitätsproblems, vorzudringen. Dazu bedurfte es Methoden, die einen chemischen Vorgang in seinen einzelnen Phasen zu verfolgen gestatten. Solche Methoden wurden zuerst auf dem Gebiete der Photochemie ersonnen. Wir beginnen deshalb die ausführlichere Schilderung des Entwicklungsganges, den die physikalische Chemie genommen hat, mit den von Bunsen und Roscoe und von Jellet angestellten Experimentaluntersuchungen.
Unter den chemischen Wirkungen, welche durch physikalische Kräfte hervorgerufen werden, ist diejenige des Lichtes seit Jahrhunderten bekannt. Bis zum Jahre 1850 etwa hatte man jedoch auf jede Einsicht in die Gesetze der Lichtwirkung verzichten müssen, weil photochemischen Messungen die größten Schwierigkeiten entgegenstanden. Durch Bemühungen, die sich über eine Reihe von Jahren489 erstreckten, gelang es erst Bunsen im Verein mit Roscoe die Grundlagen für eine wissenschaftliche Photochemie zu schaffen490.
Die ersten Versuche, photochemische Messungen anzustellen, fußten auf dem bekannten Verhalten des Chlorwassers, sich unter der Einwirkung des Lichtes nach der Gleichung 2Cl + H2O = 2HCl + O in Salzsäure und Sauerstoff zu zersetzen. Dieses Meßverfahren, das Bunsen und Roscoe nachprüften, erwies sich jedoch als unbrauchbar, weil die bei der Zersetzung des Wassers durch Chlor entstandene Salzsäure eine störende Rückwirkung ausübte.
Die photochemischen Wirkungen auf ein vergleichbares Maß zurückzuführen, gelang erst Draper. An seine Arbeit knüpften Bunsen und Roscoe ihre Untersuchungen an. Draper ging von einer Beobachtung aus, die schon Dalton über das Verhalten angestellt hatte, das Chlorknallgas zeigt, wenn man es der Wirkung des Lichtes aussetzt. Dalton beschreibt diese, für die weitere Entwicklung der Photochemie grundlegende Beobachtung mit folgenden Worten: »Man hatte entdeckt, daß ein Gemenge von Chlor und Wasserstoff, das man in einem Zylinder in der pneumatischen Wanne aufbewahrte, am folgenden Tage verschwunden war, und daß das Wasser die Stelle des Gemenges eingenommen hatte. Da ich die Zeit, innerhalb deren dieser Vorgang stattfindet, genauer zu ermitteln wünschte, ließ ich das Gemenge der beiden Gase in einem Eudiometerrohre über Wasser stehen. Bei einem derartigen Versuche fand die Verminderung des Gemenges mit großer Schnelligkeit statt, bei einem anderen erfolgte sie sehr langsam. Darauf entsann ich mich, daß während des ersten Versuches das Eudiometer in der Sonne gestanden hatte. Ich wiederholte den Versuch daher im Sonnenlichte, und das Verschwinden des Gasgemenges erfolgte wieder sehr rasch. Ich fand also, daß das Licht die Ursache des Vorganges sei, und daß dieser um so rascher verläuft, je intensiver das Licht ist. Überzog ich das Eudiometer, in dem sich das Gemenge von Chlor und Wasserstoff befand, mit einem undurchsichtigen Stoff, so trat während des ganzen Tages kaum eine Verminderung ein. Brachte ich aber Chlor und Wasserstoff in einer geschlossenen Flasche ins Sonnenlicht, so fand die Vereinigung der Gase unter Explosion statt«491.
Draper experimentierte mit einem elektrolytisch erzeugten Gemisch aus gleichen Raumteilen Chlor und Wasserstoff. Das Gemisch erfuhr bei der Belichtung eine Raumverminderung, indem das entstehende Chlorwasserstoff- oder Salzsäuregas von der Flüssigkeit, über der sich die Gase befanden, absorbiert wurde. Jene Raumverminderung, welche Draper an einer Skala ablas, zeigte sich innerhalb kurzer Zeitintervalle der Lichtstärke proportional. Sie wurde daher von Draper als photochemisches Maß vorgeschlagen. Dies sind die Grundlagen des von Bunsen und Roscoe weiter ausgebauten Verfahrens. Seine Brauchbarkeit hing indessen von gewissen Bedingungen ab, die Draper noch nicht bekannt und daher bei dem von ihm benutzten Apparat auch nicht einmal annähernd erfüllt waren. Als unerläßliche Bedingungen für eine Vergleichbarkeit der Angaben des photochemischen Meßapparates erwiesen sich die völlig konstante Zusammensetzung des Gasgemisches, sowie der Ausschluß jeder Druckänderung während der Dauer der Belichtung.
Erst nach vielen Vorarbeiten gelang Bunsen und Roscoe die Herstellung eines Apparates, mit dessen Hilfe sie alle störenden Einflüsse von ihren Messungen auszuschließen und die chemischen Wirkungen des Lichtes nicht nur auf ein vergleichbares, sondern auf ein absolutes Maß zurückzuführen vermochten.
Der Apparat besaß folgende Einrichtung (s. Abb. 50): In dem mit Kohleelektroden versehenen Gefäße a wird durch den in der Batterie C erzeugten Strom Salzsäure in ein Gemenge von Chlor und Wasserstoff zerlegt. Dies Gasgemenge gelangt durch einen Wasser enthaltenden Waschapparat w in die mit einem Glashahn versehene Röhre h. Zwischen dieser Röhre und dem horizontalen, engen Skalenrohr k befindet sich das Insolationsgefäß i, das einige Kubikzentimeter Wasser enthält. Auf das Skalenrohr folgt ein Gefäß l, das für Sperrwasser bestimmt ist. E ist ein Kondensationsgefäß für das überschüssige Gas. Letzteres wird langsam durch den Apparat geleitet, bis die in a, w, i und l enthaltenen Flüssigkeiten völlig gesättigt sind.
Will man den von Luft befreiten und mit Chlorwasserstoff gefüllten Apparat benutzen, so wird der Hahn bei h geschlossen und das Insolationsgefäß i dem Lichte ausgesetzt. Dadurch wird ein Teil des Gasgemenges in Chlorwasserstoff verwandelt. Letzteres wird von dem in i befindlichen Wasser absorbiert und infolge dieser Verminderung des abgesperrten Gasvolumens tritt Wasser aus i in die horizontale Meßröhre über. Da l sehr weit ist, wird dabei der Druck, unter dem das Wasser steht, nicht geändert.
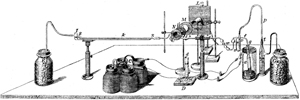
Abb. 50. Bunsens und Roscoes Apparat zum Messen der chemischen Wirkung des Lichtes.
Mit diesem Apparat entdeckten Bunsen und Roscoe zunächst die eigentümliche Erscheinung der photochemischen Induktion. Die photochemische Wirkung tritt nämlich bei vollkommen konstant erhaltener Lichtstärke nicht sogleich in ihrer vollen Stärke ein, sondern sie ist anfangs sehr klein, steigert sich dann allmählich und erreicht nach einiger Zeit ihren vollen Wert, auf dem sie sich konstant erhält, solange dieselbe Lichtwirkung auf das Insolationsgefäß ausgeübt wird. Das Anwachsen der Wirkung zeigt folgende Versuchsreihe:
Zeit in Minuten. Wirkung in einer Minute.
1 0,5
3 0,5
5 2,1
7 29,2
9 30,4
Nach 9 Minuten blieb die Wirkung konstant und belief sich für die Minute auf etwa 30. Bei vergleichenden Messungen mußte man daher warten, bis die Induktion beendet und das konstant bleibende Maximum eingetreten war.
Das Gesetz der photochemischen Induktion gab auch den Schlüssel zur Erklärung für gewisse rätselhafte Erscheinungen, die dem photographischen Prozeß anhaften. Durch photochemische Induktion kann z. B., ohne daß ein sichtbarer Lichteindruck eingetreten wäre, die Empfindlichkeit der Platte so gesteigert werden, daß ein in verschiedenen Lichtabstufungen unter dem Negativ begonnenes Bild bei einer darauf folgenden gleichförmigen Bestrahlung den früheren Lichtabstufungen entsprechend weiter ausgebildet wird. Ein ähnliches Verhalten zeigt sich, wenn man kurze Zeit belichtete Platten mit gewissen Reduktionsmitteln entwickelt. Man wollte daraus schließen, daß die photochemische Wirkung nach dem Belichten fortdaure. Dem widersprachen aber die Versuche. Bunsen und Roscoe zeigten nämlich mit Hilfe ihres Apparates, daß die chemische Wirkung mit der Verdunkelung augenblicklich aufhört. Die Verbindung des Chlorknallgases zu Salzsäure währte nämlich nicht über die Dauer der Bestrahlung hinaus fort. Eine photochemische Nachwirkung fand also nicht statt.
Bunsen und Roscoe wandten sich darauf den Gesetzen zu, von denen die chemischen Wirkungen des Lichtes nach vollendeter Induktion beherrscht werden. Zunächst galt es, ein allgemein vergleichbares und absolutes Maß der chemischen Strahlen zu finden. Zu diesem Zwecke stellten sich beide Forscher eine Normalflamme her, indem sie einen Brenner von bestimmten Abmessungen mit einer genau bemessenen Menge Kohlenoxydgas speisten492. Als photometrische Einheit setzten sie die Wirkung fest, die eine solche Normalflamme bei einer Entfernung von 1 Meter in der Minute auf normales, in dem Insolationsgefäß befindliches Chlorknallgas ausübt.
Der Nachweis, daß die photochemische Wirkung der Intensität des wirkenden Lichtes proportional ist, wurde durch folgenden Versuch geliefert. Eine konstante Flamme wurde in verschiedenen Entfernungen von dem Apparat aufgestellt. Die nach Beendigung der photochemischen Induktion jedesmal entstandene Salzsäuremenge war dem Quadrate des Abstandes umgekehrt proportional, und damit war die Richtigkeit des vorerwähnten Gesetzes erwiesen.
Von weittragender Bedeutung ist der Teil der Untersuchung, der sich mit der Sonne beschäftigt. Von ihr stammt ja der Vorrat an lebendiger Kraft, der die Tier- und Pflanzenwelt erhält und alle meteorologischen Erscheinungen hervorruft. Sind letztere zwar auf die thermischen Vorgänge zurückzuführen, welche die Sonnenstrahlen im Ozean und in der Atmosphäre hervorrufen, so sind, wie Bunsen und Roscoe hervorhoben, die photochemischen Arbeitsleistungen zwar weniger großartig aber nicht minder belangreich.
Nachdem die chemischen Wirkungen des zerstreuten Tageslichtes und des direkten Sonnenlichtes gemessen und mit den Wirkungen irdischer Lichtquellen verglichen waren, gingen Bunsen und Roscoe dazu über, die chemischen Wirkungen der einzelnen Bestandteile des Sonnenlichtes zu untersuchen. Sie ließen das Sonnenspektrum auf einen weißen Schirm fallen, der mit einer Lösung von schwefelsaurem Chinin bestrichen war, um die ultravioletten Strahlen sichtbar zu machen. Der Schirm war ferner mit einem Spalt versehen, durch den nur der zur Untersuchung bestimmte Teil des Spektrums auf das 4-5 Fuß entfernte Insolationsgefäß geworfen wurde. Auf dem Schirm befand sich endlich noch eine Einteilung, an der die Abstände der Fraunhoferschen Linien abgelesen und der zu untersuchende Teil des Spektrums genau begrenzt werden konnte. Zur Erläuterung der gewonnenen Ergebnisse diene folgende, von beiden Forschern entworfene graphische Darstellung (s. Abb. 51). Es geht aus ihr hervor, daß im Rot und Gelb die photochemische Wirkung sehr schwach ist. Im Blau dagegen steigt sie rasch zu einem Maximum an. Ein zweites kleineres Maximum läßt sich, wie die Kurve zeigt, im Ultraviolett bei J erkennen.
Mit dem Hinweise, daß weitere Untersuchungen über die photochemische Wirkung der Sonne während der fleckenreichen und der fleckenarmen Perioden angestellt werden möchten, da man auf diese Weise voraussichtlich wertvolle Aufschlüsse über die rätselhaften Vorgänge auf der Sonne erhalten werde, schließen Bunsen und Roscoe ihre Arbeit. Sie bildet, wie ihr Herausgeber sagt, ein klassisches Vorbild für alle späteren Untersuchungen auf dem Gebiete der physikalischen Chemie, denn eine gleiche Summe von Scharfsinn, Ausdauer und experimentellem und rechnerischem Geschick ist selten auf eine Aufgabe verwandt worden, deren Lösung zudem fast unüberwindliche Schwierigkeiten bot und auch nur bis zu einem gewissen Grade erfolgen konnte. Daß z. B. die photochemische Wirkung des Lichtes in den Pflanzen anderen Gesetzen folgt, indem hier vorzugsweise die gelben Strahlen das Kohlendioxyd zerlegen, wurde schon 1844 von Draper nachgewiesen493.
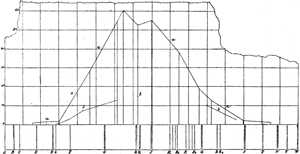
Abb. 51. Graphische Darstellung der photochemischen Wirkungen des Spektrums.
Bei den Untersuchungen von Roscoe und Bunsen galt es, die Frage zu beantworten, welche chemischen Veränderungen das Licht hervorruft und welchen Gesetzen diese Wirkungen unterliegen. Auch mit der Umkehrung dieser Frage hat man sich beschäftigt und die Änderungen zu erforschen gesucht, die ein Lichtstrahl bei seinem Durchgänge durch Stoffe von verschiedener chemischer Zusammensetzung erleidet. Für diese Untersuchung bieten sich zwei Wege dar. Handelt es sich um gewöhnliches Licht, so lassen sich die Änderungen, die es unter der Einwirkung verschiedenartiger chemischer Stoffe erfährt, am besten durch die Untersuchung seines Spektrums feststellen. Bei polarisiertem Licht dagegen hat sich die Aufmerksamkeit besonders auf den Umstand gerichtet, daß die Polarisationsebene unter der Einwirkung gewisser chemischer Substanzen eine Drehung erfährt. Diese auch wohl als rotatorische Polarisation bezeichnete Erscheinung ist nicht nur für die Lösung wissenschaftlicher Probleme, sondern auch für die Praxis von ähnlicher Bedeutung wie die im vorigen Abschnitt in ihrem Entwicklungsgange geschilderte Spektralanalyse.
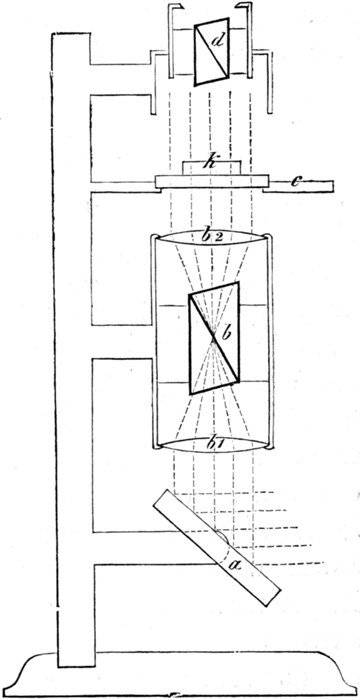
Abb. 52. Schematische Darstellung eines Polarisationsapparates.
Mit dem polarisierten Lichte war man besonders durch die Arbeiten von Huygens494 und von Malus495 vertraut geworden. Die Undulationstheorie vermochte die Polarisation erst zu erklären, nachdem Fresnel an Stelle der Longitudinalschwingungen des Äthers Transversalschwingungen angenommen hatte. Nach Fresnel finden beim gewöhnlichen Licht die Ätherschwingungen in allen möglichen Ebenen senkrecht zur Fortpflanzungsrichtung statt, beim polarisierten dagegen nur in einer bestimmten Ebene, die gleichfalls senkrecht zur Richtung des Strahles liegt. Wie man ein Strahlenbündel erhält, das völlig aus polarisiertem Licht besteht, hatte Nicol gezeigt. Das im Jahre 1841 von ihm erfundene und nach ihm benannte Prisma ist seitdem der wesentlichste Bestandteil aller Polarisationsapparate. Das Nicolsche Prisma dient sowohl zur Erzeugung (Polarisator) als auch zur Analyse des polarisierten Lichtes (Analysator). Abb. 52 läßt erkennen, wie sich ein solcher Polarisator (b) und ein Analysator (d) zur Untersuchung einer Substanz (h) im polarisierten Lichte verbinden lassen. Die Prismen sind um die vertikale Achse des Apparates drehbar. Gibt man den Prismen die Stellung, in der die Polarisationsebenen senkrecht zu einander stehen (gekreuzte Nicols), so erscheint das Gesichtsfeld dunkel, weil das aus b kommende, polarisierte Licht bei dieser Stellung nicht in den Analysator eindringt. Die Polarisationsebene des aus b kommenden Lichtes kann aber durch gewisse, an die Stelle von h gebrachte Substanzen eine Drehung erfahren. Infolgedessen wird das von unten auf d fallende Licht wieder befähigt, den oberen Nicol zu durchdringen, obgleich er sich zu dem unteren in gekreuzter Stellung befindet496. Biot untersuchte auf diesem Wege das optische Verhalten des Bergkristalls497. Er brachte senkrecht zur Achse des Kristalls geschnittene Platten zwischen die gekreuzten Nicols. Dadurch wurde das Gesichtsfeld aufgehellt. Es wurde erst wieder dunkel, nachdem Biot den oberen Nicol um einen bestimmten Winkel gedreht hatte. Offenbar wurde der Polarisationsebene durch die Quarzplatte eine Drehung erteilt und diese durch die Drehung des oberen Nicols wieder ausgeglichen. Letzterer läßt nämlich nur in dem Falle das polarisierte Licht nicht hindurch, wenn seine Polarisationsebene senkrecht zur Polarisationsebene des unteren Nicols steht. Die am Quarz beobachtete Erscheinung wurde später auch an vielen anderen kristallisierten Substanzen nachgewiesen. Daß sie keineswegs nur von dem kristallinischen Gefüge abhängt, beobachtete schon Biot. Er entdeckte nämlich, daß eine Drehung der Polarisationsebene auch eintritt, wenn der polarisierte Strahl durch eine Schicht von Terpentinöl oder durch eine alkoholische Lösung von Kampfer geht. Auch an Lösungen von Rohrzucker, von Weinsäure und von weinsauren Salzen wies Biot die Erscheinung der Zirkularpolarisation nach. Er bemerkte auch schon, daß die Drehung, welche eine optisch aktive Substanz hervorbringt, die in einem inaktiven Mittel gelöst ist, der Länge der Flüssigkeitsschicht und der Menge der gelösten Substanz proportional ist.
Beim Quarz bedingt offenbar das kristallinische Gefüge die Zirkularpolarisation, da der Quarz nach seiner Überführung in den amorphen Zustand die Polarisationsebene nicht mehr dreht. Bei den in Lösung befindlichen Substanzen kann man dagegen nur den Aufbau des Moleküls als die Ursache für die Zirkularpolarisation betrachten. Das Studium der Polarisationserscheinungen schien daher ein geeignetes Mittel darzubieten, um in den Vorgang der molekularen oder chemischen Umsetzungen tiefer einzudringen. In dieser Richtung bewegten sich die experimentell und theoretisch sehr erfolgreichen Untersuchungen Jellets498.
Zunächst brachte Jellet an dem Polarisationsapparat Verbesserungen an, die ihn überhaupt erst zu genauen Messungen befähigten. Eine völlige Verdunklung des Gesichtsfeldes bei gekreuzten Nicols würde nämlich nur dann eintreten, wenn es sich um homogenes, polarisiertes Licht handelt, dessen Strahlen vollkommen parallel sind. Bei der Ausführung der Versuche lassen sich diese Bedingungen nicht erfüllen. Durch die Drehung des Analysators läßt sich daher nur erreichen, daß die Helligkeit des Gesichtsfeldes zu einem Minimum wird. Die Entscheidung darüber, wann dieses Minimum stattfindet, ist sehr schwierig, zumal die gerade beobachtete Intensität, um sie als ein Minimum zu erkennen, mit derjenigen Intensität verglichen werden muß, die man von der vorhergehenden Beobachtung noch im Gedächtnis hat. Jellet gab dem Analysator deshalb die Einrichtung, daß er gleichzeitig zwei halbkreisförmige Bilder lieferte, deren Intensitäten sich leicht miteinander vergleichen ließen. Um die Drehung der Polarisationsebene zu messen, hatte man nur die Gleichheit der Intensitäten herzustellen, die zu untersuchende Substanz zwischen die Nicols zu bringen und den Analysator solange zu drehen, bis die halbkreisförmigen Bilder wieder gleich hell waren.
Schon Biot, welcher die Grundlagen für das hier besprochene Gebiet der physikalischen Chemie schuf, hatte beobachtet, daß sich die optisch wirksamen Substanzen in rechtsdrehende und in linksdrehende499 unterscheiden lassen. Hierauf gründete Jellet einen zweiten Fortschritt in der Ausgestaltung der polarimetrischen Methode. An Stelle der direkten Messung des Winkels, um den die Polarisationsebene des Lichtes gedreht wird, wandte er nämlich das Verfahren der Kompensation an. Es besteht darin, daß die Wirkung der zu untersuchenden Substanz durch die Wirkung einer Substanz mit entgegengesetztem Drehungsvermögen ausgeglichen wird. Man wird also das Drehungsvermögen der zu untersuchenden Substanz in Werten einer anderen, die als Norm dient, ausdrücken. Als Lösungsmittel benutzte Jellet Alkohol. Dadurch wurde die in wässeriger Lösung eintretende elektrolytische Dissoziation vermieden. Als Einheit des Drehungsvermögens setzte er die Wirkung einer einen Zoll langen Schicht der Lösung von Salizin in Alkohol fest. Diese Lösung mußte natürlich auch eine fest bestimmte Konzentration haben500.
Die wichtigste Anwendung, die Jellet von seinem Verfahren machte, betraf das so schwierige, von Berthollet zu Beginn des 19. Jahrhunderts aufgeworfene Problem des chemischen Gleichgewichts. Vor Berthollet hatte man sich den Ablauf des chemischen Vorganges sehr einfach vorgestellt. Wenn auf eine Verbindung AB ein dritter Stoff C wirkt, so sollte sich dieser je nach der Größe der chemischen Anziehung entweder mit A oder mit B verbinden. Oder, was dasselbe bedeutet, es sollte durch den auf AB wirkenden Stoff C entweder B oder A ganz aus der ursprünglichen Verbindung verdrängt werden, der Vorgang sich also in das Schema AB + C = AC + B oder in das analoge Schema AB + C = BC + A bringen lassen501.
Diese Ansicht, daß die Affinität oder die chemische Verwandtschaft eine konstante, von den Umständen unabhängige Größe sei, wurde zuerst durch Berthollet erschüttert502. Nach ihm hängt das chemische Gleichgewicht nicht nur von der Affinität der aufeinander wirkenden Stoffe, sondern auch von den physikalischen Umständen und von dem Mengenverhältnis der Stoffe ab. Von Berthollets in der Hauptsache zutreffenden Ansichten gingen die vielen neueren Bemühungen aus, die Abhängigkeit von dem Mengenverhältnis zu ermitteln oder, wie man es wohl genannt hat, das Gesetz der Massenwirkung zu finden. Die Wege, die man hierbei einschlug, waren verschieden. Jellet suchte das Problem mit Hilfe polarimetrischer Untersuchungen zu lösen.
Wie die früheren Forscher, die sich mit dem Problem der Affinität beschäftigten, so ging auch Jellet von der Entstehung der Salze durch das Zusammentreten von Säuren und Basen aus. Bringt man zu einer Lösung, die zwei Basen, z. B. Kali und Natron, enthält, eine Säuremenge, die zur Neutralisation der beiden Basen nicht ausreicht, so erhebt sich die Frage, wie sich die Säure auf die beiden Basen verteilt. Von dem Fall, daß sich ein unlösliches Salz bildet, muß man hierbei absehen, da ein solches sofort nach seiner Entstehung aus dem Bereich der chemischen Wirkungen ausscheidet503. Es sei also angenommen, daß die beiden entstandenen Salze, sowie diejenigen Anteile der Basen, die nicht neutralisiert wurden, sämtlich in Lösung bleiben. Setzen wir z. B. dem Gemenge von Kali und Natron eine zur Neutralisation beider Basen nicht genügende Menge Salpetersäure zu, so wird sich nach kurzer Zeit der chemische Umsatz in der Art vollzogen haben, daß sich vier Stoffe in einem bestimmten Mengenverhältnis in der Lösung befinden. Diese Stoffe sind salpetersaures Kalium, salpetersaures Natrium, Kali und Natron. Wäre die ältere Vorstellung richtig, nach welcher der chemische Vorgang allein von der Affinität abhängen sollte, so müßte sich beim Zusatz der Säure zu dem Gemenge der Basen zunächst die stärkere Base mit soviel Säure verbinden, wie zur Bildung des betreffenden Salzes erforderlich ist. Erst beim weiteren Zusatz von Säure würde die Neutralisation der zweiten Base beginnen. Man war aber, und zwar insbesondere durch Berthollet, darauf aufmerksam geworden, daß neben der chemischen Anziehung auch die Massenwirkung eine Rolle spielt, und daß beispielsweise das Verhältnis, in dem sich eine Säure zwischen zwei Basen verteilt, von den Mengen der Basen abhängt. Ist die einem bestimmten Mengenverhältnis entsprechende Verteilung eingetreten, so sind die in chemischer Berührung befindlichen, gelösten Substanzen offenbar im Zustande des chemischen Gleichgewichts. Dieses würde auch obwalten, wenn man die vier Substanzen in dem für das chemische Gleichgewicht erforderlichen Verhältnis von vornherein in die Lösung gebracht hätte.
Um das Mengenverhältnis für den Zustand des chemischen Gleichgewichts zu ermitteln, experimentierte Jellet mit zwei Pflanzenbasen und mit Salzsäure. Als geeignete Pflanzenbasen (Alkaloide)504 wählte er Chinin und Brucin. Sie sind in Alkohol leicht löslich und bilden mit Salzsäure wohlcharakterisierte, gleichfalls in Alkohol lösliche Salze. Zur Bestimmung des Mengenverhältnisses, in dem sich die beiden Alkaloide und die Salzsäure im Zustande des chemischen Gleichgewichts befinden, diente die optische Untersuchung. Die Lösungen von Chinin und Brucin, die beide die Polarisationsebene links drehen, wurden gemischt und mit einer Menge Salzsäure versetzt, die zur Überführung der Basen in salzsaures Chinin und in salzsaures Brucin nicht ausreichte. Die Bestimmung des Mengenverhältnisses, das in der Lösung obwaltet, stützte sich auf die Tatsache, daß die Stoffe in gemeinsamer Lösung, wenn sie chemisch nicht aufeinander wirken, ihr Drehungsvermögen gegenseitig auch nicht beeinflussen. Hatte Jellet die Drehung eines Gemisches, in dem sich die vier Substanzen505 im chemischen Gleichgewicht befanden, ermittelt und verdünnte er dann die Lösung, so wurde die Drehung im genauen Verhältnis der Verdünnung kleiner. Jellet schloß daraus, daß das chemische Gleichgewicht durch die Verdünnung nicht geändert wird.
Ein Beispiel, wie man die Mengen der vier im chemischen Gleichgewicht stehenden, in der Lösung vorhandenen Substanzen findet, ist das folgende. Zu b1 Molekülen Chinin und b2 Molekülen Brucin habe man α Moleküle Salzsäure gefügt. Letztere verbindet sich mit Chinin und Brucin so, daß jedes Molekül der Basis sich mit einem Molekül Salzsäure vereinigt. Entstanden also x Moleküle salzsaures Chinin, so müssen sich α - x Moleküle salzsaures Brucin gebildet haben. Für die Mischung der vier Substanzen wird sich die beobachtete Gesamtdrehung r so zusammensetzen, daß r die Summe ist aus:
x multipliziert mit dem molekularen Drehungsvermögen des salzsauren Chinins.
α - x multipliziert mit dem molekularen Drehungsvermögen des salzsauren Brucins.
b1 - x multipliziert mit dem molekularen Drehungsvermögen des unverbundenen Chinins506.
b2 - [α - x] multipliziert mit dem molekularen Drehungsvermögen des unverbundenen Brucins507.
Die für r bestehende Gleichung, können wir kürzer schreiben:
r = x · DChi · HCl + (α - x)DBru · HCl + (b1 - x)DChi + (b2 - [α - x])DBru.
In diesem Ausdruck bedeutet D jedesmal das Drehungsvermögen der neben D vermerkten Verbindungen.
Aus der Gleichung läßt sich x, da alle übrigen Werte genau bestimmt sind oder polarimetrisch gemessen wurden, berechnen. Aus dem Wert für x erhält man die Mengen der in den Lösungen vorhandenen Substanzen gleichfalls durch Rechnung508. War die Lösung z. B. so zusammengesetzt, daß auf 100 Moleküle Chinin, 104 Moleküle Codëin und 70,7 Moleküle Salzsäure kamen, so erhielt man für x den Wert 42,7.
Ist der Wert für x gefunden, so sind damit auch die Mengen α - x, b1 - x und b2 - (α - x) der drei anderen in der Lösung enthaltenen Substanzen bekannt. Wurde in drei weiteren Beobachtungsreihen die Menge der Säure verändert, während man für die Basen dieselben Werte beibehielt, so erhielt man das in folgender Tabelle ausgedrückte Ergebnis:
b1 b2 α x
100 104 70,7 42,7
100 104 91,7 55,0
100 104 112,4 66,0
100 104 130,2 73
Es erhob sich jetzt die Frage, ob diese Werte für die vier in der Lösung im chemischen Gleichgewicht stehenden Substanzen eine gesetzmäßige Beziehung erkennen lassen. Nach der Gleichung auf S. 343 sind in der Lösung für den Fall des chemischen Gleichgewichts enthalten:
x Moleküle salzsaures Chinin (1)
α - x Moleküle salzsaures Brucin (2)
b1 - x Moleküle Chinin (3)
b2 - (α - x) Moleküle Brucin (4)
Aus diesen Werten bildete Jellet einen Quotienten von der Form ((1) · (4))/((2) · (3)) = (x[b2 - (α - x)])/((α - x)(b1 - x)).
Wurde dieser Quotient für die in den vier Beobachtungsreihen enthaltenen Werte berechnet, so ergab sich, daß er eine konstante Größe ist. Diese Gleichgewichtskonstante besaß für die Kombinationen von Chinin, Codëin und Brucin folgende Werte:
Chinin und Codein 2,03
Codëin und Brucin 1,58
Brucin und Chinin 0,32
Auf polarimetrischem Wege versuchte Jellet auch das Reaktionsvermögen einer starken Base, z. B. von Kaliumhydroxyd, mit dem Reaktionsvermögen einer organischen Base zu vergleichen. Fügte er z. B. Essigsäure zu einer Lösung der beiden Basen Kaliumhydroxyd und Strychnin, so trat eine Änderung des Drehungsvermögens erst ein, nachdem das Kaliumhydroxyd nahezu völlig von der Säure neutralisiert worden war. In dem Momente, in dem sich das Drehungsvermögen änderte, begann die Neutralisation des Strychnins. In dem Gemenge wird nämlich die Drehung der Polarisationsebene nur durch das Strychnin und durch das salzsaure Strychnin veranlaßt, die überdies ein verschieden großes Drehungsvermögen besitzen.
Jellet befaßte sich auch mit der Frage, ob das chemische Gleichgewicht als ein statisches oder ein dynamisches aufzufassen ist. Der Ausdruck statisches Gleichgewicht bedeutet, daß die in einer Lösung befindlichen Molekeln sich in ihrer Zusammensetzung nicht ändern, solange die Umstände dieselben bleiben. Beim dynamischen Gleichgewicht findet dagegen fortwährend Zerfall und Rückbildung statt. Diese Vorgänge müssen sich jedoch gegenseitig vollkommen ausgleichen, da sich das Verhältnis der in der Lösung befindlichen Substanzen, nachdem das Gleichgewicht eingetreten ist, nicht mehr ändert, solange die Bedingungen dieselben bleiben. Obgleich sich sowohl die statische wie die dynamische Auffassung mit den Tatsachen deckt, hielt Jellet letztere doch für wahrscheinlicher.
Jellets »chemisch-optische Untersuchungen« sind eins der hervorragendsten Beispiele für die Anwendung einer physikalischen Methode auf ein chemisches Problem. Den Einblick, den Jellet mit den Mitteln der Optik erreichen wollte, suchten andere Forscher durch thermochemische Untersuchungen zu gewinnen. Nachdem besonders Laplace und Lavoisier die bei chemischen Vorgängen frei werdende Wärme mit Hilfe des von ihnen geschaffenen Eiskalorimeters messen gelehrt hatten509, entwickelte sich die Vorstellung, daß die erzeugten Wärmemengen als ein Maß für die Affinität zu betrachten seien, während sie in Wahrheit nur ein Maß für die chemische Energie abgeben. Auch Hess510, der sich zuerst um die Entdeckung der Gesetze bemüht hat, nach denen sich die thermochemischen Vorgänge abspielen, ließ sich von jener Vorstellung leiten. Er glaubte, daß die genaue Wärmebestimmung ein relatives Maß für die chemische Affinität darbieten und zur Entdeckung ihrer Gesetze führen werde. Nun hängt aber Wärmetönung, d. h. die bei einem chemischen Umsatz entwickelte, in Wärmeeinheiten ausgedrückte Energie, nicht ausschließlich von der Affinität der eine Verbindung eingehenden Stoffe ab. Es geht vielmehr der Energieerzeugung ein Energieaufwand zur Lösung der vor dem Umsatz bestehenden Verbindungen parallel. Dieser Aufwand an Energie ist in gewissen Fällen sogar größer als die erzeugte Energie. In solchen Fällen wird die Wärmetönung sogar negativ, d. h. der chemische Umsatz erfolgt unter Absorption von Wärme. Ein Beispiel511 ist die Vereinigung von Jod und Wasserstoff zu Jodwasserstoff. Dieser Vorgang findet nicht unter Wärmeerzeugung, sondern unter beträchtlichem Verbrauch von Wärme statt. Ihre Erklärung findet die negative Wärmetönung in diesem Falle darin, daß die Affinität zwischen Jod und Wasserstoff geringer ist als die zwischen den Jodatomen und den Wasserstoffatomen bestehenden Affinitäten. Der Vorgang verläuft nämlich nicht nach der Gleichung H + J = HJ, sondern es findet ein Umsatz zwischen den Molekülen der Elemente statt:
HH + JJ = HJ + HJ
Um die Grundlagen für die Thermochemie zu schaffen, mußte Hess zunächst die Methoden für die Wärmemessung ausgestalten. Er tat dies, indem er ein für seine Zwecke geeignetes Kalorimeter herstellte und die gewonnenen Ergebnisse berechnen und vergleichen lehrte.
Die Einrichtung des von Hess konstruierten Kalorimeters wird durch nebenstehende Abbildung 53 erläutert. In dem Kasten, der zur Aufnahme des Wassers dient, das die erzeugte Wärme aufnehmen soll, befindet sich ein drehbarer Zylinder A. In diesen Zylinder schüttet man die eine von den Substanzen, die man aufeinander wirken lassen will, während die andere zunächst in die Gefäße (a, a) gebracht wird. Darauf wird der Zylinder verschlossen und der Kasten, in dem er sich befindet, mit Wasser gefüllt. Wird der Zylinder jetzt gedreht, so mischen sich die Stoffe, die Reaktion tritt ein und die infolgedessen frei werdende Wärme wird dem Wasser mitgeteilt. Damit die Wärme sich in dem Wasser rasch verteilt, ist der Zylinder an seiner äußeren Fläche mit einigen Schaufeln (b) versehen. Zwischen ihnen ragt das Thermometer durch den Deckel des Kastens in den Apparat hinein.
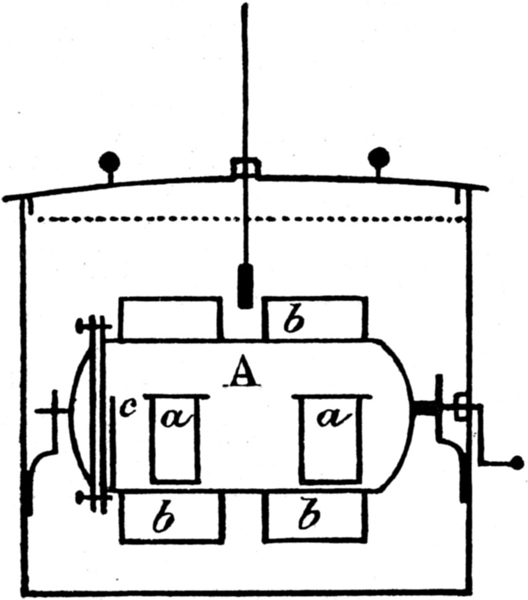
Abb. 53. Das von Hess benutzte Kalorimeter.
Um seinen Messungen die erforderliche Genauigkeit zu geben, zog Hess in Betracht, daß nicht nur das in den Kasten des Kalorimeters gefüllte Wasser, sondern auch der Apparat die bei der chemischen Reaktion erzeugte Wärme aufnimmt. Unter Berücksichtigung der Wärmekapazität und des Gewichtes des Kalorimeters ermittelte er den sogenannten Wasserwert seines 7500 g Wasser fassenden Apparates zu 309 g. Bei seinen Bestimmungen mußten für den mit 7500 g Wasser gefüllten Apparat also 7809 g Wasser in Ansatz gebracht werden. Ferner wurde in Betracht gezogen, daß auch die aufeinander reagierenden Substanzen einen Teil der erzeugten Wärme aufnehmen. Endlich wurden die gefundenen Werte für die untersuchten Stoffe auf das Molekulargewicht in Grammen bezogen.
Zur Erläuterung dieser für die thermochemische Untersuchung grundlegenden Methode diene folgendes Beispiel: In den Zylinder des Kalorimeters wurden abgewogene Mengen Schwefelsäure und Ammoniakflüssigkeit gebracht. Der Apparat enthielt 7500 g Wasser. Für den Apparat selbst und die beiden aufeinander wirkenden Substanzen waren 637 g als Wasserwert in Ansatz zu bringen. Die Summe war also 8137 g. Die Temperaturerhöhung betrug 5,52 Grad. Die Anzahl der entwickelten Grammkalorien belief sich somit auf 8137. 5,52 = 44919. Die angewandte Menge Schwefelsäure (H2SO4) betrug 92,5 g, entsprechend 75,5 g SO3. Rechnete man die gefundenen 44919 Kalorien auf 1 g SO3 um, so ergab sich, daß bei der Neutralisation von 1 g SO3 mit Ammoniak 595,8 Kalorien entwickelt werden.
Durch die Ausdehnung dieser Untersuchung auf Schwefelsäure von verschiedenem Wassergehalt fand Hess als Grundgesetz der Thermochemie, daß »die entwickelte Wärme konstant ist, mag die Verbindung direkt oder indirekt oder zu wiederholten Malen geschehen«. Hess erschloß dieses Gesetz, indem er die beim Neutralisieren von Ammoniak mit Schwefelsäure von verschiedener Konzentration erhaltenen Werte in folgender Weise übersichtlich zusammenstellte512:
Säure Durch Verbindung mit dem Wasser entwickelte Wärme Durch Verbindung mit Ammoniak entwickelte Wärme Summe
H2SO4 595,8 595,8
H2SO4 + H2O 77,8 518,9 596,7
H2SO4 + 2 H2O 116,7 480,5 597,2
H2SO4 + 5 H2O 446,2 155,6 601,8
Zur Erläuterung des von Hess gefundenen Gesetzes diene noch folgendes Beispiel: Verbrennt man eine bestimmte Menge Kohlenstoff (z. B. 12 g entsprechend dem Atomgewicht 12 des Kohlenstoffs) zu Kohlendioxyd (C + 2O = CO2), so entsteht die gleiche Wärmemenge (12 . 8080 Kal. = 96960 Kal.), die sich entwickelt, wenn man 12 g Kohlenstoff zunächst zu Kohlenmonoxyd (C + O = CO) und dieses dann zu Kohlendioxyd (CO + O = CO2) verbrennt.
Bei der Verbrennung von Kohlenmonoxyd zu Kohlendioxyd entwickeln sich auf 12 g Kohlenstoff bezogen 68080 Kalorien. Für die Umwandlung von Kohlenstoff in Kohlenmonoxyd ergibt sich somit aus dem Gesetz von Hess 96960 - 68080 = 28880 Kalorien, ein Wert, der sich direkt nicht messen läßt, da man die Verbrennung des Kohlenstoffs nicht so regeln kann, daß nur Kohlenmonoxyd entsteht.
Wie man später erkannte, stehen das von Hess entdeckte Gesetz von der Konstanz der Wärmesummen, sowie das schon von Lavoisier und Laplace aufgestellte Prinzip, daß zur Zerlegung einer Verbindung ebensoviel Wärme aufgewendet werden muß, wie bei ihrer Entstehung frei wird, in vollem Einklang mit dem Energieprinzip, das zu der Zeit, als Hess seine Ergebnisse veröffentlichte, noch nicht ausgesprochen war, wenn auch alles schon auf dieses allgemeinste Prinzip, aus dem man später alle anderen als Einzelfälle folgern konnte, hinzielte.
Nachdem das Energieprinzip gefunden war, bewegten sich denn auch die weiteren Untersuchungen nach der Richtung, die Übereinstimmung der thermochemischen Vorgänge mit dem Energieprinzip im einzelnen nachzuweisen. Um die weitere Entwicklung der kalorimetrischen Methoden haben sich besonders Favre und Silbermann513 verdient gemacht. Ihnen, wie dem Dänen J. Thomsen514, der seit 1853 die Thermochemie mit der mechanischen Wärmetheorie in die engste Verbindung brachte, ist eine große Anzahl von einzelnen Bestimmungen zu verdanken. Auch der französische Forscher Berthelot hat Hervorragendes auf diesem Gebiete geleistet.
Wie die mit dem Entstehen einer chemischen Verbindung verknüpfte Wärmetönung, so schien auch die durch Erhitzen eintretende Art des Zerfalles, die man Dissoziation genannt hat, geeignet, zur Lösung des Affinitätsproblemes beizutragen. Nach der mechanischen Wärmetheorie setzt sich der Wärmeinhalt einer Verbindung aus den Bewegungen der Moleküle und aus denjenigen Bewegungen zusammen, welche die Atome innerhalb der Moleküle vollziehen. Eine Zufuhr von Energie steigert die Intensitäten beider Bewegungen. Der auf die Atombewegung entfallende Anteil kann schließlich so groß werden, daß die Atomenergie die zwischen den Atomen wirkende chemische Anziehung übersteigt und daß infolgedessen Zerfall stattfindet. Diesen Vorgang hat man als Dissoziation515 bezeichnet. Mit dem Aufhören der Ursache, d. h. bei der Abkühlung, kehrt sich die Reaktion um, d. h. es findet eine Wiedervereinigung der Zerfallsprodukte statt.
Auf die Dissoziation wurde man besonders durch die Entdeckung der abnormen Dampfdichten aufmerksam. Nach der Avogadroschen Regel stehen Dampfdichte und Molekulargewicht bekanntlich in einer engen Beziehung, die nach Avogadros Annahme ihren Grund darin hat, daß gleiche Volumina gasförmiger Substanzen unter denselben physikalischen Bedingungen die gleiche Zahl von Molekülen enthalten. Aus der Dampfdichte einer Substanz läßt sich danach das relative Gewicht des Moleküls berechnen. Ist das letztere auf anderem Wege bekannt oder wahrscheinlich geworden, so bietet umgekehrt die Bestimmung der Dampfdichte ein Mittel, um das Molekulargewicht auf seine Richtigkeit zu prüfen. Nun ergab sich für Salmiak, daß seine Dampfdichte nicht der dieser Verbindung zugeschriebenen Formel NH4Cl entspricht. Die Dampfdichte des Salmiaks erwies sich fast um die Hälfte kleiner als die aus der Formel berechnete oder, was ja dasselbe bedeutet, der Salmiakdampf nahm etwa das Doppelte des Volumens ein, das ihm auf Grund der Avogadroschen Regel zukam. Wollte man an der Richtigkeit dieser Regel festhalten, so mußte man annehmen, daß sich das Salmiakmolekül beim Erhitzen in zwei Moleküle, entsprechend der Gleichung
NH4Cl = NH3 + HCl,
spaltet.
Daß tatsächlich eine Dissoziation des Salmiaks in diesem Sinne stattfindet, hat man aus dem physikalischen Verhalten der dissoziierten Verbindung geschlossen. Läßt man sie nämlich im dissoziierten Zustande durch einen porösen Stoff diffundieren, so findet dabei nach den bekannten Gesetzen516 der Diffusion eine teilweise Trennung der Zerfallsprodukte statt.
Mit den Erscheinungen und mit der Theorie der Dissoziation hat sich besonders Horstmann beschäftigt517. Als das Eigentümliche der Dissoziationserscheinungen hob er hervor, daß die Dissoziation sich nur über einen Teil der diesem Vorgange unterworfenen Substanz erstreckt, obgleich die Substanz in allen ihren Teilen den gleichen Einflüssen unterworfen ist. Die abnorme Verminderung der Dichte oder, was ja dasselbe ist, die abnorme Zunahme des Volumens tritt nämlich nicht bei einer bestimmten Temperatur plötzlich ein, sondern sie vollzieht sich allmählich, bis die Dissoziation beendet ist oder einen gewissen Maximalwert erreicht hat. Von diesem Augenblicke an nimmt das Volumen bei weiterer Temperatursteigerung wieder in normaler Weise, d. h. in Übereinstimmung mit dem Gesetze zu, nach dem sich die Ausdehnung regelt, welche die Gase beim Erhitzen erfahren. Der Grad der Dissoziation hängt von den jeweilig vorhandenen Umständen, wie der Temperatur, dem Druck, den Mengen der in chemischer Wechselwirkung stehenden Stoffe usw. ab. In dem von Horstmann besonders untersuchten Falle befinden sich also NH3, HCl und noch nicht dissoziiertes NH4Cl in einem ähnlichen, von den genannten Umständen abhängenden Gleichgewichtszustande wie die Säure und die beiden Basen in dem von Jellet mit dem Polarimeter untersuchten Falle518. Wie Thomsen das Gebiet der Wärmetönung, so suchte Horstmann die Erscheinungen der Dissoziation vom Standpunkte der mechanischen Wärmetheorie verständlich zu machen. Er tat dies, indem er den stationären Grenzzustand, den ein in sich abgeschlossenes System von Molekülen bei der Dissoziation erkennen läßt, als ein Analogon jenes allgemeinen Gesetzes betrachtete, das Clausius in den Ausdruck kleidete: Die Entropie der Welt strebt einem Maximum zu.
Einen sehr wertvollen Beitrag zur Theorie der Dissoziation lieferte zu Beginn der siebziger Jahre der schwedische Forscher Guldberg519. Er zeigte, daß das Dissoziationsphänomen nur ein besonderer Fall von Zersetzung der chemischen Verbindungen ist, und daß sich die Theorie der Dissoziation aus den allgemeinen Gesetzen der chemischen Verbindungen herleiten läßt. Unter den Zersetzungsarten bildet die Dissoziation nämlich den besonderen Fall, daß zwei Stoffe gleichzeitig und teilweise aus einer Verbindung in dem Verhältnis austreten, in dem sie in der Verbindung enthalten sind. Dann behält der Rest der Verbindung seine konstante Zusammensetzung. In dem typischen Beispiel, das der Salmiak (NH4Cl) bietet, treten gleichzeitig Ammoniak (NH3) und Salzsäure (HCl) zu einem Teil aus der Verbindung aus, und der unzersetzte Rest, der seine Zusammensetzung nicht verändert hat, ist Salmiak.
Zunächst hatte man das Dissoziationsproblem nur für die nach festen Verhältnissen zusammengesetzten chemischen Verbindungen ins Auge gefaßt. Guldberg dehnte den Begriff auf die von ihm als unbestimmte chemische Verbindungen bezeichneten Substanzen aus. Eine solche Verbindung ist z. B. gesättigte Salzlösung. Wird sie verdampft, so tritt gleichzeitig Wasser in Dampfform und Salz in fester Form aus, während die zurückbleibende Salzlösung ihre Zusammensetzung beibehält.
Der für den Verlauf der Dissoziation charakteristische Wert ist nach Guldberg diejenige Temperatur, bei der sie ihren Anfang nimmt. Gewöhnlich bestimmt man diese Temperatur für den Druck einer Atmosphäre. Bei geringerem oder stärkerem Druck gelangt man zu anderen Werten. Der Dissoziationsgrad, d. h. der Betrag der Zersetzung, ist also sowohl von der Temperatur als vom Druck abhängig. In dem Augenblicke, in dem die Dissoziation beginnt, können offenbar gleichzeitig unter demselben Druck und bei derselben Temperatur sowohl die Verbindung wie die Bestandteile, die sich von ihr abzulösen streben, bestehen. Unmittelbar vor dem Beginn der Dissoziation ist der Druck, den diese Bestandteile ausüben gleich Null. Mit der Steigerung der Temperatur wächst auch der Druck. Letzterer ist eine Funktion der Temperatur, was sich durch die Gleichung p = φ(t) ausdrücken läßt. Für den Wert p = 0 ergibt diese Gleichung die Temperatur, bei welcher die Dissoziation gerade einsetzt. Befinden sich die dissoziierten Substanzen und der Rest der noch nicht veränderten Verbindung in einem abgeschlossenen Raume und vergrößert man diesen, während man die Temperatur konstant erhält, so wird die Spannung sich verringern, und die Verbindung wird sich weiter dissoziieren, bis die Spannung wieder den der Temperatur entsprechenden Wert erreicht hat. Wird dagegen bei konstanter Temperatur der Raum verringert, so wächst die Spannung, und von den dissoziierten Substanzen wird eine solche Menge wieder vereinigt, bis die Spannung den der Temperatur entsprechenden Wert erreicht hat.
Den Zusammenhang der während der Dissoziation zwischen Druck und Temperatur besteht, hat Guldberg theoretisch abgeleitet, indem er von der Wärmetönung ausgeht, die mit der Bildung der Verbindung parallel läuft. Eine Bestätigung der wichtigen von Guldberg520 erhaltenen Formel hat später521 van't Hoff geliefert522.
Die zuletzt betrachteten Untersuchungen hatten es mit den Beziehungen zwischen chemischer Energie und Wärme zu tun. Es gibt aber auch Vorgänge, bei denen die chemische Energie sich in eine andere Energieform und zwar in Elektrizität umwandelt. Hierauf beruht die Wirkung der galvanischen Elemente. Von den in ihnen stattfindenden thermodynamischen Vorgängen soll jedoch an späterer Stelle die Rede sein523.
Gelegentlich der chemisch-optischen und der thermodynamischen Untersuchungen hatte sich die Aufmerksamkeit auch auf die Zeit gerichtet, welche die chemischen Vorgänge für ihren Ablauf beanspruchen. Auch in diesem Falle knüpfte man an das Verhalten der Säuren zu den Basen an. Schon Wenzel524, der als einer der ersten die Prinzipien der Mechanik auf chemische Probleme anwandte, stellte Versuche über die Reaktionsgeschwindigkeit an. Er brachte Metallstücke von gleicher Oberfläche in Säuren von verschiedener Konzentration und beobachtete, in welcher Zeit gleich große Mengen Metall gelöst wurden. Das Ergebnis dieser Versuche sprach Wenzel folgendermaßen aus: »Wenn eine Säure in einer Stunde ein bestimmtes Gewicht Zink oder Kupfer auflöst, so braucht eine halb so starke Säure zwei Stunden dazu. Voraussetzung ist, daß die Temperaturen und die Oberflächen in beiden Fällen einander gleich bleiben«. Auch Berthollet hat dieses Prinzip, daß die Wirkung der wirkenden Masse proportional sei, ausgesprochen. Zum Gegenstande eingehender Untersuchung wurde es erst 1850 durch Wilhelmy gemacht525.
Wie Jellet zur Ermittlung des chemischen Gleichgewichts526, so bediente sich auch Wilhelmy für seine Zwecke der polarimetrischen Methode. Ferner vermied er die Anwendung eines festen Körpers. Wenzels Methode war nämlich, so einfach sie auf den ersten Blick erscheint, sehr ungenau, weil sich die Oberfläche des Metalles unter der Einwirkung der Säure fortwährend ändert. Von solchen Nebenumständen ist man unbeeinflußt, wenn man die Substanzen in Lösung anwendet. Wilhelmy löste deshalb Rohrzucker, der die Polarisationsebene nach rechts dreht, in Wasser und setzte eine Säure (z. B. Salpetersäure) hinzu. Infolge der Einwirkung der Säure, deren Menge dabei ungeändert bleibt, verwandelt sich der Rohrzucker unter Aufnahme von Wasser in Invertzucker:
C12H22O11 + H2O = 2 C6H12O6.
Die Umwandlung (Inversion) verläuft ziemlich langsam. Auch läßt sich für jeden Augenblick die Menge des noch nicht invertierten Zuckers aus dem jeweiligen Wert, den die Drehung der Polarisationsebene besitzt, angeben. Man konnte daher auch bei den zahlreichen späteren, über Massenwirkung und Reaktionsgeschwindigkeit angestellten Untersuchungen kaum eine bessere Methode finden als diejenige, die Wilhelmy mit so großem Geschick und Glück anwandte.
Das Verfahren, durch das Wilhelmy zur Entdeckung des Gesetzes der Reaktionsgeschwindigkeit geführt wurde, bestand darin, daß er zunächst an eine bestimmte Voraussetzung Überlegungen anknüpfte, diese mathematisch formulierte und endlich nachwies, daß die Messungsergebnisse der abgeleiteten Formel entsprechen. Bei der chemischen oder Reaktionsgeschwindigkeit handelt es sich nicht um Geschwindigkeit im Sinne der Mechanik, sondern um die in der Zeiteinheit umgewandelte Stoffmenge. Es werde z. B. in einer bestimmten Zeit (in der Minute) stets a = 1/10 des vorhandenen Stoffes umgewandelt. Dann ergibt sich für den Ablauf der Reaktion folgendes:
Zeit anfangs vorhanden umgesetzt
während des 1. Zeitteilchens 1 a
" " 2. " 1-a (1-a)a
" " 3. " 1-a-(1-a)a = (1-a)2....(1-a)2a
" " 4. " (1-a)2-(1-a)2a = (1-a)3....(1-a)3a
Nach Ablauf der Zeit t würde die noch vorhandene Menge sich also auf (1- a)t belaufen. Will man dem Umstande Rechnung tragen, daß die Verhältnisse sich nicht sprungweise von Zeitteilchen zu Zeitteilchen, sondern daß sie sich stetig ändern, so muß man die Zeitteilchen als sehr klein (der Grenze 0 sich nähernd) und ihre Zahl entsprechend groß (der Grenze ∞ sich nähernd) ansehen. Nähert sich das einzelne Zeitteilchen der Null, so tut das auch die umgewandelte Menge. Der Ausdruck (1-a)t nimmt also, wenn wir uns der infinitesimalen Betrachtungsweise bedienen, die Form (1 - 0)∞ an. Löst man diesen Ausdruck mit den Hilfsmitteln der Differentialrechnung, so ergibt sich für a der Wert:
a = 1/t l 1/(1 - x)
In diesem Ausdruck ist x die in der Zeit t (in Minuten) umgewandelte, 1 - x also die nach Ablauf der Zeit t noch vorhandene Menge527.
Es wird also in jedem Zeitteilchen ein konstanter Bruchteil der Verbindung umgesetzt, oder die Wirkung ist stets der wirkenden Masse proportional. Daß dieses zuerst mehr vermutete als sicher nachgewiesene Gesetz tatsächlich gültig ist, hat Wilhelmy durch folgende experimentelle Prüfung nachgewiesen. Er mischte die Zuckerlösung mit der Säure. Der Drehungswinkel betrug vor der Mischung 46°,75. Nach Ablauf von 15 Minuten betrug er nur noch 43°,75. Für diesen Wert berechnet sich log 1/(1 - x) zu 0,0204 und 1/t log 1/(1 - x) = 0,0013528.
Wurde von 15 zu 15 Minuten gemessen und danach jedesmal a ermittelt, so ergab sich folgende Tabelle:
t (in Minuten); Drehung; log 1/(1 - x); 1/t log 1/(1 - x)
15 43°,75 0,0204 0,0013
30 41° 0,0399 0,0013
45 38°,25 0,0605 0,0013
60 35°,75 0,0799 0,0013
75 33°,25 0,1003 0,0013
Der Wert 1/t log 1/(1 - x), den wir für a abgeleitet haben, läßt also eine konstante Beziehung zwischen der Zeit t und der in dieser Zeit umgewandelten Menge x erkennen. Denn 1/t log 1/(1 - x) ergab für alle untersuchten Einzelfälle der experimentellen Untersuchung stets denselben Wert 0,0013. Erst in der 5. Dezimale traten Abweichungen auf, die innerhalb der Grenzen der Beobachtungsfehler lagen.
Wilhelmy kam also zu dem Gesamtergebnis, daß das Massenwirkungsgesetz, das man zuerst aus rohen Versuchen und ohne Rücksicht auf die Kontinuität des Vorganges abgeleitet hatte, für die von ihm untersuchten chemischen Vorgänge und mit Rücksicht darauf, daß sich die Verhältnisse in der Natur nicht sprungweise, sondern kontinuierlich ändern, streng gültig ist.
Da wir log 1/(1 - x) durch die Anzahl der verflossenen Zeiteinheiten (Minuten) dividierten, um zu a = 1/t log 1/(1 - x) zu gelangen, so stellt a das Maß der Reaktionsgeschwindigkeit vor529.
Wilhelmys Arbeit wurde zunächst kaum beachtet. Man war auf dem Gebiete der Chemie um die Mitte des 19. Jahrhunderts so ausschließlich mit dem Einzelstudium und mit der Gruppierung der sich in ungeheurer Fülle aufdrängenden organischen Verbindungen beschäftigt, daß für Untersuchungen allgemeinerer Art das Interesse nur gering war. Es dauerte länger als ein Jahrzehnt, bis die Untersuchung des Ablaufs der chemischen Umsetzungen besonders durch Berthelot und durch Guldberg und Waage wieder aufgenommen wurde, um in der neuesten Phase der Entwicklung der allgemeinen und der physikalischen Chemie, im Mittelpunkte des Interesses zu stehen.
Während Jellet und Wilhelmy sich zur Untersuchung des chemischen Gleichgewichts einer physikalischen Methode bedienten, verfolgte Berthelot das gleiche Problem auf chemischem Wege. An Stelle des von Jellet benutzten polaristrobometrischen Verfahrens trat bei Berthelot die seit der Zeit Gay-Lussacs emporgeblühte, für die quantitative Bestimmung in der Lösung befindlicher Stoffe so vorzüglich geeignete maßanalytische oder Titriermethode. Im übrigen stellten sich beide Forscher das gleiche Problem, nämlich den zwischen Basen und Säuren stattfindenden Reaktionsverlauf in bezug auf seine Geschwindigkeit und das resultierende chemische Gleichgewicht zu erforschen. Berthelot wählte für seine Untersuchung die der Salzbildung ganz entsprechende Entstehung der zusammengesetzten Äther530. Sein Verfahren bestand darin, daß er die Stoffe, deren wechselseitige Wirkung er ermitteln wollte, in zugeschmolzenen Röhren längere oder kürzere Zeit erhitzte. Die erhaltenen Produkte wurden analysiert und daraus die Ergebnisse der Umsetzung berechnet. Zu den einfachsten und von Berthelot am genauesten untersuchten Vorgängen dieser Art gehört die Bildung von Essigsäureäther aus Essigsäure und Alkohol. Sie erfolgt nach der Gleichung:
C2H5OH + CH3COOH = CH3COO.C2H5 + H2O
Den Essigsäureäther betrachtete Berthelot gewissermaßen als ein Salz der Essigsäure, in dem sich an Stelle des Metalls ein Kohlenwasserstoffrest (C2H5) befindet. Die vier Stoffe, die für den Umsatz in Betracht kommen, nämlich Alkohol, Säure, Äther und Wasser, stehen in so festen quantitativen Beziehungen, daß man letztere alle aus der Kenntnis des Gewichtes eines einzelnen Stoffes ableiten kann:
C2H5OH + CH3COOH = CH3COOC2H5 + H2O
46 Gewichtst. + 60 Gewichtst. = 88 Gewichtst. + 18 Gewichtst.
Es genügt also, die Säure vor und nach dem Umsatz maßanalytisch zu bestimmen, um zu erfahren, wieviel Äther entstanden ist. Die Menge der verbrauchten Säure ist nämlich der Menge des entstandenen Äthers proportional. Angenommen, man habe 46 Gewichtsteile Alkohol mit 60 Gewichtsteilen Säure erhitzt und nach Beendigung des Prozesses 30 Gewichtst. Säure in dem Gemisch gefunden, so haben sich 44 Gewichtst. Äther gebildet. Ein völliger Umsatz, wie ihn die Gleichung angibt, findet nämlich nicht statt. Es ist das eins der wichtigsten Ergebnisse der Untersuchung. Der Umsatz geht vielmehr nur unvollständig und allmählich vor sich. Er verlangsamt sich immer mehr. Es ist, als ob die Menge des Äthers, die sich unter bestimmten Bedingungen bildet, einer festen Grenze zustrebt. Das Ergebnis ist ein Gleichgewichtszustand, der sich in einem aus Alkohol, Säure, Äther und Wasser bestehenden System herausbildet. Die Bedingungen, von denen dieser Zustand abhängt, sind teils physikalische, teils chemische. Unter den physikalischen stehen Temperatur und Druck, unter den chemischen die besondere Eigenart der aufeinander reagierenden Stoffe und ihr Massenverhältnis an erster Stelle. Berthelot untersuchte den Einfluß dieser Bedingungen, indem er eine Bedingung allein abänderte, während die übrigen sich gleich blieben. So ergab sich, daß eine Erhöhung der Temperatur die Ätherbildung und auch ihre Umkehrung, nämlich die Zersetzung von Äther durch Wasser beschleunigte. Von weit geringerem Einfluß, was den Verlauf der Reaktion betrifft, erwies sich der auf flüssige Systeme ausgeübte Druck. Dieser Einfluß war so gering, daß er vernachlässigt werden konnte.
Was die Massenwirkung anbelangt, so zeigte sich die Wirkung des Wassers darin, daß das Wasser die Reaktionsgeschwindigkeit verlangsamt und die oben erwähnte Grenze für die Menge des entstehenden Äthers herabsetzt. Je verdünnter der Alkohol und die Essigsäure sind, die in Wechselwirkung treten, um so unvollständiger ist also der Umsatz. Ganz anders verläuft, wie Berthelot hervorhob, die Reaktion bei der eigentlichen Salzbildung. Hier übt die Verdünnung keinen wesentlichen Einfluß aus. Der Umsatz ist vielmehr, auch wenn verdünnte Lösungen von Basis und Säure aufeinander wirken, ein rascher und vollständiger. Daß die Ätherbildung viel Zeit erfordert und nur bis zu einer bestimmten Grenze fortschreitet, schreibt Berthelot zwei Umständen zu, die erst bei der Weiterentwicklung der allgemeinen Chemie in ihrer vollen Bedeutung erkannt wurden. Es ist das einmal der Umstand, daß mit der Einwirkung von Säure auf Alkohol nur eine geringe Wärmeentwicklung verbunden ist. Ferner spielt hier eine Rolle, daß die Alkohole und die Äther keine Elektrolyte sind.
Von besonderer Wichtigkeit war die schon von Berthollet531 erörterte Frage, welchen Einfluß es hat, wenn ein Stoff bei seiner Bildung sofort aus dem Gleichgewichtssystem entfernt wird, sei es weil er unlöslich, sei es weil er flüchtig ist. Berthelot entschied diese Frage, indem er dafür sorgte, daß dem System Alkohol-Säure: Äther-Wasser das Wasser sogleich bei seinem Auftreten entzogen wurde. Er erreichte dies, indem er einen Alkohol und eine Säure wählte, die ebenso wie der entstehende Äther bei einer über 100° liegenden Temperatur beständig sind. In einem Falle ging der Prozeß bei einer Temperatur von 200° vor sich, ohne daß diese Temperatur eine Zersetzung oder Verflüchtigung der Komponenten oder des daraus entstandenen Äthers herbeiführte; dabei fand ein vollständiger Umsatz von Alkohol und Säure zu Äther statt532. Es zeigte sich also, daß das Wasser, das in diesem Falle gleich entfernt wurde, beim gewöhnlichen Ablauf der Reaktion die Ursache der Grenzbildung ist.
Berthollet war der erste, der die chemischen Vorgänge in seiner chemischen Statik auf mechanische Prinzipien zurückzuführen versucht hatte. Es war ihm aber noch nicht möglich gewesen, seine Theorien auf ein genügendes Tatsachenmaterial zu stützen. Es blieb das einer späteren Generation von Forschern vorbehalten, unter denen Jellet, Berthelot, van't Hoff, Guldberg und Waage in erster Linie zu nennen sind. Die gemeinsamen Untersuchungen der beiden zuletzt genannten Forscher schlossen sich an diejenigen Berthelots unmittelbar an. Es war eine das Allgemeine aus der Fülle der Einzelerscheinungen abstrahierende Wissenschaft, die aus diesen Forschungen erwuchs. Diese ganz neue, aus dem Studium der organischen Verbindungen erwachsene Mechanik ist, wie Berthelot sich ausdrückt, viel feiner und viel entwickelter als die Mechanik der gewöhnlichen Vorgänge der anorganischen Chemie. Sie untersucht nicht nur die Erscheinungen nach der Beendigung einer Reaktion, sondern auch die Reihe der Zustände, die vorangehen. Es handelt sich also um eine ganz neue Art der Beobachtung, um eine Chemie der Zeit. Zu einem gewissen Abschluß kamen diese Untersuchungen dadurch, daß Guldberg und Waage, van't Hoff und andere Forscher die Grundgesetze der chemischen Statik und Dynamik entwickelten.
Die ersten, die an die soeben geschilderten Ergebnisse Berthelots in gemeinsamer Untersuchung anknüpften, waren die genannten norwegischen Forscher, der Chemiker Waage und der Mathematiker Guldberg533.
Guldberg und Waage wurden von der Vorstellung geleitet, daß der Gleichgewichtszustand, der bei chemischen Prozessen zwischen den auf einander reagierenden Bestandteilen eintritt, kein statischer, sondern vielmehr ein dynamischer oder beweglicher sei, wie es schon Jellet bei seiner für dieses Gebiet grundlegenden Untersuchung angenommen hatte534.
Man betrachte z. B. den Fall, daß zwei Stoffe A und B in zwei neue Stoffe A1 und B1 umgesetzt werden, während gleichzeitig eine Rückbildung der ursprünglichen Stoffe A und B aus A1 und B1 stattfindet. In diesem Falle herrscht offenbar der Zustand des beweglichen Gleichgewichts, wenn in der Zeiteinheit die Neubildung und die Rückbildung gleich groß sind, der in die Erscheinung tretende, gesamte Umsatz also gleich Null ist. Anders ausgedrückt, heben sich die der Neubildung und der Rückbildung entsprechenden Reaktionsgeschwindigkeiten gegenseitig auf. Die totale Reaktionsgeschwindigkeit V in der für die chemische Kinetik geltenden Gleichung
V = v - v1
nimmt somit den Wert 0 an, und wir erhalten das Grundgesetz der chemischen Statik unter der Formel:
v - v1 = 0.
Ein Beispiel dieser Art, das Guldberg und Waage535 genauer untersuchten, ist die zwischen Bariumsulfat und Kaliumkarbonat stattfindende Wechselzersetzung:
BaSO4 + K2CO3 = BaCO3 + K2SO4
A + B = A1 + B1.
Hier sind A und A1 unlösliche Verbindungen. Eine Vermehrung ihrer Massen ist nur von sehr geringer Wirkung. In Übereinstimmung mit der Theorie ergaben die Beobachtungen Gleichgewicht, wenn die löslichen Stoffe B und B1 in einem konstanten Verhältnis (4 : 1) stehen536.
Der Begriff der in eine chemische Reaktion eintretenden Masse, von dem Berthollet im Beginn des 19. Jahrhunderts ausging, wurde von Guldberg und Waage genauer bestimmt, indem diese Forscher das Verhältnis der Menge zum Volumen in Betracht zogen. Auf diese Weise erschien die Wirkung der Massen mit der Wirkung des Volumens verknüpft. Nach Guldberg und Waage ist die Wirkung der Massen dem Produkt der Massen, nachdem jede in eine bestimmte Potenz erhoben ist, direkt proportional. Verteilen sich aber dieselben Massen der wirkenden Stoffe auf verschiedene Volumina, so ist die Wirkung dieser Massen dem Volumen umgekehrt proportional. Die in der Volumeinheit des in Reaktion befindlichen Systems vorhandene Masse erhielt die Bezeichnung aktive Masse, ein Begriff, der mit demjenigen der Konzentration zusammenfällt.
Die Abhängigkeit des chemischen Gleichgewichts von der Konzentration machte van't Hoff im Jahre 1885 zum Gegenstande einer für die neuere Entwicklung der physikalischen Chemie sehr wichtigen Untersuchung537.
Van't Hoff knüpfte einerseits an Guldberg und Waage, andererseits an die auf dem Gebiete der Pflanzenphysiologie entstandenen osmotischen Untersuchungen eines Pfeffer, Traube und de Vries an. Wir haben an anderer Stelle das Eindringen in das Gebiet der osmotischen Erscheinungen von den ersten Schritten an verfolgt538. Dutrochet hatte die Osmose zu einer mechanischen Erklärung der Vegetationserscheinungen zu verwerten gesucht539. Später erkannte man, daß das lebende Protoplasma in hohem Grade die Eigenschaft besitzt, dem Durchgang gelöster Stoffe zu widerstehen und dadurch einen osmotischen Druck zu erzeugen. Auf diesem osmotischen Druck beruht z. B. der Turgor oder das Prallsein des frischen Blattes. Läßt der Turgor infolge äußerer Einflüsse (Frost, Wasserentziehung) nach, so wird das Blatt schlaff.
Um die in den lebenden Zellen wirkenden osmotischen Kräfte genauer kennen zu lernen, hatten die Pflanzenphysiologen sogenannte künstliche Zellen d. h. Membrane hergestellt, die in ihrem osmotischen Verhalten dem Plasmaschlauch sehr ähnlich sind. Eine derartige künstliche Membran erhält man z. B., wenn man nach dem Vorgange von Traube Kupfervitriol auf eine Lösung von gelbem Blutlaugensalz wirken läßt540. Um eine für Versuchszwecke geeignete Anordnung zu erhalten, füllt man eine poröse Tonzelle mit Kupfervitriollösung und taucht sie in eine Lösung von gelbem Blutlaugensalz. Die Membran bildet sich dann innerhalb der porösen Tonmasse und ist auf diese Weise am besten gegen ein Zerreißen geschützt. Einer derartigen Vorrichtung bediente sich der Pflanzenphysiologe Pfeffer541 und nach ihm zum Studium des chemisch-physikalischen Verhaltens gelöster Stoffe van't Hoff.
Die nebenstehende Abbildung 54 zeigt uns die Einrichtung des von Pfeffer benutzten Apparates. z ist die poröse Tonzelle, in der sich die Niederschlagsmembran gebildet hat. v und t sind eingekittete Glaszylinder. Mit t ist das Quecksilbermanometer m verbunden, das den osmotischen Druck zu messen gestattet.
Füllt man in die Zelle z eine 1%ige Zuckerlösung und stellt sie in reines Wasser, so äußert sich die Osmose darin, daß das Wasser in die Zelle hineinströmt, während der Zucker nicht heraustritt. Infolgedessen nimmt der Druck im Innern der Zelle und in dem mit ihr verbundenen Manometer zu, bis die Quecksilbersäule die Höhe von etwas über 50 cm erreicht hat. In den Pflanzenzellen machen sich osmotische Druckkräfte von 10 und mehr Atmosphären geltend.
Unter Verwertung der von Pfeffer mit diesem Apparat gewonnenen Resultate machte van't Hoff darauf aufmerksam, daß das von Boyle und Mariotte für die Gase nachgewiesene Gesetz der Proportionalität zwischen Druck und Dichte auch für die gelösten Stoffe gilt. Man muß nur berücksichtigen, daß der Dichtigkeit des Gases die Konzentration der Lösung entspricht.
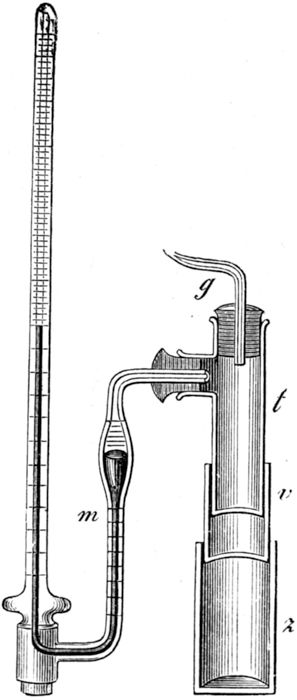
Abb. 54. Pfeffers Osmometer.
Die Gültigkeit des Boyleschen Gesetzes für den gelösten Zustand ging aus folgenden Versuchsergebnissen hervor: Bezeichnet C die Konzentration einer Zuckerlösung und P den bei mittlerer Temperatur von dieser Lösung ausgeübten, mit dem Quecksilbermanometer gemessenen, osmotischen Druck, so erhält man:
C P P/C
1,00% 535 mm 535
2,00% 1016 mm 508
4,00% 2082 mm 521
6,00% 3075 mm 513
Aus der genügenden Konstanz des Quotienten P/C ersieht man, daß der Druck sich proportional zur Konzentration ändert. Der gelöste Stoff übt somit ganz wie ein gasförmiger einen Druck auf die Wände des Gefäßes aus, in das er eingeschlossen ist.
Gilt für den gelösten Zustand das Gesetz von Boyle, nach dem sich das Verhältnis von Druck und Volumen für die Gase regelt, so ließ sich vermuten, daß die Lösungen auch dem zweiten fundamentalen Gesetze der Aëromechanik folgen, das den Namen Gay-Lussacs trägt.
Es gelang van't Hoff die Gültigkeit des Gay-Lussacschen Gesetzes für den gelösten Zustand aus den Prinzipien der Thermodynamik abzuleiten und zu zeigen, daß die Versuchsergebnisse das theoretisch gewonnene Resultat bekräftigen. Der osmotische Druck ist danach proportional der absoluten Temperatur, wenn sich die Konzentration der Lösung nicht ändert. Daß eine Erhöhung der Temperatur den osmotischen Druck vergrößert, hatte übrigens schon Pfeffer beobachtet.
Wie für den gasförmigen Zustand, so lassen sich auch für die Lösungen die Gesetze von Boyle und von Gay-Lussac in die bekannte Formel542
P . V = (P0 V0 / 273) . T = RT
zusammenfassen. In dieser Formel bedeutet P den Druck, V das Volumen, beziehungsweise die Konzentration, T die absolute Temperatur (273 + t) und R die für eine gegebene Gasmenge konstante Größe
P0 V0 / 273.
Die zur schärferen Prüfung der Gesetze Boyles und Gay-Lussacs unternommenen Untersuchungen hatten ergeben, daß diese Gesetze keine absolute Gültigkeit besitzen, sondern Grenz- oder Annäherungsgesetze sind. Sie gelten genau genommen nur für einen idealen Gaszustand, bei dem die Moleküle keine Wirkung aufeinander ausüben. Das gleiche gilt für den gelösten Zustand. Sobald die Konzentration so groß wird, daß die gegenseitige Wirkung der Moleküle eine Rolle spielt, machen sich Abweichungen von den für den verdünnten Zustand geltenden Gesetzen bemerkbar. In diesem Sinne kann man mit van't Hoff von einer »idealen Lösung« als von einem Grenzzustande sprechen, dem sich die Lösungen beim Verdünnen mehr und mehr nähern, ohne ihn zu erreichen. Beide Grenzzustände, sowohl der für den gasförmigen als derjenige für den gelösten Zustand liegen nämlich nach mathematischer Ausdrucksweise im Unendlichen.
An die Ausdehnung der Gasgesetze auf gelöste Stoffe schloß sich der Nachweis, daß für letztere auch die Avogadrosche Regel gilt, mit einem Wort, daß zwischen Gasen und Lösungen ein völliger Parallelismus besteht.
Um die Gültigkeit der Avogadroschen Regel für den gelösten Zustand nachzuweisen, ging van't Hoff von der Formel
PV = RT
aus, unter der sich die Gesetze von Boyle und von Gay-Lussac zusammenfassen lassen. In dieser Formel ist, wie oben dargetan R allein konstant. Wir wollen R die Gasinvariante nennen und der Gleichung die Form
R = PV/T
geben. Wählt man molekulare Mengen für die verschiedenen Gase, z. B. für Wasserstoff 2, für Kohlendioxyd 44, für Ammoniak 17 usw. (entsprechend den Formeln H2, CO2, NH3), so erhält R, da nach der Regel Avogadros molekulare Mengen der gasförmigen Stoffe bei gleichem Druck und gleicher Temperatur den gleichen Raum einnehmen, stets denselben Wert. Angenommen es befinde sich die molekulare Menge eines Gases in Kilogrammen im Kubikmeter, so erhält R den Wert 845,05.
Hat man an Stelle der Gase verdünnte Lösungen, für die ja, wie wir oben sahen, auch die Formel
R = PV/T
gilt, so erhält R gleichfalls denselben Wert, wenn es sich um molekulare Mengen der gelösten Stoffe handelt. Den Nachweis, daß Avogadros Gesetz auch für Lösungen gilt, führte van't Hoff wieder an den Versuchsergebnissen Pfeffers543. Aus den Beobachtungen dieses Forschers berechnet sich die Konstante R für eine 1%ige Zuckerlösung, in der sich ein Grammolekül Rohrzucker (C12H22O11 = 342) befindet, zu 842. In diesem Falle stimmt also die für den osmotischen Druck gefundene Konstante R mit der Gaskonstanten soweit überein, als sich dies im Hinblick auf die Versuchsfehler erwarten läßt. Der osmotische Druck des gelösten Rohrzuckers erwies sich somit als ebensogroß wie der Gasdruck, den die gelöste Substanz ausüben würde, wenn sie nach Entfernung des Lösungsmittels den gleichen Raum bei gleicher Temperatur ausfüllte. In der Bestimmung des osmotischen Druckes bietet sich also ein Mittel dar, um das Molekulargewicht einer Substanz zu ermitteln, die sich wie der Rohrzucker nicht unzersetzt in den gasförmigen Zustand überführen läßt. Weitere, für den gleichen Zweck verwertbare Mittel sind die Gefrierpunktserniedrigung und die Dampfdruckverminderung der Lösung. Daß äquimolekulare Mengen verschiedener Stoffe den Gefrierpunkt, sowie den Dampfdruck des Lösungsmittels um gleichviel herabsetzen, hatte kurz vorher schon Raoult nachgewiesen. Van't Hoff gelang es, die von Raoult auf empirischem Wege gefundenen Regeln aus der Theorie vom osmotischen Druck abzuleiten und die molekulare Gefrierpunktserniedrigung, die ein Stoff in einem gegebenen Lösungsmittel hervorbringen muß, im voraus zu berechnen.
Nach der Aufstellung der Avogadroschen Regel hatte sich bekanntlich für gewisse Stoffe ein von dieser Regel abweichendes Verhalten ergeben. Die beobachteten Abweichungen hatten ihre Erklärung durch die Lehre von der Dissoziation gefunden544. Danach zerfällt unter Umständen ein Molekül in zwei oder mehr einfacher zusammengesetzte. Ähnliche Abweichungen, wie sie das Avogadrosche Gesetz für gasförmige Stoffe zeigt, hatte van't Hoff beobachtet, als er dies Gesetz auf den gelösten Zustand ausdehnte. Er mußte daher der allgemeinen Fassung, die er diesem Gesetze gab, sofort hinzufügen, daß der Formel
R = PV/T
nur die große Mehrzahl der von ihm untersuchten Stoffe folge. Insbesondere waren dies die Stoffe, welche die von Raoult entdeckte, normale molekulare Gefrierpunktserniedrigung zeigten.
Van't Hoff legte sich die Frage vor, ob die Avogadrosche Regel sich auf sämtliche gelösten Stoffe ausdehnen läßt, wenn man der konstanten R einen Koeffizienten i hinzufügt, und der Formel den folgenden allgemeinen Ausdruck gibt:
PV = iRT.
Für das normale Verhalten, wie es beispielsweise der Rohrzucker zeigt, würde dann i den Wert 1 annehmen.
Die Bemühungen van't Hoffs, den Faktor i durch die Bestimmung des osmotischen Druckes, der Dampfspannung oder des Gefrierpunktes zu ermitteln, waren von Erfolg gekrönt. Es ergab sich im allgemeinen eine genügende Übereinstimmung zwischen den auf so verschiedenen Wegen gefundenen Werten von i.
Die eigentliche Bedeutung dieses zuerst als rein empirisch betrachteten Koeffizienten i erkannte Arrhenius545. Er war es, der den sogenannten Aktivitätskoeffizienten i auf Grund elektrischer Messungen vorausberechnete und die Abweichungen, die van't Hoff zur Einführung von i bewogen hatten, durch seine Theorie von der elektrolytischen Dissoziation erklärte.
Die Anfänge dieser Theorie gehen auf die von Grotthuß begründete und von Hittorf, Clausius und Helmholtz weiter entwickelte Lehre von den Wanderungen der Ionen zurück.
Unter den Ionen versteht man nach Faradays Bezeichnungsweise die an den Polen (Kathode und Anode) bei der Elektrolyse sich abscheidenden Zersetzungsprodukte. Das am negativen Pol (der Kathode) sich abscheidende Produkt wird seitdem als Kation, das andere als Anion bezeichnet. Die erste Erklärung der Elektrolyse hatte schon lange vor Faraday Grotthuß gegeben. Grotthuß erklärte zunächst die Tatsache, daß die Ionen an zwei weit von einander entfernten Polen getrennt auftreten, anstatt überall in der sich zersetzenden Flüssigkeit zu entstehen. Er entwickelte seine Anschauungen in einer 1805 veröffentlichen Arbeit546. Ihr Titel lautet: Die Zersetzung des Wassers und der in ihm gelösten Körper durch galvanische Elektrizität. Die Theorie von Grotthuß beruht auf der Vorstellung, daß jedes Wassermolekül wie die galvanische Säule Polarität besitzt. Wie ein Lichtblitz, sagt Grotthuß, sei ihm dieser Gedanke gekommen. Der Vorgang der Elektrolyse, wie Grotthuß ihn sich dachte, wird aus der nebenstehenden Abbildung verständlich. Jedes Wassermolekül besteht aus einem negativ elektrischen Bestandteil, dem Sauerstoff, und aus einem positiv elektrischen, dem Wasserstoff. Unter dem Einfluß der Elektrizität der Pole werden die Wassermoleküle zunächst durch die ganze, zwischen den Polen befindliche Flüssigkeitsschicht so gerichtet, daß alle Sauerstoffatome dem positiven und alle Wasserstoffatome dem negativen Pole zugekehrt sind. Darauf findet in den Molekeln, welche die Pole unmittelbar berühren, eine Abscheidung derjenigen Atome statt, die von den Polen infolge des Gegensatzes der Elektrizitäten angezogen werden. Alle dazwischen befindlichen Molekeln tauschen ihre Bestandteile aus, ohne ihre Natur zu ändern. Betrachten wir der Einfachheit halber nur eine zwischen den Polen befindliche Kette von Wassermolekülen, deren Zahl gering (9) sein möge. Das Sauerstoffatom a1 des ersten Moleküls a1 b1 wird am positiven Pole abgeschieden. Darauf verbindet sich der frei gewordene Wasserstoff b1 mit dem Sauerstoff a2 des benachbarten Moleküls, und dieser Austausch vollzieht sich durch die ganze Kette, wie es die Klammern andeuten. Aus dem letzten, den negativen Pol berührenden Wassermolekül scheidet sich somit der positive Bestandteil b9 ab, während sich der negative a9 mit dem positiven des benachbarten Moleküls b8 verbindet. Es stammen also die beiden Ionen, die gleichzeitig frei werden, nicht aus derselben Wassermolekel, sondern aus zwei verschiedenen, die sich gerade in Berührung mit den Elektroden befinden.
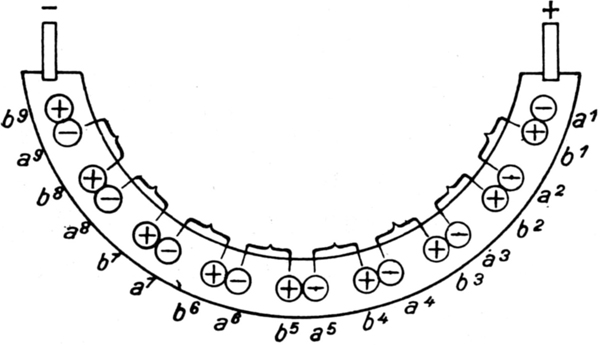
Abb. 55. Die Elektrolyse des Wassers nach Grotthuß.
Der erste wesentliche Fortschritt über die von Grotthuß geschaffene Theorie hinaus erfolgte erst ein halbes Jahrhundert später durch Hittorf547. Zwar war die Grotthuß noch beherrschende Vorstellung, daß lediglich die Metalle, zwischen denen sich der Elektrolyt befindet, der Sitz der elektromotorischen Kräfte seien, der Faradayschen Vorstellung gewichen. Nach ihm sind die Pole oder Elektroden nur die Türen, durch welche die Elektrizität zu der einer Zersetzung unterliegenden Substanz ein- bzw. austritt. Die chemische Zersetzung wird nach dieser Vorstellung nicht durch die Anziehung der Pole, sondern durch die Wirkung des Stromes auf den Elektrolyten veranlaßt. Dementsprechend sind die in der Nähe der Pole befindlichen Molekeln nicht etwa einer mit dem Abstande vom Pole abnehmenden Kraft unterworfen, sondern die auf jede zwischen den Polen oder Elektroden befindliche Molekel wirkenden Kräfte sind überall gleich groß. Im übrigen blieb die von Grotthuß herrührende, durch Abb. 56 noch einmal zur Darstellung gebrachte Vorstellung bestehen. Hittorf entfernte zunächst eine Schwierigkeit, welcher dieser Vorstellung anhaftet. Stellt b die Anordnung der Teilchen dar, nachdem die Abscheidung eines Atoms des Kations und eines Atoms des Anions stattgefunden hat, so müssen sämtliche Molekel erst wieder um den gleichen Betrag von 180° gedreht werden, damit sie zu den Polen wieder in dieselbe Lage kommen. Die Reihe b muß also zunächst in die Reihe c übergehen, wenn die zweite Zerlegung stattfinden soll.
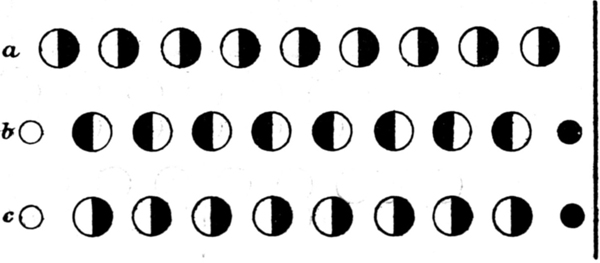
Abb. 56. Elektrolyse des Wassers nach Grotthuß.
Hittorf vermeidet diese Schwierigkeit, indem er548 auf den Vorgang das in Abb. 57 dargestellte Bild anwendet. Die Ionen befinden sich danach übereinander, und die Elektrolyse besteht darin, daß sich die beiden Reihen aneinander vorbeischieben.
Unvereinbar mit der Theorie von Grotthuß war die schon um 1840 gemachte Beobachtung, daß sich die Konzentration einer Salzlösung bei ihrer Elektrolyse nicht gleichmäßig durch die ganze Masse ändert. Zersetzt man z. B. Kupfervitriol, so tritt die Entfärbung am stärksten in der Nähe der Kathode auf. Hittorf befaßte sich mit einer sorgfältigen, messenden Untersuchung solcher Konzentrationsänderungen. Er erklärte sie durch die Annahme, daß die Ionen mit ungleicher Geschwindigkeit wandern. Da dieses Wandern schon durch die schwächsten Ströme veranlaßt wird, so nahm Hittorf im Widerspruch mit den damals herrschenden Vorstellungen an, daß die »Ionen eines Elektrolyten nicht in fester Weise zu Gesamtmolekülen verbunden sind«549.
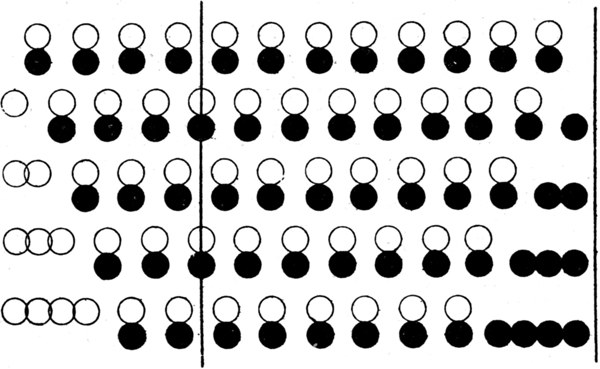
Abb. 57. Elektrolyse des Wassers nach Hittorf.
Dagegen hatten die ersten elektrochemischen Theorien, z. B. die während des größten Teils des 19. Jahrhunderts geltende Theorie von Grotthuß, sich den Vorgang der Elektrolyse so vorgestellt, daß die Moleküle der Elektrolyten unter der Einwirkung der Elektrizität gespalten würden. Demgegenüber wies auch Clausius darauf hin (1857), daß schon der schwächste Strom imstande ist, eine Zerlegung des Elektrolyten zu bewirken, während doch zu einer Überwindung der chemischen Affinität die Stromstärke wahrscheinlich erst auf eine gewisse Größe angewachsen sein müßte. Clausius nahm daher an, daß die Moleküle des Elektrolyten stets in so lebhafter Bewegung seien, daß fortwährend Zerfall und Rückbildung stattfinde. Im Einklang damit stand die Tatsache, daß das Leitungsvermögen der Elektrolyte mit der Temperatur beträchtlich zunimmt. Zu der Vorstellung von Clausius neigte auch Helmholtz. Nach ihm sind die Zerfallsprodukte der Moleküle, die Ionen, mit bestimmten elektrischen Ladungen versehen, die ihnen ganz andere Eigenschaften verleihen, als sie dieselbe Substanz im unelektrischen Zustande besitzt.
Diese Erkenntnis ist auch das Wesentliche der von Arrhenius entwickelten Anschauung. Durch seine Untersuchungen über die galvanische Leitfähigkeit der Elektrolyte stellte er fest, daß ein elektrolytisch leitender Stoff aus einem die Elektrizität leitenden Teil besteht, der einen gewissen Bruchteil der Gesamtmenge des Elektrolyten ausmacht, während der Rest, den Arrhenius zunächst als den inaktiven Teil bezeichnete, die Elektrizität nicht leitet. Der leitende aktive Teil des Elektrolyten ist nach Arrhenius darauf zurückzuführen, daß, ähnlich wie bei der Dissoziation der Gase, beim Auflösen gewisser chemischer Verbindungen (vor allem der Salze, Säuren und Basen) ein teilweiser Zerfall der Molekel, eine elektrolytische Dissoziation, eintritt. Durch diese Annahme wurde nun auch das abweichende osmotische Verhalten erklärlich, das van't Hoff zur Einführung des Faktors i in die für den gelösten Zustand geltende Gleichung
VP = RT
veranlaßt hatte550.
Den Schlußstein fügte Arrhenius in diese Reihe der für die physikalische Chemie grundlegenden Untersuchungen, indem er den Faktor i aus den für die elektrische Leitfähigkeit gefundenen Werten berechnen und sie mit der Wanderungsgeschwindigkeit der Ionen in Beziehung setzen lehrte.